
Cada semana, nuestro equipo de ventas recibe preguntas de compradores de EE. UU. preocupados por las incautaciones aduaneras y las certificaciones falsas FDA’s 510(k) database 1. El miedo es real. Una compra equivocada puede significar miles de dólares retenidos en el puerto. Peor aún, la reputación de su negocio podría sufrir daños permanentes si dispositivos no conformes llegan a sus clientes.
To verify a valid medical device license for shockwave therapy machines, check the FDA’s 510(k) database for clearance numbers, confirm establishment registration through FURLS, request state-level distributor licenses, and cross-reference all documentation with official government databases before placing any order.
This guide walks you through every step of the verification process. We cover federal FDA requirements, state licensing variations, OEM verification methods, and customs clearance strategies. Let’s protect your investment and your business.
How do I verify that my supplier's medical device license for shockwave therapy machines is authentic?
Nuestro equipo de exportación ha ayudado a docenas de distribuidores de EE. UU. a navegar por el cumplimiento de la FDA a lo largo de los años. ¿El mayor error que vemos? Los compradores confían en certificados PDF sin verificar las bases de datos oficiales. Los documentos falsos parecen convincentes. Solo la verificación de la base de datos revela la verdad.
Verify supplier authenticity by searching the FDA's Establishment Registration Database for their registration number, confirming 510(k) clearance status through the official FDA database, requesting original documentation with traceable numbers, and checking for any FDA warning letters or import alerts against the company.

Comprensión del registro de establecimientos de la FDA
Toda empresa que fabrica, distribuye o importa dispositivos médicos a los EE. UU. debe registrarse anualmente en la FDA. Este registro se realiza a través del Sistema Unificado de Registro y Listado de la FDA 2 (FURLS). Cuando nuestras instalaciones completan este proceso cada año, recibimos un número de registro único. Este número es consultable por cualquier persona.
To check a supplier's registration, visit the FDA's Device Registration and Listing database. Enter the company name or registration number. The system shows registration status, facility address, and listed devices. If your supplier cannot provide a verifiable registration number, walk away immediately.
El proceso de verificación de autorización 510(k)
Las máquinas de terapia de ondas de choque generalmente se incluyen en Dispositivos médicos de Clase II de la FDA 3. Esta clasificación requiere una notificación previa a la comercialización 510(k). El fabricante debe demostrar la equivalencia sustancial con un dispositivo de predicate comercializado legalmente. Sin la autorización 510(k), el dispositivo no puede venderse legalmente en los Estados Unidos.
| Paso de verificación | Dónde Consultar | When Custom Development Makes Sense |
|---|---|---|
| Aprobación 510(k) | Base de Datos 510(k) de la FDA | Número de autorización, nombre del dispositivo, solicitante |
| Registro del Establecimiento 4 | Base de datos FURLS | Estado activo, dirección de la instalación, información del propietario |
| Listado de Dispositivos | Listado de Dispositivos de la FDA | Modelos de productos específicos cubiertos |
| Cartas de advertencia | Base de datos de cartas de advertencia de la FDA | Cualquier problema de cumplimiento |
| Alertas de Importación | Sistema de alerta de importación de la FDA | Historial de detención |
Señales de alerta que indican licencias falsas
Esté atento a estas señales de advertencia durante la verificación. Primero, el nombre de la empresa en los certificados no coincide exactamente con la entrada de la base de datos de la FDA. Segundo, la dirección de registro difiere de la dirección de envío sin explicación. Tercero, el proveedor no puede proporcionar el número de autorización 510(k) real. Cuarto, los certificados muestran fechas caducadas o carecen del formato oficial de la FDA.
Nuestro equipo de control de calidad siempre recomienda solicitar múltiples formas de documentación. Solicite la confirmación del registro de establecimiento de la FDA, la carta de autorización 510(k) y la impresión de la lista de dispositivos. Compare las tres. Los proveedores legítimos proporcionan esta información sin dudarlo.
Servicios de verificación de terceros
Algunos compradores prefieren utilizar servicios de verificación comercial. Empresas como Verisys ofrecen monitoreo de licencias en tiempo real. Estos servicios rastrean fechas de vencimiento, sanciones e historial de cumplimiento en múltiples estados y tribunales federales. Para importadores de alto volumen, el monitoreo automatizado previene sorpresas.
Sin embargo, la verificación de la fuente primaria sigue siendo esencial. Los servicios comerciales complementan, pero nunca reemplazan, las verificaciones directas de la base de datos de la FDA. Las bases de datos de la FDA son gratuitas, públicas y se actualizan periódicamente. Úselas como su base.
¿Qué certificaciones específicas debo solicitar para asegurar que mi equipo importado cumple con los estándares de seguridad de EE. UU.?
Cuando preparamos envíos para distribuidores estadounidenses, los requisitos de documentación son extensos. La falta de un solo certificado puede provocar retenciones en aduanas. Comprender exactamente qué papeleo necesita le ahorra tiempo, dinero y estrés.
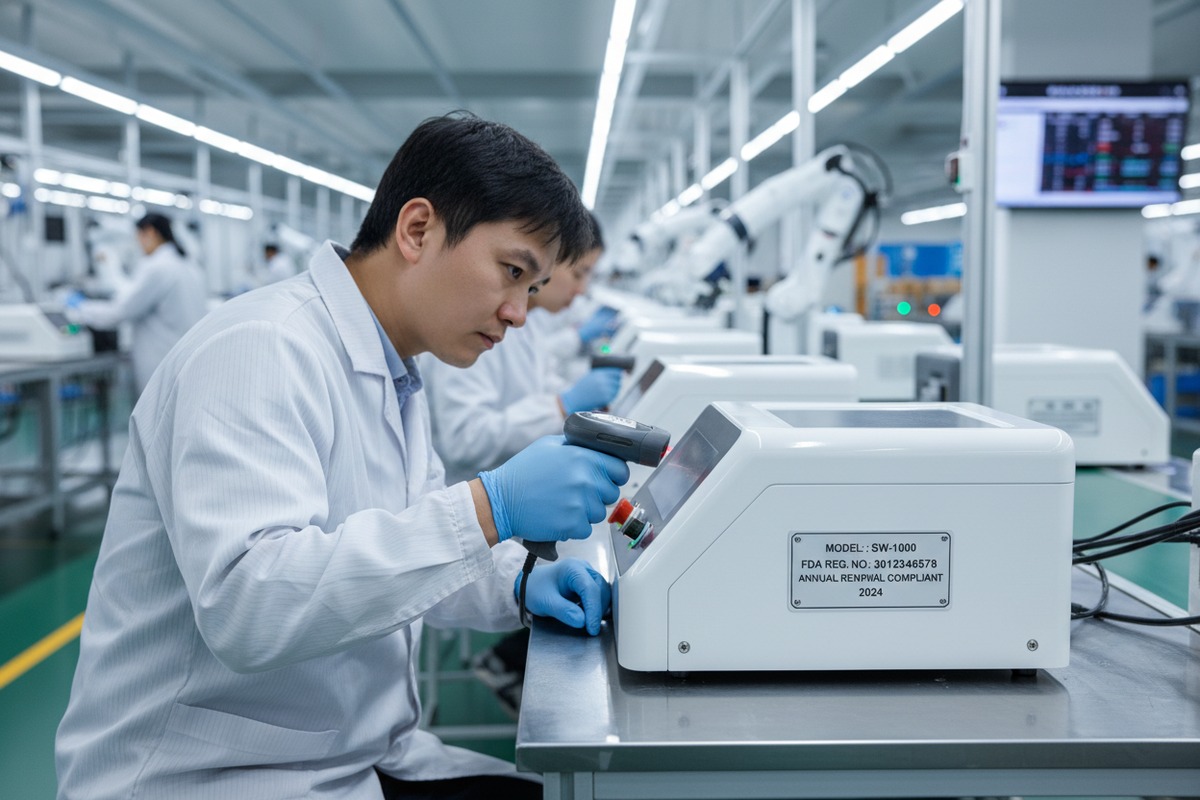
Solicitar la documentación de autorización 510(k) de la FDA, la confirmación del registro del establecimiento, los registros de listado de dispositivos, los certificados de cumplimiento de la Regulación del Sistema de Calidad, las licencias de distribuidor específicas del estado si corresponde y los registros de calibración. También verificar la marca CE si el fabricante exporta a múltiples mercados, ya que esto indica una capacidad de cumplimiento más amplia.
Certificaciones Federales Esenciales
La base del cumplimiento de los dispositivos médicos en EE. UU. comienza con los requisitos federales. Cada máquina de terapia de ondas de choque necesita una autorización 510(k) documentada. Esta carta de autorización especifica las indicaciones de uso autorizadas. Asegúrese de que sus aplicaciones previstas coincidan exactamente con los usos autorizados.
Más allá del 510(k), solicite prueba de Regulación del Sistema de Calidad 5 Cumplimiento (QSR). La FDA exige a los fabricantes que sigan las normas QSR descritas en 21 CFR Parte 820 6. Esto cubre los controles de diseño, los procesos de producción y las acciones correctivas. Si bien los informes de inspección QSR no siempre están disponibles, los proveedores deben proporcionar certificados de gestión de calidad.
| Tipo de certificación | Autoridad Emisora | Objetivo | Período de Validez |
|---|---|---|---|
| Aprobación 510(k) | FDA | Autorización previa a la comercialización | Indefinido a menos que se modifique |
| Registro del Establecimiento | FDA | Autorización de instalaciones | Renovación anual requerida |
| Listado de Dispositivos | FDA | Registro de productos | Renovación anual requerida |
| Licencia de distribuidor estatal | Juntas Estatales | Autorización de distribución | Varía según el estado |
| ISO 13485 | Auditores externos | Sistema de gestión de calidad | Tres años |
| Marcado CE | Organismos Notificados (UE) | Conformidad europea | Varía |
Requisitos de licencia a nivel estatal
Al menos 20 estados de EE. UU. requieren licencias separadas para distribuidores o fabricantes de dispositivos médicos. Estos requisitos varían significativamente. California, Florida, Texas y Nueva York tienen programas de licencias particularmente estrictos. Si distribuye en estos estados, necesita autorización específica del estado.
Nuestros especialistas en cumplimiento a menudo recuerdan a los clientes que el cumplimiento federal de la FDA por sí solo es insuficiente. Las juntas estatales realizan sus propias inspecciones y hacen cumplir las regulaciones locales. Las sanciones por incumplimiento incluyen multas, incautación de productos y prohibiciones de distribución.
Certificaciones de Gestión de Calidad
certificación ISO 13485 7 demonstrates a manufacturer's commitment to quality management. This international standard applies specifically to medical device production. When evaluating our facility, U.S. buyers frequently request ISO 13485 certificates. This certification requires third-party audits and ongoing surveillance.
Solicite el certificado ISO completo, no solo un logotipo. Verifique el certificado a través del organismo de certificación emisor. Verifique que el alcance de la certificación cubra el tipo de producto específico que está comprando. Algunos fabricantes tienen ISO 13485 para ciertos productos pero no para otros.
Cumplimiento de Seguridad Eléctrica y EMC
Las máquinas de terapia de ondas de choque deben cumplir con los estándares de seguridad eléctrica. IEC 60601-1 8 es la norma internacional principal para equipos eléctricos médicos. Solicite informes de prueba que muestren el cumplimiento de esta norma. Además, las pruebas de compatibilidad electromagnética (EMC) garantizan que el dispositivo no interfiera con otros equipos.
Para la importación a EE. UU., la lista UL o ETL proporciona una garantía adicional. Estas marcas indican que el producto ha sido probado por un laboratorio de pruebas reconocido a nivel nacional. Si bien la FDA no siempre lo requiere, estas certificaciones reducen el riesgo de responsabilidad.
How can I confirm that the manufacturer's registration actually covers the OEM models I want to private-label?
En nuestras instalaciones de producción, fabricamos dispositivos de ondas de choque para múltiples marcas de etiqueta privada. Cada configuración de marca requiere una consideración separada según las regulaciones de la FDA. El registro que cubre un modelo no cubre automáticamente todas las variaciones. Esta distinción causa confusión entre los importadores primerizos.
Confirme la cobertura del modelo OEM consultando el listado de dispositivos de la FDA para números de modelo específicos, verificando que la autorización 510(k) cubra su configuración prevista, solicitando una confirmación por escrito del fabricante que detalle qué modelos entran dentro de su registro y asegurándose de que cualquier modificación no requiera una nueva presentación 510(k).
Comprensión de los detalles de la lista de dispositivos
La lista de dispositivos de la FDA es más granular que el registro de establecimientos. Cuando los fabricantes enumeran los dispositivos, especifican códigos de producto, nombres propietarios y números de modelo. Su modelo de etiqueta privada debe aparecer en esta lista. Las descripciones genéricas son insuficientes.
Nuestro equipo regulatorio mantiene registros detallados de la lista para cada configuración de producto que producimos. Cuando los clientes solicitan verificación OEM, proporcionamos la entrada exacta de la lista que muestra su modelo. Si un fabricante no puede mostrar su modelo específico en su lista, el producto técnicamente carece del registro adecuado de la FDA.
Análisis del alcance de la autorización 510(k)
El documento de autorización 510(k) especifica exactamente lo que se autorizó. Esto incluye la descripción del dispositivo, las indicaciones de uso y las especificaciones técnicas. Las configuraciones de etiqueta privada deben caer dentro de este alcance autorizado. Modificaciones significativas pueden requerir una nueva presentación 510(k).
| Tipo de modificación | Impacto del 510(k) | Acción requerida |
|---|---|---|
| Solo cambio de nombre de marca | No hay nuevo 510(k) | Actualizar lista de dispositivos |
| Cambios cosméticos menores | Generalmente no hay nuevo 510(k) | Documentar en el historial de diseño |
| Diferentes niveles de energía | Puede requerir un nuevo 510(k) | Consultar a un experto regulatorio |
| Nuevas indicaciones de uso | Requiere un nuevo 510(k) | Proceso de presentación completo |
| Cambios en la funcionalidad del software | A menudo requiere 510(k) | Se necesita revisión técnica |
Documentación del Acuerdo de Etiquetado Privado
Las relaciones profesionales de OEM incluyen documentación clara de las responsabilidades regulatorias. Solicite un acuerdo de etiquetado privado que especifique quién posee el registro de la FDA y quién mantiene el cumplimiento del sistema de calidad. El acuerdo debe indicar qué parte maneja los informes de eventos adversos y los procedimientos de retiro.
Cuando establecemos asociaciones de OEM, proporcionamos documentos detallados de soporte regulatorio. Estos describen exactamente qué autorizaciones cubren los productos de etiqueta privada. Los compradores nunca deben asumir que existe cobertura sin confirmación por escrito.
Pasos de Verificación para Compradores de OEM
Follow this process to verify OEM coverage. First, obtain the manufacturer's FDA establishment registration number. Second, search the FDA device listing database for that registration. Third, locate the specific product category for shockwave therapy devices. Fourth, confirm your model name or number appears in the listing.
Si su modelo de etiqueta privada no aparece, el fabricante debe actualizar su listado antes de que sus productos puedan ingresar legalmente al mercado de EE. UU. Este proceso de actualización lleva tiempo. Incorpórelo en su cronograma de compras. Nuestro equipo generalmente completa las actualizaciones de listado en dos o tres semanas cuando los clientes proporcionan información completa.
Consideraciones de Fabricación por Contrato
Algunos compradores utilizan fabricantes por contrato separados del propietario de la marca. En estos casos, tanto el fabricante por contrato como el desarrollador de especificaciones pueden necesitar el registro de la FDA. La estructura regulatoria se vuelve más compleja. Asegúrese de que cada entidad en su cadena de suministro mantenga el registro adecuado.
Documente la cadena de custodia desde la fabricación hasta la distribución. Los inspectores de la FDA pueden solicitar esta información. La documentación clara demuestra el cumplimiento y reduce las complicaciones de la inspección.
Where can I cross-reference a supplier's license number to prevent my shipment from being seized at customs?
Nuestro equipo de logística ha sido testigo de demasiados envíos retenidos en los puertos de EE. UU. debido a errores de documentación. La Oficina de Aduanas y Protección Fronteriza trabaja en estrecha colaboración con la FDA para examinar las importaciones de dispositivos médicos. La información de licencia incompleta o incorrecta activa la detención automática. La prevención requiere una verificación exhaustiva antes del envío.
Cross-reference supplier licenses through the FDA's FURLS database for establishment registration, the FDA 510(k) database for clearance status, the FDA Import Alert list for detention history, state licensing board websites for distributor authorizations, and commercial verification services for comprehensive compliance profiles.
Sistema de alerta de importación de la FDA
The FDA maintains an Import Alert list identifying products and companies subject to Detention Without Physical Examination (DWPE). Before purchasing, search this database for your supplier's name and country. Products from flagged companies face automatic detention. Clearing detained shipments requires extensive documentation and FDA review.
Las alertas de importación se dirigen a empresas con violaciones de cumplimiento, incluidos dispositivos no aprobados, etiquetado incorrecto y fallas en el sistema de calidad. Nuestra instalación nunca ha aparecido en las listas de alertas de importación porque mantenemos estrictos protocolos de cumplimiento. Pregunte directamente a los proveedores potenciales sobre su estado de alerta de importación.
Requisitos de Documentación Aduanera
La documentación adecuada previene retrasos en la aduana. Las importaciones de dispositivos médicos requieren el código de producto de la FDA, el número de registro del establecimiento, el número de lista del dispositivo y el número de autorización 510(k), si corresponde. La factura comercial debe describir con precisión el producto y su uso previsto.
| Documento | Objetivo | Consecuencia si falta |
|---|---|---|
| Factura comercial | Valor y descripción | Retención del envío |
| Código de producto de la FDA | Clasificación del dispositivo | Revisión automática |
| Registro del Establecimiento | Autorización de instalaciones | Detención probable |
| Número 510(k) | Autorización previa al mercado | Detención probable |
| Bono de entrada | Garantía financiera | No se puede despachar aduanas |
Requisitos de notificación previa
La FDA requiere notificación previa para todos los alimentos y productos médicos importados. Su agente de aduanas generalmente se encarga de esta presentación. Sin embargo, verifique que la notificación previa se haya presentado correctamente. Los errores en las presentaciones de notificación previa causan retrasos incluso cuando todas las licencias son válidas.
La notificación previa debe incluir el número de registro de la FDA del fabricante extranjero. Compare este número con sus registros de verificación. Las discrepancias entre la notificación previa y la documentación real activan la revisión de la FDA.
Consideraciones de importación a nivel estatal
Some states require additional documentation for medical device imports. California's Food and Drug Branch, for example, may request evidence of state registration before products can be distributed within the state. Plan for these requirements before your shipment arrives.
Nuestros coordinadores de envío mantienen registros actualizados de los requisitos estatales para los principales centros de distribución. Asesoramos a los clientes sobre qué estados tienen requisitos adicionales y qué documentación preparar. Este enfoque proactivo previene complicaciones posteriores a la llegada.
Creación de una lista de verificación de verificación
Cree una lista de verificación de verificación estandarizada para cada importación. Incluya el estado de registro del establecimiento de la FDA, la verificación de la autorización 510(k), los resultados de la búsqueda de alertas de importación, las confirmaciones de licencias estatales y la documentación del acuerdo con el proveedor. Complete esta lista de verificación antes de emitir una orden de compra.
Almacene los registros de verificación durante al menos tres años. La FDA puede solicitar esta documentación durante las inspecciones. Demostrar la debida diligencia protege su negocio si surgen preguntas de cumplimiento más adelante. Nuestro proceso de garantía de calidad incluye el mantenimiento de estos registros para todos nuestros socios de distribución.
Trabajar con Agentes de Aduanas
Elija un agente de aduanas con experiencia en importación de dispositivos médicos. Entienden los requisitos de la FDA y pueden identificar problemas potenciales antes del envío. Proporcione a su agente toda la documentación de verificación. La comunicación clara previene errores de presentación.
Algunos agentes ofrecen servicios de consultoría de cumplimiento de la FDA. Esto puede ser valioso para los importadores primerizos. Sin embargo, la responsabilidad final del cumplimiento recae en el importador registrado. Nunca confíe únicamente en las garantías del agente sin realizar su propia verificación.
Conclusión
Verificando licencia de dispositivo médico 9requiere verificaciones sistemáticas en múltiples bases de datos y autoridades. Proteja su inversión confirmando el registro de la FDA, la autorización 510(k), las licencias estatales y la cobertura del OEM antes de cada compra. El proceso de verificación lleva tiempo, pero previene costosas incautaciones y complicaciones legales.
Notas al pie
1. Enlace directo a la base de datos oficial de notificaciones previas a la comercialización 510(k) de la FDA. ↩︎
2. Provides direct access to the FDA’s official FURLS system. ↩︎
3. Explicación oficial de la FDA sobre la clasificación de dispositivos médicos, incluida la Clase II. ↩︎
4. Guía oficial de la FDA sobre el registro de establecimientos de dispositivos médicos. ↩︎
5. Información oficial de la FDA sobre la Regulación del Sistema de Gestión de Calidad (QMSR), que reemplazó a la QSR. ↩︎
6. Direct legal text of the FDA’s Quality System Regulation. ↩︎
7. Información oficial sobre la norma internacional para sistemas de gestión de calidad de dispositivos médicos. ↩︎
8. Información oficial sobre la norma internacional para la seguridad de equipos médicos eléctricos. ↩︎
9. Explica el registro de dispositivos médicos de la FDA y sus requisitos legales. ↩︎



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
Únete a la conversación
¿Tienes una pregunta o una idea que compartir? Leemos cada comentario — ya seas distribuidor, dueño de salón o simplemente tengas curiosidad por la tecnología. Tu experiencia real ayuda a otros a tomar mejores decisiones. Deja tus comentarios abajo.