
Chaque semaine, notre équipe commerciale reçoit des questions d'acheteurs américains inquiets des saisies douanières et des fausses certifications FDA’s 510(k) database 1. La peur est réelle. Un mauvais achat peut signifier des milliers de dollars bloqués au port. Pire encore, la réputation de votre entreprise pourrait subir des dommages permanents si des appareils non conformes parviennent à vos clients.
To verify a valid medical device license for shockwave therapy machines, check the FDA’s 510(k) database for clearance numbers, confirm establishment registration through FURLS, request state-level distributor licenses, and cross-reference all documentation with official government databases before placing any order.
This guide walks you through every step of the verification process. We cover federal FDA requirements, state licensing variations, OEM verification methods, and customs clearance strategies. Let’s protect your investment and your business.
How do I verify that my supplier's medical device license for shockwave therapy machines is authentic?
Notre équipe d'exportation a aidé des dizaines de distributeurs américains à naviguer dans la conformité FDA au fil des ans. La plus grosse erreur que nous constatons ? Les acheteurs font confiance aux certificats PDF sans vérifier les bases de données officielles. Les faux documents sont convaincants. Seule la vérification par base de données révèle la vérité.
Verify supplier authenticity by searching the FDA's Establishment Registration Database for their registration number, confirming 510(k) clearance status through the official FDA database, requesting original documentation with traceable numbers, and checking for any FDA warning letters or import alerts against the company.

Comprendre l'enregistrement des établissements de la FDA
Toute entreprise qui fabrique, distribue ou importe des dispositifs médicaux aux États-Unis doit s'enregistrer auprès de la FDA chaque année. Cet enregistrement se fait via le Système unifié d'enregistrement et de liste de la FDA 2 (FURLS). Lorsque notre établissement termine ce processus chaque année, nous recevons un numéro d'enregistrement unique. Ce numéro est consultable par n'importe qui.
To check a supplier's registration, visit the FDA's Device Registration and Listing database. Enter the company name or registration number. The system shows registration status, facility address, and listed devices. If your supplier cannot provide a verifiable registration number, walk away immediately.
Le processus de vérification de l'autorisation 510(k)
Les machines de thérapie par ondes de choc entrent généralement dans la catégorie Dispositifs médicaux de classe II de la FDA 3. Cette classification nécessite une notification préalable de mise sur le marché 510(k). Le fabricant doit démontrer une équivalence substantielle avec un dispositif prédicat légalement commercialisé. Sans autorisation 510(k), le dispositif ne peut pas être légalement vendu aux États-Unis.
| Verification Step | Où vérifier | Ce qu'il faut rechercher |
|---|---|---|
| Autorisation 510(k) | Base de données 510(k) de la FDA | Numéro d'autorisation, nom du dispositif, demandeur |
| Enregistrement de l'établissement 4 | Base de données FURLS | Statut actif, adresse de l'établissement, informations sur le propriétaire |
| Enregistrement de l'appareil | enregistrement d'appareil de la FDA | Modèles de produits spécifiques couverts |
| Lettres d'avertissement | Base de données des lettres d'avertissement de la FDA | Tout problème de conformité |
| Alertes d'importation | Système d'alerte d'importation de la FDA | Historique des détentions |
Drapeaux rouges qui signalent de fausses licences
Surveillez ces signes avant-coureurs lors de la vérification. Premièrement, le nom de l'entreprise sur les certificats ne correspond pas exactement à l'entrée de la base de données de la FDA. Deuxièmement, l'adresse d'enregistrement diffère de l'adresse d'expédition sans explication. Troisièmement, le fournisseur ne peut pas fournir le numéro d'autorisation 510(k) réel. Quatrièmement, les certificats présentent des dates expirées ou manquent de formatage officiel de la FDA.
Notre équipe de contrôle qualité recommande toujours de demander plusieurs formes de documentation. Demandez la confirmation d'enregistrement de l'établissement de la FDA, la lettre d'autorisation 510(k) et l'impression de la liste des dispositifs. Croisez les trois. Les fournisseurs légitimes fournissent ces informations sans hésitation.
Services de vérification par des tiers
Certains acheteurs préfèrent utiliser des services de vérification commerciaux. Des entreprises comme Verisys offrent une surveillance des licences en temps réel. Ces services suivent les dates d'expiration, les sanctions et l'historique de conformité dans plusieurs États et tribunaux fédéraux. Pour les importateurs à gros volumes, la surveillance automatisée évite les surprises.
Cependant, la vérification des sources primaires reste essentielle. Les services commerciaux complètent mais ne remplacent jamais les vérifications directes des bases de données de la FDA. Les bases de données de la FDA sont gratuites, publiques et mises à jour régulièrement. Utilisez-les comme base.
Quelles certifications spécifiques dois-je demander pour m'assurer que mon équipement importé respecte les normes de sécurité américaines ?
Lorsque nous préparons des expéditions pour les distributeurs américains, les exigences en matière de documentation sont considérables. L'absence d'un seul certificat peut entraîner des blocages douaniers. Comprendre exactement les documents dont vous avez besoin vous fait gagner du temps, de l'argent et du stress.
Demander la documentation de la clairance 510(k) de la FDA, la confirmation de l'enregistrement de l'établissement, les enregistrements de la liste des dispositifs, les certificats de conformité au règlement sur le système qualité, les licences de distributeur spécifiques à l'État si applicable, et les enregistrements d'étalonnage. Vérifiez également le marquage CE si le fabricant exporte vers plusieurs marchés, car cela indique une capacité de conformité plus large.
Certifications fédérales essentielles
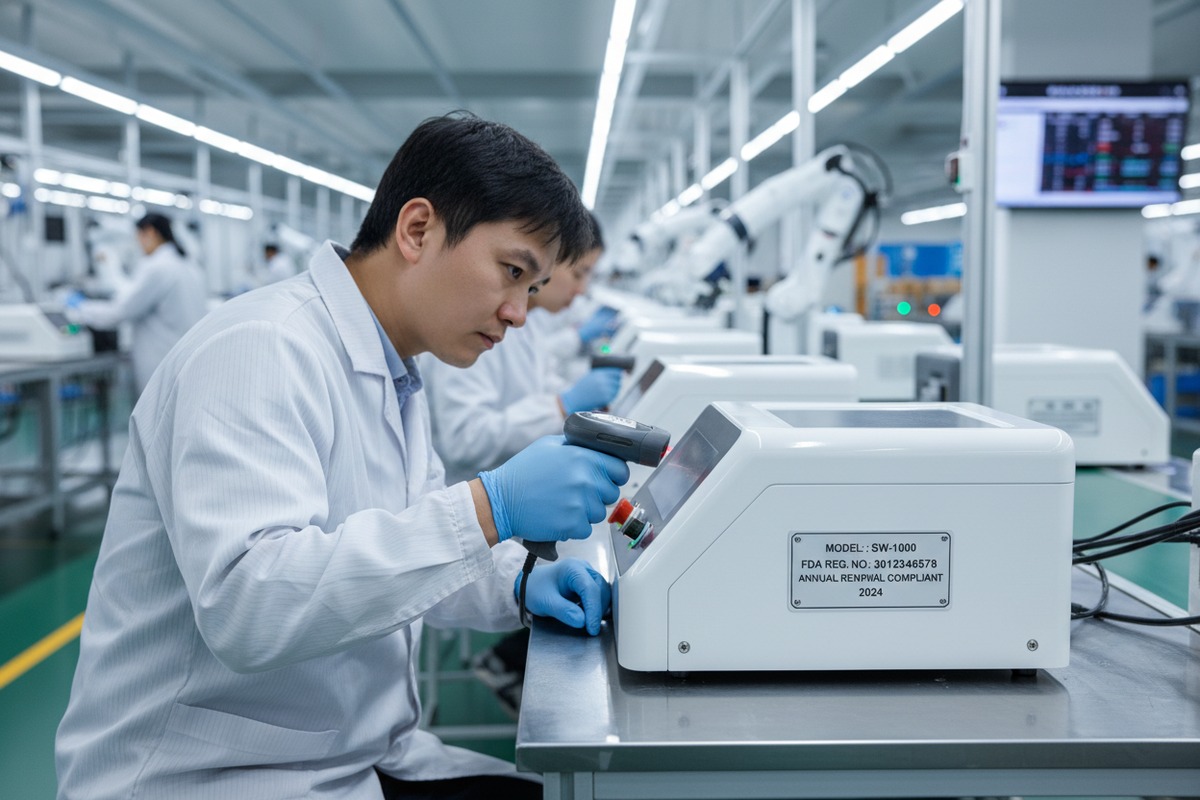
La base de la conformité des dispositifs médicaux aux États-Unis commence par les exigences fédérales. Chaque machine de thérapie par ondes de choc nécessite une autorisation 510(k) documentée. Cette lettre d'autorisation spécifie les indications d'utilisation autorisées. Assurez-vous que vos applications prévues correspondent exactement aux utilisations autorisées.
Au-delà du 510(k), demandez une preuve de Règlement sur le système qualité 5 conformité (QSR). La FDA exige que les fabricants suivent les normes QSR décrites dans 21 CFR Partie 820 6. Cela couvre les contrôles de conception, les processus de production et les actions correctives. Bien que les rapports d'inspection QSR ne soient pas toujours disponibles, les fournisseurs doivent fournir des certificats de gestion de la qualité.
| Type de certification | Autorité émettrice | Objectif | Période de validité |
|---|---|---|---|
| Autorisation 510(k) | FDA | Autorisation préalable à la mise sur le marché | Indéfinie sauf modification |
| Enregistrement de l'établissement | FDA | Autorisation d'établissement | Renouvellement annuel requis |
| Enregistrement de l'appareil | FDA | Enregistrement du produit | Renouvellement annuel requis |
| Licence de distributeur d'État | Conseils d'État | Autorisation de distribution | Varie selon l'État |
| ISO 13485 | Auditeurs tiers | Système de management de la qualité | Trois ans |
| Marquage CE | Organismes Notifiés (UE) | Conformité européenne | Varie |
Exigences de licence au niveau de l'État
Au moins 20 États américains exigent des licences distinctes pour les distributeurs ou fabricants de dispositifs médicaux. Ces exigences varient considérablement. La Californie, la Floride, le Texas et New York ont des programmes de licence particulièrement stricts. Si vous distribuez dans ces États, vous avez besoin d'une autorisation spécifique à l'État.
Nos spécialistes de la conformité rappellent souvent aux clients que la conformité seule à la FDA fédérale est insuffisante. Les conseils d'État mènent leurs propres inspections et appliquent les réglementations locales. Les sanctions en cas de non-conformité comprennent des amendes, la saisie de produits et des interdictions de distribution.
Certifications de gestion de la qualité
Certification ISO 13485 7 demonstrates a manufacturer's commitment to quality management. This international standard applies specifically to medical device production. When evaluating our facility, U.S. buyers frequently request ISO 13485 certificates. This certification requires third-party audits and ongoing surveillance.
Demandez le certificat ISO complet, pas seulement un logo. Vérifiez le certificat auprès de l'organisme de certification émetteur. Vérifiez que le champ d'application de la certification couvre le type de produit spécifique que vous achetez. Certains fabricants détiennent l'ISO 13485 pour certains produits mais pas pour d'autres.
Conformité à la sécurité électrique et à la compatibilité électromagnétique (CEM)
Les machines de traitement par ondes de choc doivent respecter les normes de sécurité électrique. IEC 60601-1 8 est la principale norme internationale pour les équipements électriques médicaux. Demandez des rapports de test démontrant la conformité à cette norme. De plus, les tests de compatibilité électromagnétique (CEM) garantissent que l'appareil n'interfère pas avec d'autres équipements.
Pour l'importation aux États-Unis, la certification UL ou ETL offre une assurance supplémentaire. Ces marques indiquent que le produit a été testé par un laboratoire d'essai reconnu au niveau national. Bien que non toujours requis par la FDA, ces certifications réduisent le risque de responsabilité.
How can I confirm that the manufacturer's registration actually covers the OEM models I want to private-label?
Dans notre usine de production, nous fabriquons des appareils à ondes de choc pour plusieurs marques de marques privées. Chaque configuration de marque nécessite une considération séparée en vertu des réglementations de la FDA. L'enregistrement couvrant un modèle ne couvre pas automatiquement toutes les variations. Cette distinction crée de la confusion chez les importateurs novices.
Confirmez la couverture du modèle OEM en consultant la liste des appareils de la FDA pour les numéros de modèle spécifiques, en vérifiant que l'autorisation 510(k) couvre votre configuration prévue, en demandant une confirmation écrite du fabricant détaillant quels modèles entrent dans le cadre de leur enregistrement, et en vous assurant que toute modification ne nécessite pas une nouvelle soumission 510(k).
Comprendre les spécificités de l'inscription des appareils
L'inscription des appareils par la FDA est plus détaillée que l'enregistrement des établissements. Lorsque les fabricants inscrivent des appareils, ils spécifient les codes de produit, les noms propriétaires et les numéros de modèle. Votre modèle de marque privée doit figurer dans cette inscription. Les descriptions génériques sont insuffisantes.
Notre équipe réglementaire maintient des registres d'inscription détaillés pour chaque configuration de produit que nous fabriquons. Lorsque les clients demandent une vérification OEM, nous fournissons l'entrée d'inscription exacte montrant leur modèle. Si un fabricant ne peut pas montrer votre modèle spécifique dans son inscription, le produit manque techniquement d'un enregistrement FDA approprié.
Analyse de la portée de l'autorisation 510(k)
Le document d'autorisation 510(k) spécifie exactement ce qui a été autorisé. Cela comprend la description de l'appareil, les indications d'utilisation et les spécifications techniques. Les configurations de marque privée doivent entrer dans cette portée autorisée. Des modifications importantes peuvent nécessiter une nouvelle soumission 510(k).
| Type de modification | Impact du 510(k) | Action requise |
|---|---|---|
| Changement de nom de marque uniquement | Pas de nouveau 510(k) | Mise à jour de l'inscription de l'appareil |
| Modifications cosmétiques mineures | Généralement pas de nouveau 510(k) | Document dans l'historique de conception |
| Différents niveaux d'énergie | Peut nécessiter un nouveau 510(k) | Consulter un expert réglementaire |
| Nouvelles indications d'utilisation | Nécessite un nouveau 510(k) | Processus de soumission complet |
| Changements de fonctionnalité logicielle | Nécessite souvent un 510(k) | Examen technique nécessaire |
Documentation de l'accord de marque privée
Les relations professionnelles avec les OEM incluent une documentation claire des responsabilités réglementaires. Demandez un accord de marque privée qui spécifie qui détient l'enregistrement FDA et qui maintient la conformité du système qualité. L'accord doit indiquer quelle partie gère la déclaration des événements indésirables et les procédures de rappel.
Lorsque nous établissons des partenariats OEM, nous fournissons des documents détaillés de support réglementaire. Ceux-ci décrivent exactement quelles approbations couvrent les produits de marque privée. Les acheteurs ne devraient jamais supposer qu'une couverture existe sans confirmation écrite.
Étapes de vérification pour les acheteurs OEM
Follow this process to verify OEM coverage. First, obtain the manufacturer's FDA establishment registration number. Second, search the FDA device listing database for that registration. Third, locate the specific product category for shockwave therapy devices. Fourth, confirm your model name or number appears in the listing.
Si votre modèle sous marque de distributeur n'apparaît pas, le fabricant doit mettre à jour sa liste avant que vos produits ne puissent légalement entrer sur le marché américain. Ce processus de mise à jour prend du temps. Tenez-en compte dans votre calendrier d'achat. Notre équipe termine généralement les mises à jour de liste en deux à trois semaines lorsque les clients fournissent des informations complètes.
Considérations relatives à la fabrication sous contrat
Certains acheteurs utilisent des fabricants sous contrat distincts du propriétaire de la marque. Dans ces cas, le fabricant sous contrat et le développeur de spécifications peuvent avoir besoin d'un enregistrement FDA. La structure réglementaire devient plus complexe. Assurez-vous que chaque entité de votre chaîne d'approvisionnement maintient un enregistrement approprié.
Documentez la chaîne de possession, de la fabrication à la distribution. Les inspecteurs de la FDA peuvent demander ces informations. Une documentation claire démontre la conformité et réduit les complications lors des inspections.
Where can I cross-reference a supplier's license number to prevent my shipment from being seized at customs?
Notre équipe logistique a vu trop de cargaisons retenues dans les ports américains en raison d'erreurs de documentation. Les douanes et la protection des frontières travaillent en étroite collaboration avec la FDA pour examiner les importations d'appareils médicaux. Des informations de licence incomplètes ou incorrectes déclenchent une détention automatique. La prévention nécessite une vérification approfondie avant expédition.
Cross-reference supplier licenses through the FDA's FURLS database for establishment registration, the FDA 510(k) database for clearance status, the FDA Import Alert list for detention history, state licensing board websites for distributor authorizations, and commercial verification services for comprehensive compliance profiles.
Système d'alerte d'importation de la FDA
The FDA maintains an Import Alert list identifying products and companies subject to Detention Without Physical Examination (DWPE). Before purchasing, search this database for your supplier's name and country. Products from flagged companies face automatic detention. Clearing detained shipments requires extensive documentation and FDA review.
Les alertes d'importation ciblent les entreprises ayant des violations de conformité, y compris les appareils non approuvés, le marquage incorrect et les défaillances du système de qualité. Notre installation n'est jamais apparue sur les listes d'alertes d'importation car nous maintenons des protocoles de conformité stricts. Demandez directement aux fournisseurs potentiels leur statut d'alerte d'importation.
Exigences en matière de documentation douanière
Une documentation appropriée évite les retards douaniers. Les importations d'appareils médicaux nécessitent le code produit de la FDA, le numéro d'enregistrement de l'établissement, le numéro de liste des appareils et le numéro d'autorisation 510(k) le cas échéant. La facture commerciale doit décrire avec précision le produit et son utilisation prévue.
| Document | Objectif | Conséquence en cas d'absence |
|---|---|---|
| Facture commerciale | Valeur et description | Retenue de l'expédition |
| Code produit FDA | Classification de l'appareil | Examen automatique |
| Enregistrement de l'établissement | Autorisation d'établissement | Détention probable |
| Numéro 510(k) | Autorisation préalable à la mise sur le marché | Détention probable |
| Caution d'entrée | Garantie financière | Ne peut pas dédouaner |
Exigences de préavis
La FDA exige un préavis pour tous les produits alimentaires et médicaux importés. Votre transitaire en douane s'occupe généralement de cette déclaration. Cependant, vérifiez que le préavis a été soumis correctement. Les erreurs dans les déclarations de préavis entraînent des retards, même lorsque toutes les licences sont valides.
Le préavis doit inclure le numéro d'enregistrement de la FDA du fabricant étranger. Croisez ce numéro avec vos dossiers de vérification. Les divergences entre le préavis et la documentation réelle déclenchent un examen par la FDA.
Considérations relatives aux importations au niveau des États
Some states require additional documentation for medical device imports. California's Food and Drug Branch, for example, may request evidence of state registration before products can be distributed within the state. Plan for these requirements before your shipment arrives.
Nos coordinateurs d'expédition tiennent à jour les dossiers des exigences des États pour les principaux centres de distribution. Nous conseillons aux clients quels États ont des exigences supplémentaires et quelle documentation préparer. Cette approche proactive évite les complications après l'arrivée.
Créer une liste de contrôle de vérification
Créez une liste de contrôle de vérification standardisée pour chaque importation. Incluez le statut d'enregistrement de l'établissement de la FDA, la vérification de l'autorisation 510(k), les résultats de la recherche d'alertes d'importation, les confirmations de licences d'État et la documentation des accords fournisseurs. Complétez cette liste de contrôle avant d'émettre un bon de commande.
Conservez les dossiers de vérification pendant au moins trois ans. La FDA peut demander cette documentation lors des inspections. Démontrer la diligence raisonnable protège votre entreprise si des questions de conformité surviennent plus tard. Notre processus d'assurance qualité comprend la conservation de ces dossiers pour tous nos partenaires de distribution.
Travailler avec des courtiers en douane
Choisissez un courtier en douane expérimenté dans l'importation de dispositifs médicaux. Il comprend les exigences de la FDA et peut identifier les problèmes potentiels avant l'expédition. Fournissez à votre courtier toute la documentation de vérification. Une communication claire évite les erreurs de déclaration.
Certains courtiers proposent des services de conseil en conformité avec la FDA. Cela peut être précieux pour les importateurs novices. Cependant, la responsabilité ultime de la conformité incombe à l'importateur enregistré. Ne vous fiez jamais uniquement aux assurances du courtier sans effectuer votre propre vérification.
Conclusion
Vérification licence de dispositif médical 9nécessite des vérifications systématiques dans plusieurs bases de données et auprès des autorités. Protégez votre investissement en confirmant l'enregistrement FDA, l'approbation 510(k), les licences d'État et la couverture OEM avant chaque achat. Le processus de vérification prend du temps mais évite des saisies coûteuses et des complications juridiques.
Notes de bas de page
1. Lien direct vers la base de données officielle de la FDA consultable pour les notifications préalables à la mise sur le marché 510(k). ︎
2. Provides direct access to the FDA’s official FURLS system. ︎
3. Explication officielle de la FDA sur la classification des dispositifs médicaux, y compris la classe II. ︎
4. Orientations officielles de la FDA sur l'enregistrement des établissements de dispositifs médicaux. ︎
5. Informations officielles de la FDA sur le règlement sur les systèmes de gestion de la qualité (QMSR), qui a remplacé le QSR. ︎
6. Direct legal text of the FDA’s Quality System Regulation. ︎
7. Informations officielles sur la norme internationale pour les systèmes de gestion de la qualité des dispositifs médicaux. ︎
8. Informations officielles sur la norme internationale pour la sécurité des équipements médicaux électriques. ︎
9. Explique l'enregistrement des dispositifs médicaux de la FDA et ses exigences légales. ︎



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
Rejoignez la conversation
Vous avez une question ou un éclairage à partager ? Nous lisons chaque commentaire — que vous soyez distributeur, propriétaire de salon ou simplement curieux de la technologie. Votre expérience concrète aide les autres à prendre de meilleures décisions. Laissez vos réflexions ci-dessous.