
Jede Woche erhält unser Vertriebsteam Fragen von US-Käufern, die sich Sorgen über Zollbeschlagnahmungen und gefälschte Zertifizierungen machen FDA’s 510(k) database 1. Die Angst ist real. Ein falscher Kauf kann bedeuten, dass Tausende von Dollar am Hafen festsitzen. Schlimmer noch, der Ruf Ihres Unternehmens könnte dauerhaft geschädigt werden, wenn nicht konforme Geräte Ihre Kunden erreichen.
To verify a valid medical device license for shockwave therapy machines, check the FDA’s 510(k) database for clearance numbers, confirm establishment registration through FURLS, request state-level distributor licenses, and cross-reference all documentation with official government databases before placing any order.
This guide walks you through every step of the verification process. We cover federal FDA requirements, state licensing variations, OEM verification methods, and customs clearance strategies. Let’s protect your investment and your business.
How do I verify that my supplier's medical device license for shockwave therapy machines is authentic?
Unser Exportteam hat im Laufe der Jahre Dutzenden von US-Distributoren geholfen, die FDA-Konformität zu erfüllen. Der größte Fehler, den wir sehen? Käufer vertrauen PDF-Zertifikaten, ohne offizielle Datenbanken zu prüfen. Gefälschte Dokumente sehen überzeugend aus. Nur die Datenbankverifizierung enthüllt die Wahrheit.
Verify supplier authenticity by searching the FDA's Establishment Registration Database for their registration number, confirming 510(k) clearance status through the official FDA database, requesting original documentation with traceable numbers, and checking for any FDA warning letters or import alerts against the company.

Verständnis der FDA-Registrierung von Einrichtungen
Jedes Unternehmen, das medizinische Geräte in den USA herstellt, vertreibt oder importiert, muss sich jährlich bei der FDA registrieren. Diese Registrierung erfolgt über das FDA Unified Registration and Listing System 2 (FURLS). Wenn unsere Einrichtung diesen Prozess jedes Jahr abschließt, erhalten wir eine eindeutige Registrierungsnummer. Diese Nummer kann von jedem durchsucht werden.
To check a supplier's registration, visit the FDA's Device Registration and Listing database. Enter the company name or registration number. The system shows registration status, facility address, and listed devices. If your supplier cannot provide a verifiable registration number, walk away immediately.
Der 510(k)-Freigabeverifizierungsprozess
Stoßwellentherapiegeräte fallen typischerweise unter FDA-Klasse-II-Medizinprodukte 3. Diese Klassifizierung erfordert eine 510(k)-Zulassung vor der Markteinführung. Der Hersteller muss die wesentliche Gleichwertigkeit mit einem rechtmäßig vermarkteten Vorgängergerät nachweisen. Ohne eine 510(k)-Zulassung darf das Gerät in den Vereinigten Staaten nicht legal verkauft werden.
| Verifizierungsschritt | Wo zu prüfen | Worauf Sie achten sollten |
|---|---|---|
| 510(k)-Freigabe | FDA 510(k)-Datenbank | Zulassungsnummer, Gerätename, Antragsteller |
| Registrierung der Niederlassung 4 | FURLS-Datenbank | Aktueller Status, Adresse der Einrichtung, Eigentümerinformationen |
| Gerätelistung | FDA-Geräteliste | Spezifische abgedeckte Produktmodelle |
| Verwarnungsschreiben | FDA-Warnbrief-Datenbank | Etwaige Compliance-Probleme |
| Import-Warnungen | FDA Import Alert System | Haftungshistorie |
Rote Flaggen, die gefälschte Lizenzen signalisieren
Achten Sie bei der Überprüfung auf diese Warnzeichen. Erstens stimmt der Firmenname auf den Zertifikaten nicht genau mit dem Eintrag in der FDA-Datenbank überein. Zweitens unterscheidet sich die Registrierungsadresse ohne Erklärung von der Versandadresse. Drittens kann der Lieferant die tatsächliche 510(k)-Zulassungsnummer nicht angeben. Viertens zeigen Zertifikate abgelaufene Daten oder es fehlt die offizielle FDA-Formatierung.
Unser Qualitätskontrollteam empfiehlt immer, mehrere Dokumentationsformen anzufordern. Fordern Sie die Bestätigung der FDA-Registrierung der Einrichtung, das 510(k)-Zulassungsschreiben und den Geräte-Listing-Ausdruck an. Gleichen Sie alle drei ab. Legitime Lieferanten stellen diese Informationen ohne zu zögern zur Verfügung.
Drittanbieter-Verifizierungsdienste
Einige Käufer ziehen die Nutzung kommerzieller Verifizierungsdienste vor. Unternehmen wie Verisys bieten eine Echtzeit-Lizenzüberwachung an. Diese Dienste verfolgen Ablaufdaten, Sanktionen und die Compliance-Historie in mehreren Bundesstaaten und Bundesgerichten. Für Importeure mit hohem Volumen verhindert die automatisierte Überwachung Überraschungen.
Die primäre Quellverifizierung bleibt jedoch unerlässlich. Kommerzielle Dienste ergänzen, ersetzen aber niemals direkte Abfragen der FDA-Datenbanken. Die FDA-Datenbanken sind kostenlos, öffentlich und werden regelmäßig aktualisiert. Nutzen Sie sie als Grundlage.
Welche spezifischen Zertifizierungen sollte ich anfordern, um sicherzustellen, dass meine importierten Geräte den US-Sicherheitsstandards entsprechen?
Wenn wir Sendungen für amerikanische Distributoren vorbereiten, sind die Dokumentationsanforderungen umfangreich. Das Fehlen auch nur eines Zertifikats kann zu Zollverzögerungen führen. Genau zu wissen, welche Unterlagen Sie benötigen, spart Zeit, Geld und Nerven.
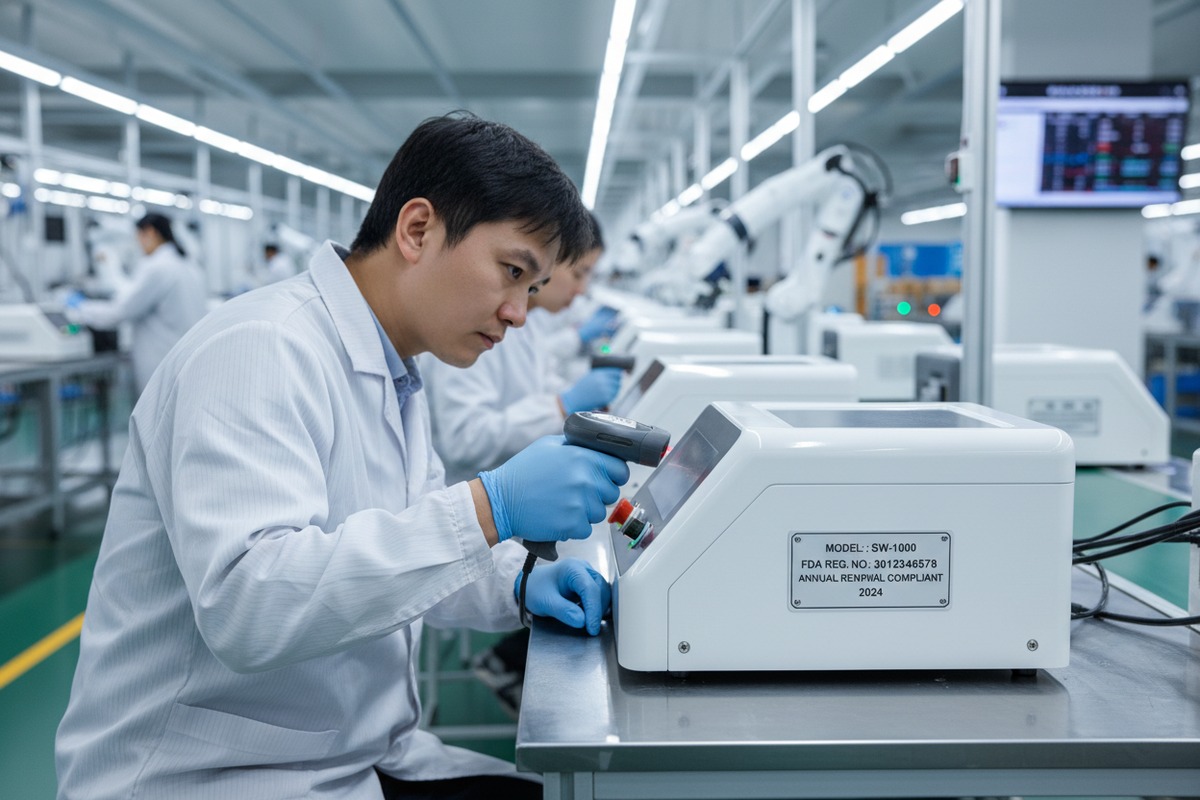
Fordern Sie die FDA 510(k)-Freigabedokumentation, die Bestätigung der Registrierung der Einrichtung, die Aufzeichnungen über die Geräteauflistung, die Konformitätszertifikate der Qualitätsmanagementsystemverordnung, staatsspezifische Händlerlizenzen, falls zutreffend, und Kalibrierungsaufzeichnungen an. Überprüfen Sie auch die CE-Kennzeichnung, wenn der Hersteller in mehrere Märkte exportiert, da dies auf eine breitere Compliance-Fähigkeit hinweist.
Wesentliche bundesstaatliche Zertifizierungen
Die Grundlage der US-Konformität von Medizinprodukten beginnt mit den bundesstaatlichen Anforderungen. Jede Stoßwellentherapiemaschine benötigt eine dokumentierte 510(k)-Freigabe. Dieses Freigabeschreiben gibt die freigegebenen Anwendungsbereiche an. Stellen Sie sicher, dass Ihre beabsichtigten Anwendungen genau mit den freigegebenen Verwendungen übereinstimmen.
Fordern Sie über 510(k) hinaus einen Nachweis über Regelung zum Qualitätssystem 5 (QSR) Konformität an. Die FDA verlangt von Herstellern, die QSR-Standards einzuhalten, die in 21 CFR Teil 820 6. dargelegt sind. Dies umfasst Designkontrollen, Produktionsprozesse und Korrekturmaßnahmen. Obwohl QSR-Inspektionsberichte nicht immer verfügbar sind, sollten Lieferanten Qualitätsmanagementzertifikate vorlegen.
| Zertifizierungstyp | Ausstellende Behörde | Zweck | Gültigkeitsdauer |
|---|---|---|---|
| 510(k)-Freigabe | FDA | Zulassung vor dem Inverkehrbringen | Unbefristet, sofern nicht geändert |
| Registrierung der Niederlassung | FDA | Betriebsgenehmigung | Jährliche Verlängerung erforderlich |
| Gerätelistung | FDA | Produktregistrierung | Jährliche Verlängerung erforderlich |
| Staatliche Distributorenlizenz | Landesbehörden | Vertriebsgenehmigung | Variiert je nach Bundesstaat |
| ISO 13485 | Unabhängige Prüfer | Qualitätsmanagementsystem | Drei Jahre |
| CE-Kennzeichnung | Benannte Stellen (EU) | Europäische Konformität | Variiert |
Lizenzanforderungen auf Bundesstaatenebene
Mindestens 20 US-Bundesstaaten verlangen separate Lizenzen für Hersteller oder Vertreiber von Medizinprodukten. Diese Anforderungen variieren erheblich. Kalifornien, Florida, Texas und New York haben besonders strenge Lizenzierungsprogramme. Wenn Sie in diesen Staaten vertreiben, benötigen Sie eine bundesstaatenspezifische Genehmigung.
Unsere Compliance-Spezialisten erinnern Kunden oft daran, dass die alleinige Einhaltung der bundesstaatlichen FDA-Vorschriften nicht ausreicht. Die staatlichen Behörden führen eigene Inspektionen durch und setzen lokale Vorschriften durch. Strafen bei Nichteinhaltung umfassen Bußgelder, Beschlagnahmung von Produkten und Vertriebsverbote.
Qualitätsmanagement-Zertifizierungen
ISO 13485-Zertifizierung 7 demonstrates a manufacturer's commitment to quality management. This international standard applies specifically to medical device production. When evaluating our facility, U.S. buyers frequently request ISO 13485 certificates. This certification requires third-party audits and ongoing surveillance.
Fordern Sie das vollständige ISO-Zertifikat an, nicht nur ein Logo. Überprüfen Sie das Zertifikat über die ausstellende Zertifizierungsstelle. Prüfen Sie, ob der Geltungsbereich der Zertifizierung den von Ihnen gekauften spezifischen Produkttyp abdeckt. Einige Hersteller verfügen über ISO 13485 für bestimmte Produkte, aber nicht für andere.
Elektrische Sicherheit und EMV-Konformität
Stoßwellentherapiegeräte müssen elektrische Sicherheitsstandards erfüllen. IEC 60601-1 8 ist die primäre internationale Norm für medizinische elektrische Geräte. Fordern Sie Prüfberichte an, die die Einhaltung dieser Norm belegen. Darüber hinaus stellt die Prüfung der elektromagnetischen Verträglichkeit (EMV) sicher, dass das Gerät andere Geräte nicht stört.
Für den US-Import bietet die UL- oder ETL-Zulassung zusätzliche Sicherheit. Diese Kennzeichen zeigen an, dass das Produkt von einem staatlich anerkannten Prüflabor getestet wurde. Obwohl nicht immer von der FDA gefordert, reduzieren diese Zertifizierungen das Haftungsrisiko.
How can I confirm that the manufacturer's registration actually covers the OEM models I want to private-label?
In unserer Produktionsstätte stellen wir Stoßwellengeräte für mehrere Eigenmarken her. Jede Markenkonfiguration erfordert eine gesonderte Berücksichtigung gemäß den FDA-Vorschriften. Die Registrierung für ein Modell deckt nicht automatisch alle Varianten ab. Diese Unterscheidung führt bei Erstimporteuren zu Verwirrung.
Bestätigen Sie die Abdeckung des OEM-Modells, indem Sie die FDA-Geräteliste auf spezifische Modellnummern überprüfen, die 510(k)-Freigabe für Ihre beabsichtigte Konfiguration verifizieren, eine schriftliche Bestätigung des Herstellers anfordern, die detailliert, welche Modelle unter seine Registrierung fallen, und sicherstellen, dass keine Änderungen eine neue 510(k)-Einreichung erfordern.
Verständnis der Gerätelistungsspezifika
Die FDA-Gerätelistung ist detaillierter als die Registrierung von Einrichtungen. Wenn Hersteller Geräte auflisten, geben sie Produktcodes, Markennamen und Modellnummern an. Ihr Eigenmarkenmodell muss in dieser Liste aufgeführt sein. Allgemeine Beschreibungen sind nicht ausreichend.
Unser Regulierungsteam führt detaillierte Listungsaufzeichnungen für jede von uns produzierte Produktkonfiguration. Wenn Kunden eine OEM-Verifizierung anfordern, stellen wir den genauen Listungseintrag zur Verfügung, der ihr Modell zeigt. Wenn ein Hersteller Ihr spezifisches Modell nicht in seiner Liste nachweisen kann, fehlt dem Produkt technisch gesehen die ordnungsgemäße FDA-Registrierung.
Analyse des Umfangs der 510(k)-Freigabe
Das 510(k)-Freigabedokument gibt genau an, was freigegeben wurde. Dies umfasst die Gerätebeschreibung, die Anwendungsgebiete und die technischen Spezifikationen. Eigenmarkenkonfigurationen müssen in diesen freigegebenen Umfang fallen. Wesentliche Änderungen können eine neue 510(k)-Einreichung erfordern.
| Modifikationstyp | Auswirkungen der 510(k)-Freigabe | Erforderliche Aktion |
|---|---|---|
| Nur Namensänderung der Marke | Keine neue 510(k) | Aktualisierung der Gerätelistung |
| Geringfügige kosmetische Änderungen | Normalerweise keine neue 510(k) | Dokumentation in der Designhistorie |
| Unterschiedliche Energieniveaus | Kann ein neues 510(k) erfordern | Konsultieren Sie einen Regulierungsexperten |
| Neue Anwendungsgebiete | Erfordert neues 510(k) | Vollständiger Einreichungsprozess |
| Änderungen der Softwarefunktionalität | Erfordert oft 510(k) | Technische Überprüfung erforderlich |
Dokumentation der Private-Label-Vereinbarung
Professionelle OEM-Beziehungen beinhalten eine klare Dokumentation der regulatorischen Verantwortlichkeiten. Fordern Sie eine Private-Label-Vereinbarung an, die festlegt, wer die FDA-Registrierung innehat und wer die Einhaltung des Qualitätssystems aufrechterhält. Die Vereinbarung sollte festlegen, welche Partei für die Meldung von unerwünschten Ereignissen und Rückrufverfahren zuständig ist.
Wenn wir OEM-Partnerschaften eingehen, stellen wir detaillierte regulatorische Unterstützungsdokumente zur Verfügung. Diese legen genau dar, welche Freigaben die Private-Label-Produkte abdecken. Käufer sollten niemals davon ausgehen, dass eine Abdeckung besteht, ohne schriftliche Bestätigung.
Überprüfungsschritte für OEM-Käufer
Follow this process to verify OEM coverage. First, obtain the manufacturer's FDA establishment registration number. Second, search the FDA device listing database for that registration. Third, locate the specific product category for shockwave therapy devices. Fourth, confirm your model name or number appears in the listing.
Wenn Ihr Private-Label-Modell nicht aufgeführt ist, muss der Hersteller seine Liste aktualisieren, bevor Ihre Produkte legal in den US-Markt gelangen können. Dieser Aktualisierungsprozess dauert Zeit. Berücksichtigen Sie dies bei Ihrer Einkaufsplanung. Unser Team schließt die Aktualisierung von Listen in der Regel innerhalb von zwei bis drei Wochen ab, wenn Kunden vollständige Informationen bereitstellen.
Überlegungen zur Auftragsfertigung
Einige Käufer nutzen Auftragsfertiger, die vom Markeninhaber getrennt sind. In diesen Fällen benötigen sowohl der Auftragsfertiger als auch der Spezifikationsentwickler möglicherweise eine FDA-Registrierung. Die regulatorische Struktur wird komplexer. Stellen Sie sicher, dass jede Einheit in Ihrer Lieferkette die ordnungsgemäße Registrierung aufrechterhält.
Dokumentieren Sie die Kette der Rückverfolgbarkeit von der Herstellung bis zum Vertrieb. FDA-Inspektoren können diese Informationen anfordern. Eine klare Dokumentation zeigt die Einhaltung und reduziert Inspektionskomplikationen.
Where can I cross-reference a supplier's license number to prevent my shipment from being seized at customs?
Unser Logistikteam hat zu viele Sendungen erlebt, die aufgrund von Dokumentationsfehlern an US-Häfen festgehalten wurden. Die Zoll- und Grenzschutzbehörde arbeitet eng mit der FDA zusammen, um Importe von Medizinprodukten zu überprüfen. Unvollständige oder falsche Lizenzinformationen führen zur automatischen Beschlagnahmung. Prävention erfordert eine gründliche Überprüfung vor dem Versand.
Cross-reference supplier licenses through the FDA's FURLS database for establishment registration, the FDA 510(k) database for clearance status, the FDA Import Alert list for detention history, state licensing board websites for distributor authorizations, and commercial verification services for comprehensive compliance profiles.
FDA Import Alert System
The FDA maintains an Import Alert list identifying products and companies subject to Detention Without Physical Examination (DWPE). Before purchasing, search this database for your supplier's name and country. Products from flagged companies face automatic detention. Clearing detained shipments requires extensive documentation and FDA review.
Importwarnungen richten sich an Unternehmen mit Compliance-Verstößen, einschließlich nicht zugelassener Geräte, falscher Kennzeichnung und Qualitätsmängel. Unsere Einrichtung war noch nie auf Importwarnlisten aufgeführt, da wir strenge Compliance-Protokolle einhalten. Fragen Sie potenzielle Lieferanten direkt nach ihrem Importwarnstatus.
Zoll-Dokumentationsanforderungen
Eine ordnungsgemäße Dokumentation verhindert Zollverzögerungen. Importe von Medizinprodukten erfordern den FDA-Produktcode, die Registrierungsnummer der Einrichtung, die Gerätenummer und die 510(k)-Freigabenummer, falls zutreffend. Die Handelsrechnung muss das Produkt und seinen Verwendungszweck genau beschreiben.
| Dokument | Zweck | Konsequenz bei Fehlen |
|---|---|---|
| Handelsrechnung | Wert und Beschreibung | Sendungsrückhaltung |
| FDA-Produktcode | Geräteklassifizierung | Automatische Überprüfung |
| Registrierung der Niederlassung | Betriebsgenehmigung | Wahrscheinliche Beschlagnahmung |
| 510(k)-Nummer | Vorabzulassung | Wahrscheinliche Beschlagnahmung |
| Einfuhrbürgschaft | Finanzielle Garantie | Kann den Zoll nicht abfertigen |
Anforderungen an die Vorabmitteilung
Die FDA verlangt eine Vorabmitteilung für alle importierten Lebensmittel und Medizinprodukte. Ihr Zollagent erledigt diese Einreichung normalerweise. Überprüfen Sie jedoch, ob die Vorabmitteilung korrekt eingereicht wurde. Fehler bei der Einreichung von Vorabmitteilungen führen zu Verzögerungen, auch wenn alle Lizenzen gültig sind.
Die Vorabmitteilung muss die FDA-Registrierungsnummer des ausländischen Herstellers enthalten. Gleichen Sie diese Nummer mit Ihren Verifizierungsunterlagen ab. Abweichungen zwischen der Vorabmitteilung und den tatsächlichen Dokumenten lösen eine Überprüfung durch die FDA aus.
Überlegungen zum Import auf bundesstaatlicher Ebene
Some states require additional documentation for medical device imports. California's Food and Drug Branch, for example, may request evidence of state registration before products can be distributed within the state. Plan for these requirements before your shipment arrives.
Unsere Versandkoordinatoren führen aktuelle Aufzeichnungen über die Anforderungen der Bundesstaaten für wichtige Vertriebszentren. Wir beraten Kunden, welche Bundesstaaten zusätzliche Anforderungen haben und welche Dokumente vorbereitet werden müssen. Dieser proaktive Ansatz verhindert Komplikationen nach der Ankunft.
Erstellung einer Verifizierungscheckliste
Erstellen Sie für jeden Import eine standardisierte Verifizierungscheckliste. Fügen Sie den Status der FDA-Registrierung der Einrichtung, die Überprüfung der 510(k)-Freigabe, die Ergebnisse der Import-Alert-Suche, die Bestätigungen der staatlichen Lizenzen und die Dokumentation von Lieferantenvereinbarungen hinzu. Füllen Sie diese Checkliste aus, bevor Sie eine Bestellung aufgeben.
Bewahren Sie die Verifizierungsunterlagen mindestens drei Jahre lang auf. Die FDA kann diese Dokumentation bei Inspektionen anfordern. Der Nachweis der Sorgfaltspflicht schützt Ihr Unternehmen, wenn später Compliance-Fragen auftreten. Unser Qualitätssicherungsprozess umfasst die Aufbewahrung dieser Unterlagen für alle unsere Vertriebspartner.
Zusammenarbeit mit Zollagenten
Wählen Sie einen Zollagenten, der Erfahrung mit dem Import von Medizinprodukten hat. Er kennt die Anforderungen der FDA und kann potenzielle Probleme vor dem Versand erkennen. Stellen Sie Ihrem Agenten alle Verifizierungsunterlagen zur Verfügung. Eine klare Kommunikation verhindert Einreichungsfehler.
Einige Agenten bieten Beratungsdienste für die Einhaltung von FDA-Vorschriften an. Dies kann für Erstimporteure wertvoll sein. Die endgültige Verantwortung für die Einhaltung liegt jedoch beim Importeur. Verlassen Sie sich niemals ausschließlich auf die Zusicherungen des Agenten, ohne Ihre eigene Überprüfung durchzuführen.
Schlussfolgerung
Verifizierung medizinische Gerätegenehmigung 9erfordert systematische Überprüfungen über mehrere Datenbanken und Behörden hinweg. Schützen Sie Ihre Investition, indem Sie vor jedem Kauf die FDA-Registrierung, die 510(k)-Freigabe, staatliche Lizenzen und die OEM-Abdeckung bestätigen. Der Verifizierungsprozess dauert zwar, verhindert aber kostspielige Beschlagnahmungen und rechtliche Komplikationen.
Fußnoten
1. Direkter Link zur offiziellen durchsuchbaren 510(k)-Datenbank für vorabmarktwirtschaftliche Benachrichtigungen der FDA. ︎
2. Provides direct access to the FDA’s official FURLS system. ︎
3. Offizielle Erklärung der FDA zur Klassifizierung medizinischer Geräte, einschließlich Klasse II. ︎
4. Offizielle Leitlinien der FDA zur Registrierung von medizinischen Geräteherstellern. ︎
5. Offizielle Informationen der FDA zur Verordnung über Qualitätsmanagementsysteme (QMSR), die die QSR abgelöst hat. ︎
6. Direct legal text of the FDA’s Quality System Regulation. ︎
7. Offizielle Informationen zum internationalen Standard für Qualitätsmanagementsysteme für Medizinprodukte. ︎
8. Offizielle Informationen zum internationalen Standard für die Sicherheit medizinischer Elektrogeräte. ︎
9. Erläutert die FDA-Registrierung von Medizinprodukten und deren rechtliche Anforderungen. ︎



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
Nehmen Sie an der Diskussion teil
Haben Sie eine Frage oder einen Einblick zu teilen? Wir lesen jeden Kommentar — ob Sie Distributor, Salonbesitzer oder einfach nur neugierig auf die Technologie sind. Ihre praktische Erfahrung hilft anderen, bessere Entscheidungen zu treffen. Teilen Sie Ihre Gedanken unten mit.