
Cada mes, nuestro equipo de exportación ve al menos dos o tres envíos detenidos en los puertos de EE. UU. La frustración es real. Sus clientes esperan. Las tarifas de almacenamiento se acumulan. Los ingresos se estancan. Retenciones de la FDA 1 en máquinas de terapia de ondas de choque 2 se han convertido en un punto de dolor creciente para los importadores que obtienen productos de China.
Para manejar las retenciones de la FDA de manera efectiva, los importadores deben verificar el registro de la FDA del fabricante, confirmar el estado de la autorización 510(k), preparar la documentación completa antes del envío y responder rápidamente a los avisos de la FDA con evidencia precisa. Trabajar en estrecha colaboración con su proveedor chino y contratar expertos en regulación reduce significativamente la duración de la retención y previene futuras detenciones.
Esta guía lo guía a través de los pasos exactos para prevenir retenciones, responder a las acciones de la FDA, verificar el estado de despacho y gestionar los exámenes físicos. Sumerjámonos.
¿Qué documentación necesito preparar para evitar retenciones de la FDA en mis máquinas de terapia de ondas de choque?
Nuestro departamento de envíos ha aprendido esta lección por las malas. Un documento faltante puede retrasar su envío durante semanas. El de la FDA PREDICT de la FDA 3 escanea cada entrada, independientemente del valor, y marca las inconsistencias al instante.
Para evitar retenciones de la FDA, necesita documentación completa que incluya facturas comerciales, conocimientos de embarque, números de registro de la FDA, códigos de listado de dispositivos, cartas de autorización 510(k), certificados ISO 13485, documentación de etiquetado y una Declaración de Conformidad. Cada detalle debe coincidir exactamente con los registros de la base de datos de la FDA.

Lista de verificación de documentación principal
Antes de que su máquina de terapia de ondas de choque salga de nuestro almacén, verificamos cada pieza de papel. La documentación faltante o incorrecta es la razón número uno para las retenciones de la FDA.
| Tipo de Documento | Objetivo | Quién lo proporciona |
|---|---|---|
| Factura comercial | Detalles del producto, valor y registro de la transacción | Fabricante/Exportador |
| Conocimiento de embarque | Detalles de envío y carga | Agente de carga |
| Número de registro de la FDA | Demuestra que el fabricante está registrado | Fabricante |
| Código de listado de dispositivos (LST) | Confirma que el dispositivo está listado en la FDA | Fabricante |
| Carta de autorización 510(k) | Pruebas de autorización previa a la comercialización | Fabricante |
| Certificado ISO 13485 | Prueba del sistema de gestión de calidad | Certificador de terceros |
| Declaración de conformidad | Declaración de cumplimiento | Fabricante |
| Documentación de etiquetado | Etiquetas e instrucciones del producto | Fabricante |
Por qué la precisión importa más que la integridad
Tener todos los documentos no es suficiente. La FDA compara la transmisión de su entrada con la suya CDRH 4. Si su factura dice "Modelo A" pero la autorización 510(k) cubre "Modelo A-1", tiene un problema.
Cuando preparamos los documentos de exportación, nuestro equipo verifica dos veces cada número de modelo, cada código de registro y cada nombre de fabricante. Un solo error tipográfico puede desencadenar un aviso de detención.
Pasos de verificación previa al envío
Antes de reservar el flete, los importadores inteligentes toman estas medidas:
- Solicitar la confirmación actual del registro de la FDA a su proveedor
- Verifique el número 510(k) en la base de datos pública de la FDA
- Confirmar que la clasificación del dispositivo coincide con su uso previsto
- Comprobar que todo el etiquetado cumple con los requisitos de la FDA
- Asegúrese de que el nombre y la dirección del fabricante coincidan con los registros de la FDA
Nuestro equipo de calidad mantiene una lista de verificación previa al envío específicamente para los mercados regulados por la FDA. Esta práctica ha reducido significativamente las tasas de retención de nuestros clientes.
Errores comunes de documentación
Muchos importadores cometen estos errores:
- Usar números de registro de la FDA obsoletos
- Indicar el código de producto incorrecto
- Proporcionar Documentos de aprobación de la NMPA 5 en lugar del visto bueno de la FDA
- Omitir Códigos de afirmación de cumplimiento 6
- Confundir "Registrado por la FDA" con "Aprobado por la FDA"
Estos errores parecen pequeños pero causan grandes retrasos. La prevención es siempre más barata que la resolución.
¿Cómo respondo a un Aviso de Acción de la FDA si mi equipo de belleza importado es detenido?
Cuando nuestros clientes reciben esa temida notificación de la FDA, a menudo cunde el pánico. Entiendo el estrés. Su inventario está atascado, los clientes esperan y cada día cuesta dinero. Pero una respuesta estratégica puede resolver la mayoría de las retenciones.
Cuando reciba un Aviso de Acción de la FDA, identifique inmediatamente la violación específica citada, reúna la documentación de respaldo de su fabricante, presente una respuesta por escrito dentro del plazo especificado (generalmente 10-20 días) y solicite un reexamen si la retención se debió a errores de documentación. Las respuestas rápidas y precisas son críticas.

Comprender los tres tipos de acciones de la FDA
La FDA utiliza diferentes niveles de aplicación. Su estrategia de respuesta depende de cuál enfrente.
| Tipo de Acción | Qué significa | Dificultad de Resolución | Plazo Típico |
|---|---|---|---|
| Detención | Retención temporal pendiente de inspección o prueba | Moderado | 2-4 semanas |
| Alerta de Importación | Empresa marcada por violaciones repetidas | Alto | 3-6 meses |
| Rechazo | Producto considerado no conforme, debe exportarse o destruirse | Very High | 90 días máximo |
Proceso de Respuesta Paso a Paso
Cuando llegue un aviso de detención, siga esta secuencia:
Primero, lea el aviso detenidamente. Identifique el código de violación exacto y la descripción. código de violación específico 7 La FDA proporciona razones específicas; no adivine.
Segundo, póngase en contacto con su fabricante chino inmediatamente. En nuestras instalaciones, mantenemos archivos de cumplimiento listos para estas situaciones exactas. Su proveedor debe proporcionar:
- Confirmación de registro actual de la FDA
- Documentación original de autorización 510(k)
- Registros de fabricación para el envío específico
- Cualquier dato técnico adicional solicitado
Tercero, prepare su respuesta por escrito. Sea factual y conciso. Incluya solo documentos relevantes. El revisor de la FDA maneja cientos de casos; haga que el suyo sea fácil de procesar.
Qué incluir en su respuesta
Su paquete de respuesta debe contener:
- Una carta de presentación que aborde cada punto de violación
- Documentación corregida o aclarada
- Evidencia de que el producto cumple con los requisitos de la FDA
- Cualquier informe de prueba de terceros si se solicita
- Una solicitud clara de reexamen o liberación
Trabajar con su agente de aduanas
Un buen agente de aduanas es invaluable durante las retenciones de la FDA. Entienden el sistema, conocen los contactos de la oficina local de la FDA y pueden agilizar la comunicación. Cuando enviamos a los EE. UU., siempre recomendamos a nuestros clientes que utilicen agentes con experiencia en importaciones de dispositivos médicos.
Gestión del cronograma
El tiempo es crítico. La FDA establece plazos. No cumplirlos puede escalar la detención a rechazo. Marque cada plazo en su calendario. Envíe las respuestas con anticipación cuando sea posible.
Nuestra experiencia demuestra que las respuestas bien preparadas resuelven la mayoría de las detenciones en dos o tres semanas. Las respuestas deficientes pueden extender las retenciones durante meses.
¿Puede mi fabricante chino ayudarme a verificar el estado de la FDA 510(k) de mis dispositivos de marca privada?
Esta pregunta surge en casi todas las conversaciones con nuevos clientes. Quieren máquinas de terapia de ondas de choque de marca privada pero les preocupa el cumplimiento de la FDA. La respuesta depende del conocimiento regulatorio y la transparencia de su fabricante.
Su fabricante chino puede ayudar a verificar el estado del 510(k) proporcionando cartas de autorización, información del dispositivo predicado y números de registro. Sin embargo, usted debe verificar esta información de forma independiente en la base de datos pública de la FDA. Los fabricantes deben compartir toda la documentación regulatoria abiertamente—si dudan, considérelo una señal de advertencia.

Lo que "Registrado por la FDA" vs. "Aprobado por la FDA" Realmente Significa
Esta distinción confunde a muchos importadores. No son lo mismo.
| Término | Significado | ¿Suficiente para la importación? |
|---|---|---|
| Registrado por la FDA | El fabricante ha registrado sus instalaciones | No |
| Listado por la FDA | El dispositivo está listado en la base de datos de la FDA | No |
| Aprobado por la FDA (510(k)) | El dispositivo tiene autorización previa a la comercialización | Sí |
| Aprobado por la FDA (PMA) | El dispositivo tiene aprobación previa a la comercialización | Sí |
El registro y la lista son requisitos administrativos. La autorización o aprobación significa que la FDA ha revisado el dispositivo en cuanto a seguridad y eficacia. Solo los dispositivos autorizados o aprobados pueden ingresar legalmente al mercado de EE. UU.
Cómo verificar el estado 510(k) de forma independiente
Nunca confíe únicamente en las afirmaciones de su fabricante. Verifique de forma independiente:
- Visite el 510(k) de la FDA Base de datos de notificación previa a la comercialización 8
- Busque por nombre del fabricante o código de producto
- Confirme que la autorización cubre su modelo de dispositivo específico
- Verifique que las "Indicaciones de uso" coincidan con su aplicación prevista
- Descargue la carta de autorización para sus registros
Cuando nuestros clientes preguntan sobre el estado del 510(k), proporcionamos el número de autorización y los dirigimos a la base de datos de la FDA. La transparencia genera confianza.
La complicación de la marca privada
El etiquetado privado añade complejidad. Si pone su marca en un dispositivo, es posible que necesite su propia presentación 510(k). Esto depende de:
- Si usted es el "desarrollador de especificaciones"
- El alcance de los cambios de etiquetado
- Cualquier modificación del dispositivo
Algunos fabricantes tienen autorizaciones que cubren versiones de marca privada. Otros no. Aclare esto antes de firmar cualquier acuerdo.
Preguntas para hacer a su fabricante
Antes de comprometerse con un proveedor, pregunte:
- ¿Cuál es el número exacto de 510(k) para este dispositivo?
- ¿La autorización cubre la distribución de marca privada?
- ¿Cuáles son las "Indicaciones de Uso" autorizadas?
- ¿Cuándo se obtuvo la autorización?
- ¿Ha habido alguna acción de cumplimiento de la FDA?
Un fabricante de buena reputación responde a estas preguntas de manera rápida y completa. Las respuestas evasivas indican problemas potenciales.
La brecha entre la NMPA y la FDA
Los fabricantes chinos a menudo tienen la aprobación de la NMPA (el equivalente de la FDA en China). Asumen que esto se transfiere a los requisitos de EE. UU. No es así. El marcado CE para Europa tampoco se transfiere. La FDA requiere una autorización separada y específica.
En nuestras instalaciones, mantenemos las autorizaciones de la FDA independientemente de nuestros registros de la NMPA. Esto cuesta más, pero permite la exportación conforme a los Estados Unidos.
¿Qué pasos debo seguir si el envío de mi máquina de terapia de ondas de choque es marcado para un examen físico de la FDA?
Los exámenes físicos añaden estrés y retraso. La FDA quiere ver el producto real, no solo documentos. Nuestro equipo de exportación ha guiado muchos envíos a través de este proceso. La preparación y la cooperación marcan la diferencia.
Si su envío se enfrenta a un examen físico de la FDA, no interfiera con el proceso de inspección. Asegúrese de que todo el etiquetado del producto real coincida con la documentación. Proporcione cualquier información adicional que la FDA solicite con prontitud. Trabaje con su agente de aduanas para facilitar el acceso. La mayoría de los exámenes físicos concluyen en pocos días si el producto cumple con las normativas.
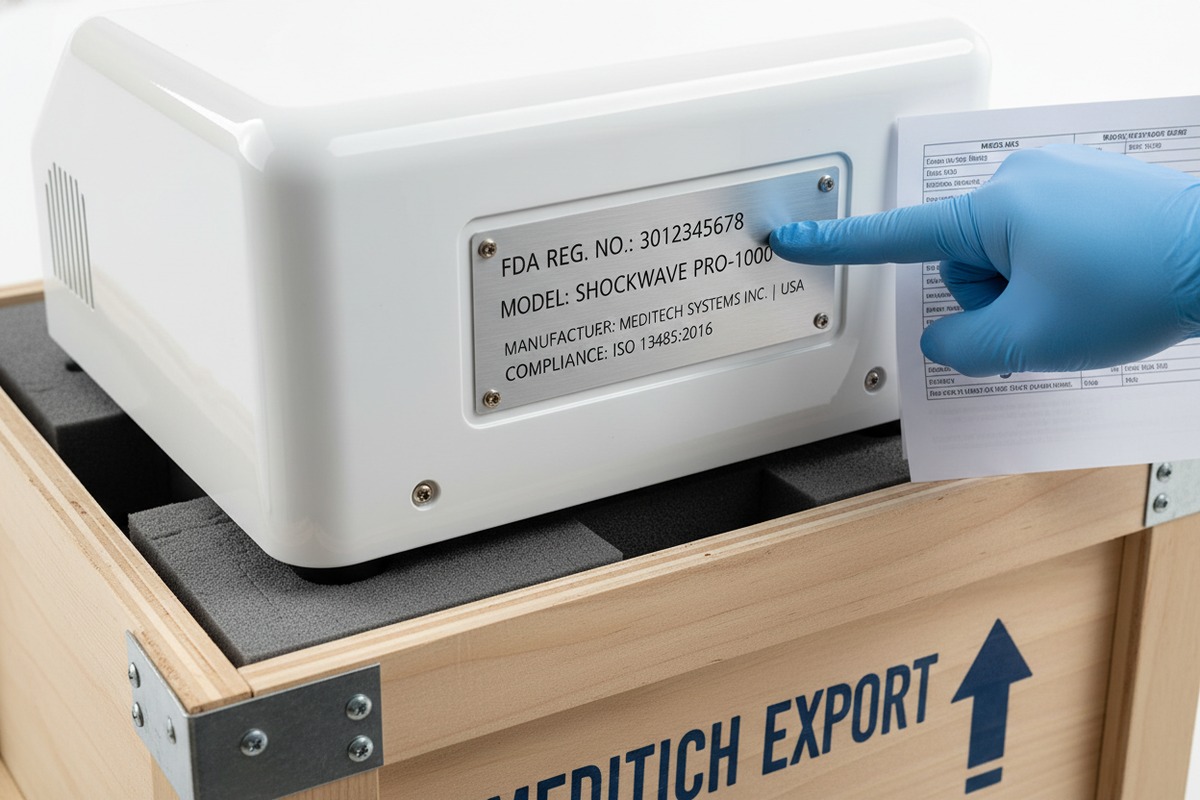
Qué sucede durante el examen físico
La FDA puede examinar su envío en el puerto o trasladarlo a una instalación de examen. Verifican:
- Precisión del etiquetado del producto
- Condición física de los dispositivos
- Coherencia con las especificaciones declaradas
- Cumplimiento de los requisitos de seguridad
Los inspectores comparan lo que ven con lo que afirman sus documentos. Las discrepancias desencadenan acciones adicionales.
Antes del Examen
No puede predecir todos los exámenes físicos, pero puede prepararse:
- Asegúrese de que todas las etiquetas del producto sean precisas y legibles
- Verifique que los números de modelo de los dispositivos coincidan con la documentación
- Verifique que el embalaje esté intacto y sea profesional
- Confirme que los manuales de instrucciones estén incluidos y cumplan con las normativas
- Mantenga documentación adicional fácilmente disponible
En nuestra planta de producción, fotografiamos cada envío antes de sellar los contenedores. Esto crea un registro del estado del producto al momento de la salida.
Durante el Examen
La cooperación es esencial. No discuta con los inspectores ni proporcione información engañosa. Si le hacen preguntas, responda honestamente. Su agente de aduanas puede servir como su representante en el sitio del examen.
Puntos clave durante el examen:
- Responder a las solicitudes en un plazo de 24 horas cuando sea posible
- Proporcionar respuestas claras y directas
- Ofrecer documentación adicional si ayuda a aclarar las preocupaciones
- No intentar modificar los productos una vez iniciado el examen
Desencadenantes comunes del examen físico
Comprender por qué ocurren los exámenes ayuda a prevenirlos:
| Disparador | Descripción | Estrategia de prevención |
|---|---|---|
| Selección aleatoria | Muestreo rutinario | Ninguno: aceptarlo como costo de importación |
| Violaciones anteriores | Historial de incumplimiento | Mantener un historial de cumplimiento limpio |
| Indicadores de documentación | Inconsistencias en la documentación | Precisión perfecta de la documentación |
| Estado de alerta de importación | Fabricante en lista de alerta | Fuente de fabricantes que cumplen |
| Nuevo importador | Los importadores primerizos se enfrentan a un mayor escrutinio | Construir un historial gradualmente |
Después del examen
Si sus productos pasan, serán liberados. Si surgen problemas, recibirá un aviso detallando los problemas. Sus opciones de respuesta dependen de los hallazgos específicos.
Los productos que no pasen el examen pueden ser:
- Liberados con condiciones
- Detenidos a la espera de documentación adicional
- Rechazados de entrada por completo
Nuestro equipo de control de calidad diseña el embalaje y el etiquetado específicamente para pasar las inspecciones físicas. Esto incluye números de modelo claros, advertencias adecuadas y formatos de etiquetado que cumplen con la FDA.
Trabajar con su fabricante después del examen
Después de cualquier examen de la FDA, comunique los resultados a su fabricante. Si se encontraron problemas, exija acciones correctivas. Documente todo. Los envíos futuros deben incorporar las lecciones aprendidas.
Cuando nuestros clientes informan sobre los hallazgos del examen, los tratamos como oportunidades de mejora de la calidad. La mejora continua reduce los riesgos futuros.
Conclusión
Las retenciones de la FDA son manejables cuando se prepara adecuadamente y se responde estratégicamente. La documentación completa, las autorizaciones verificadas, las respuestas cooperativas y las prácticas de fabricación de calidad mantienen sus importaciones de máquinas de terapia de ondas de choque fluyendo sin problemas.
Notas al pie
1. Explica las razones y el proceso de las detenciones de la FDA en productos importados. ↩︎
2. Proporciona la clasificación oficial de la FDA para dispositivos de terapia de ondas de choque. ↩︎
3. Página oficial de la FDA que describe el sistema PREDICT para la selección de importaciones. ↩︎
Enumera varias bases de datos de dispositivos médicos mantenidas por el CDRH de la FDA. ↩︎
Proporciona una descripción general de las regulaciones de dispositivos médicos de la NMPA de China. ↩︎
6. Recurso oficial de la FDA que explica los códigos de Afirmación de Cumplimiento para importaciones. ↩︎
7. Explica el Aviso de Acción de la FDA y la importancia de identificar los códigos de violación. ↩︎
8. Proporciona acceso a la base de datos oficial de la FDA para notificaciones previas a la comercialización 510(k). ↩︎



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
Únete a la conversación
¿Tienes una pregunta o una idea que compartir? Leemos cada comentario — ya seas distribuidor, dueño de salón o simplemente tengas curiosidad por la tecnología. Tu experiencia real ayuda a otros a tomar mejores decisiones. Deja tus comentarios abajo.