
Jeden Monat sieht unser Exportteam mindestens zwei oder drei Sendungen, die an US-Häfen feststecken. Der Frust ist real. Ihre Kunden warten. Lagergebühren stapeln sich. Einnahmen stocken. FDA-Sperren 1 auf Stoßwellentherapiegeräte 2 sind zu einem wachsenden Problem für Importeure geworden, die aus China beziehen.
Um FDA-Sperren effektiv zu handhaben, müssen Importeure die FDA-Registrierung des Herstellers überprüfen, den Status der 510(k)-Freigabe bestätigen, vollständige Unterlagen vor dem Versand vorbereiten und umgehend auf FDA-Mitteilungen mit genauen Beweisen reagieren. Eine enge Zusammenarbeit mit Ihrem chinesischen Lieferanten und die Einbeziehung von Regulierungsexperten verkürzt die Sperrdauer erheblich und verhindert zukünftige Zurückhaltungen.
Dieser Leitfaden führt Sie durch die genauen Schritte, um Sperren zu verhindern, auf FDA-Maßnahmen zu reagieren, den Freigabestatus zu überprüfen und physische Inspektionen zu verwalten. Tauchen wir ein.
Welche Dokumentation muss ich vorbereiten, um FDA-Rückhaltungen für meine Stoßwellentherapiegeräte zu vermeiden?
Our shipping department has learned this lesson the hard way. One missing document can delay your shipment for weeks. The FDA's PREDICT-System 3 scannt jede Eingabe, unabhängig vom Wert, und kennzeichnet Inkonsistenzen sofort.
Um FDA-Sperren zu vermeiden, benötigen Sie eine vollständige Dokumentation, einschließlich Handelsrechnungen, Konnossementen, FDA-Registrierungsnummern, Geräteverzeichniscodes, 510(k)-Freigabeschreiben, ISO 13485-Zertifikaten, Kennzeichnungsdokumentation und einer Konformitätserklärung. Jedes Detail muss exakt mit den FDA-Datenbankaufzeichnungen übereinstimmen.

Checkliste für Kerndokumentation
Bevor Ihre Stoßwellentherapiemaschine unser Lager verlässt, überprüfen wir jedes Dokument. Fehlende oder falsche Dokumentation ist der Hauptgrund für FDA-Sperren.
| Dokumenttyp | Zweck | Wer stellt es bereit? |
|---|---|---|
| Handelsrechnung | Produktdetails, Wert und Transaktionsaufzeichnung | Hersteller/Exporteur |
| Bill of Lading | Versand- und Frachtdetails | Spediteur |
| FDA-Registrierungsnummer | Beweist, dass der Hersteller registriert ist | Hersteller |
| Geräte-Listing (LST) Code | Bestätigt, dass das Gerät bei der FDA gelistet ist | Hersteller |
| 510(k) Freigabebrief | Nachweis der Marktzulassung | Hersteller |
| ISO 13485 Zertifikat | Nachweis des Qualitätsmanagementsystems | Zertifizierungsstelle eines Drittanbieters |
| Konformitätserklärung | Konformitätserklärung | Hersteller |
| Kennzeichnungsdokumentation | Produktetiketten und Anleitungen | Hersteller |
Warum Genauigkeit wichtiger ist als Vollständigkeit
Es reicht nicht aus, alle Dokumente zu haben. Die FDA gleicht Ihre Übertragung der Einträge mit ihrer CDRH-Datenbank 4. ab. Wenn auf Ihrer Rechnung "Modell A" steht, die 510(k)-Zulassung aber "Modell A-1" abdeckt, haben Sie ein Problem.
Wenn wir Exportdokumente vorbereiten, überprüft unser Team jede Modellnummer, jeden Registrierungscode und jeden Herstellernamen doppelt. Ein einziger Tippfehler kann eine Haftungsmitteilung auslösen.
Vorversand-Verifizierungsschritte
Bevor sie Fracht buchen, unternehmen intelligente Importeure diese Schritte:
- Fordern Sie eine aktuelle Bestätigung der FDA-Registrierung von Ihrem Lieferanten an
- Verify the 510(k) number on FDA's public database
- Bestätigen Sie, dass die Geräteklassifizierung mit Ihrem beabsichtigten Verwendungszweck übereinstimmt
- Stellen Sie sicher, dass alle Kennzeichnungen den FDA-Anforderungen entsprechen
- Ensure the manufacturer's name and address match FDA records
Our quality team maintains a pre-shipment checklist specifically for FDA-regulated markets. This practice has reduced our clients' hold rates significantly.
Häufige Dokumentationsfehler
Viele Importeure machen diese Fehler:
- Verwendung veralteter FDA-Registrierungsnummern
- Angabe des falschen Produktcodes
- Bereitstellung von NMPA-Genehmigungsdokumenten 5 anstelle der FDA-Freigabe
- Weglassen von Affirmation of Compliance-Codes 6
- Verwechslung von "FDA Registered" mit "FDA Cleared"
Diese Fehler scheinen klein, verursachen aber große Verzögerungen. Prävention ist immer günstiger als Behebung.
Wie reagiere ich auf eine Mitteilung der FDA über eine Maßnahme, wenn meine importierte Schönheitsausrüstung zurückgehalten wird?
Wenn unsere Kunden diese gefürchtete FDA-Mitteilung erhalten, bricht oft Panik aus. Ich verstehe den Stress. Ihr Inventar steckt fest, Kunden warten und jeder Tag kostet Geld. Aber eine strategische Reaktion kann die meisten Beschlagnahmungen lösen.
Wenn Sie eine FDA-Mitteilung über eine Maßnahme erhalten, identifizieren Sie sofort den spezifischen Verstoß, sammeln Sie unterstützende Dokumentation von Ihrem Hersteller, reichen Sie eine schriftliche Antwort innerhalb der angegebenen Frist (normalerweise 10-20 Tage) ein und beantragen Sie eine erneute Prüfung, wenn die Sperre auf Dokumentationsfehler zurückzuführen ist. Schnelle, genaue Antworten sind entscheidend.

Die drei Arten von FDA-Maßnahmen verstehen
Die FDA verwendet unterschiedliche Durchsetzungsstufen. Ihre Reaktionsstrategie hängt davon ab, welcher Sie gegenüberstehen.
| Art der Maßnahme | Was es bedeutet | Schwierigkeit der Lösung | Typischer Zeitrahmen |
|---|---|---|---|
| Beschlagnahme | Vorläufige Sperrung bis zur Inspektion oder Prüfung | Mäßig | 2-4 Wochen |
| Import-Alarm | Unternehmen wegen wiederholter Verstöße markiert | Hoch | 3-6 Monate |
| Ablehnung | Produkt als nicht konform eingestuft, muss exportiert oder zerstört werden | Sehr hoch | Maximal 90 Tage |
Schritt-für-Schritt-Reaktionsprozess
Wenn eine Beschlagnahmungsmitteilung eintrifft, befolgen Sie diese Reihenfolge:
Lesen Sie zuerst die Mitteilung sorgfältig durch. Identifizieren Sie den genauen Verstoßcode und die Beschreibung. spezifischer Verstoßcode 7 Die FDA gibt spezifische Gründe an – raten Sie nicht.
Zweitens, kontaktieren Sie sofort Ihren chinesischen Hersteller. In unserer Einrichtung halten wir Compliance-Dateien für genau diese Situationen bereit. Ihr Lieferant sollte Folgendes bereitstellen:
- Aktuelle Bestätigung der FDA-Registrierung
- Ursprüngliche 510(k)-Freigabedokumentation
- Fertigungsunterlagen für die spezifische Sendung
- Alle angeforderten zusätzlichen technischen Daten
Drittens, bereiten Sie Ihre schriftliche Antwort vor. Seien Sie sachlich und prägnant. Fügen Sie nur relevante Dokumente bei. Der FDA-Prüfer bearbeitet Hunderte von Fällen – machen Sie Ihren leicht zu bearbeiten.
Was Sie in Ihre Antwort aufnehmen sollten
Ihr Antwortpaket sollte Folgendes enthalten:
- Ein Anschreiben, das jeden Verstoßpunkt anspricht
- Korrigierte oder geklärte Dokumentation
- Nachweis, dass das Produkt die FDA-Anforderungen erfüllt
- Alle angeforderten Prüfberichte von Drittanbietern
- Eine klare Aufforderung zur erneuten Prüfung oder Freigabe
Zusammenarbeit mit Ihrem Zollagenten
Ein guter Zollagent ist bei FDA-Sperren von unschätzbarem Wert. Sie verstehen das System, kennen die Kontakte der lokalen FDA-Behörde und können die Kommunikation beschleunigen. Wenn wir in die USA versenden, empfehlen wir unseren Kunden immer, Agenten zu beauftragen, die Erfahrung mit dem Import von Medizinprodukten haben.
Zeitmanagement
Zeit ist entscheidend. Die FDA setzt Fristen. Das Verpassen kann eine Beschlagnahme zu einer Ablehnung eskalieren lassen. Markieren Sie jede Frist in Ihrem Kalender. Reichen Sie Antworten nach Möglichkeit frühzeitig ein.
Unsere Erfahrung zeigt, dass gut vorbereitete Antworten die meisten Beschlagnahmungen innerhalb von zwei bis drei Wochen lösen. Schlechte Antworten können die Sperren um Monate verlängern.
Kann mein chinesischer Hersteller mir helfen, den FDA 510(k)-Status meiner Eigenmarkenprodukte zu überprüfen?
This question comes up in almost every conversation with new clients. They want private-label shockwave therapy machines but worry about FDA compliance. The answer depends on your manufacturer's regulatory knowledge and transparency.
Your Chinese manufacturer can help verify 510(k) status by providing clearance letters, predicate device information, and registration numbers. However, you must independently verify this information on FDA's public database. Manufacturers should share all regulatory documentation openly—if they hesitate, consider it a warning sign.

Was "FDA-registriert" vs. "FDA-zugelassen" wirklich bedeutet
Diese Unterscheidung verwirrt viele Importeure. Sie sind nicht dasselbe.
| Begriff | Bedeutung | Ausreichend für den Import? |
|---|---|---|
| FDA-registriert | Der Hersteller hat seine Einrichtung registriert | Nein |
| FDA-gelistet | Das Gerät ist in der FDA-Datenbank aufgeführt | Nein |
| FDA-zugelassen (510(k)) | Gerät hat eine Vorabgenehmigung | Ja |
| FDA-genehmigt (PMA) | Gerät hat eine Vorabgenehmigung | Ja |
Registrierung und Auflistung sind administrative Anforderungen. Freigabe oder Genehmigung bedeutet, dass die FDA das Gerät auf Sicherheit und Wirksamkeit geprüft hat. Nur freigegebene oder genehmigte Geräte dürfen legal in den US-Markt gelangen.
So überprüfen Sie den 510(k)-Status unabhängig
Never rely solely on your manufacturer's claims. Verify independently:
- Visit FDA's 510(k) Datenbank für Vorab-Benachrichtigungen 8
- Suchen Sie nach Herstellernamen oder Produktcode
- Bestätigen Sie, dass die Freigabe Ihr spezifisches Gerätemodell abdeckt
- Prüfen Sie, ob die "Anwendungsgebiete" mit Ihrer beabsichtigten Anwendung übereinstimmen
- Laden Sie das Freigabeschreiben für Ihre Unterlagen herunter
When our clients ask about 510(k) status, we provide the clearance number and direct them to FDA's database. Transparency builds trust.
Die Komplikation bei Eigenmarken
Eigenmarken erhöhen die Komplexität. Wenn Sie Ihre Marke auf ein Gerät setzen, benötigen Sie möglicherweise Ihre eigene 510(k)-Einreichung. Dies hängt ab von:
- Ob Sie der "Spezifikationsentwickler" sind"
- Das Ausmaß der Kennzeichnungsänderungen
- Jegliche Modifikationen am Gerät
Einige Hersteller haben Zulassungen, die für Produkte unter Eigenmarken gelten. Andere nicht. Klären Sie dies, bevor Sie eine Vereinbarung unterzeichnen.
Fragen, die Sie Ihrem Hersteller stellen sollten
Bevor Sie sich auf einen Lieferanten festlegen, fragen Sie:
- Was ist die genaue 510(k)-Nummer für dieses Gerät?
- Deckt die Zulassung den Vertrieb unter Eigenmarken ab?
- Was sind die zugelassenen "Anwendungsgebiete"?
- Wann wurde die Zulassung erteilt?
- Gab es behördliche Maßnahmen der FDA?
Ein seriöser Hersteller beantwortet diese Fragen schnell und vollständig. Ausweichende Antworten deuten auf potenzielle Probleme hin.
Die Lücke zwischen NMPA und FDA
Chinese manufacturers often have NMPA (China's FDA equivalent) approval. They assume this transfers to U.S. requirements. It does not. CE marking for Europe does not transfer either. FDA requires separate, specific clearance.
In unserer Einrichtung unterhalten wir FDA-Zulassungen unabhängig von unseren NMPA-Registrierungen. Dies ist kostspieliger, ermöglicht aber den konformen Export in die Vereinigten Staaten.
Welche Schritte sollte ich unternehmen, wenn meine Stoßwellentherapie-Maschinenlieferung für eine physische Untersuchung durch die FDA gekennzeichnet ist?
Körperliche Untersuchungen verursachen Stress und Verzögerungen. Die FDA möchte das tatsächliche Produkt sehen, nicht nur Dokumente. Unser Exportteam hat viele Sendungen durch diesen Prozess geführt. Vorbereitung und Kooperation machen den Unterschied.
Wenn Ihre Sendung einer physischen Untersuchung durch die FDA unterliegt, greifen Sie nicht in den Inspektionsprozess ein. Stellen Sie sicher, dass alle Kennzeichnungen auf dem tatsächlichen Produkt mit den Dokumenten übereinstimmen. Stellen Sie alle zusätzlichen Informationen, die die FDA anfordert, umgehend zur Verfügung. Arbeiten Sie mit Ihrem Zollagenten zusammen, um den Zugang zu erleichtern. Die meisten physischen Untersuchungen werden innerhalb weniger Tage abgeschlossen, wenn das Produkt konform ist.
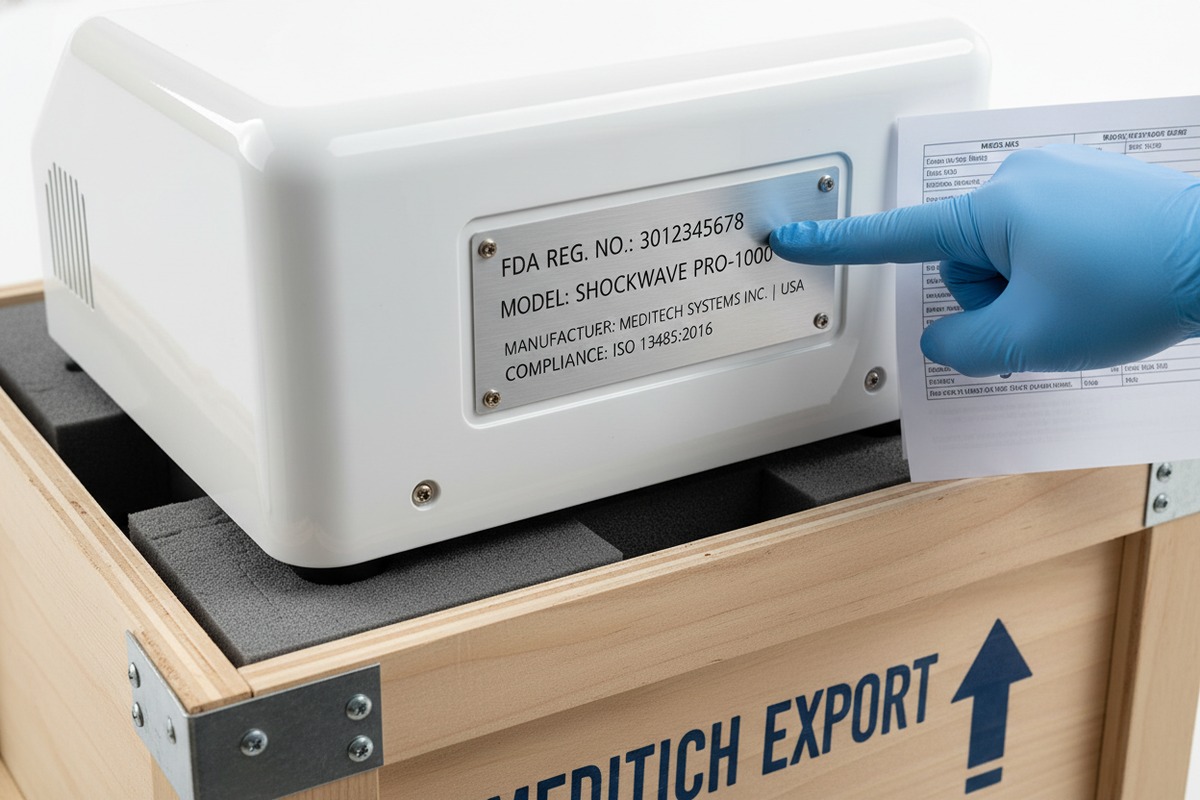
Was während der körperlichen Untersuchung geschieht
Die FDA kann Ihre Sendung am Hafen untersuchen oder sie zu einer Untersuchungsstelle bringen lassen. Sie prüfen:
- Richtigkeit der Produktkennzeichnung
- Physischer Zustand der Geräte
- Übereinstimmung mit den deklarierten Spezifikationen
- Einhaltung der Sicherheitsanforderungen
Inspektoren vergleichen, was sie sehen, mit dem, was Ihre Dokumente angeben. Abweichungen lösen weitere Maßnahmen aus.
Vor der Untersuchung
Sie können nicht jede körperliche Untersuchung vorhersagen, aber Sie können sich vorbereiten:
- Stellen Sie sicher, dass alle Produktkennzeichnungen korrekt und leserlich sind
- Überprüfen Sie, ob die Modellnummern auf den Geräten mit der Dokumentation übereinstimmen
- Prüfen Sie, ob die Verpackung intakt und professionell ist
- Bestätigen Sie, dass Bedienungsanleitungen enthalten und konform sind
- Halten Sie zusätzliche Dokumentation bereit
In unserer Produktionsstätte fotografieren wir jede Sendung, bevor wir die Container versiegeln. Dies schafft eine Aufzeichnung des Produktzustands bei der Abreise.
Während der Untersuchung
Kooperation ist unerlässlich. Streiten Sie nicht mit Inspektoren und geben Sie keine irreführenden Informationen. Wenn sie Fragen stellen, antworten Sie ehrlich. Ihr Zollagent kann als Ihr Vertreter am Untersuchungsort fungieren.
Wichtige Punkte während der Untersuchung:
- Reagieren Sie nach Möglichkeit innerhalb von 24 Stunden auf Anfragen
- Geben Sie klare, direkte Antworten
- Bieten Sie zusätzliche Dokumentation an, wenn diese zur Klärung von Bedenken beiträgt
- Versuchen Sie nicht, Produkte nach Beginn der Untersuchung zu verändern
Häufige Auslöser für physische Untersuchungen
Das Verständnis, warum Untersuchungen stattfinden, hilft, diese zu verhindern:
| Auslöser | Beschreibung | Präventionsstrategie |
|---|---|---|
| Zufällige Auswahl | Routinemäßige Probenahme | Keine – akzeptieren Sie dies als Kosten des Imports |
| Frühere Verstöße | Geschichte der Nichteinhaltung | Saubere Compliance-Aufzeichnungen führen |
| Dokumentationskennzeichnungen | Inkonsistenzen in der Papierarbeit | Perfekte Dokumentationsgenauigkeit |
| Import-Alarmstatus | Hersteller auf der Alarmliste | Von konformen Herstellern beziehen |
| Neuer Importeur | Erstmalige Importeure werden strenger geprüft | Bauen Sie schrittweise eine Erfolgsbilanz auf |
Nach der Prüfung
Wenn Ihre Produkte bestanden werden, werden sie freigegeben. Wenn Probleme auftreten, erhalten Sie eine Mitteilung, die die Probleme detailliert beschreibt. Ihre Antwortmöglichkeiten hängen von den spezifischen Ergebnissen ab.
Produkte, die die Prüfung nicht bestehen, können:
- Unter Auflagen freigegeben werden
- Zur weiteren Dokumentation festgehalten
- Vollständig abgewiesen
Unser Qualitätskontrollteam entwirft Verpackungen und Etiketten speziell für die Bestehen von physischen Inspektionen. Dies beinhaltet klare Modellnummern, ordnungsgemäße Warnhinweise und FDA-konforme Etikettierungsformate.
Zusammenarbeit mit Ihrem Hersteller nach der Untersuchung
Nach jeder FDA-Untersuchung kommunizieren Sie die Ergebnisse an Ihren Hersteller. Wenn Probleme festgestellt wurden, fordern Sie Korrekturmaßnahmen an. Dokumentieren Sie alles. Zukünftige Sendungen sollten die gewonnenen Erkenntnisse berücksichtigen.
Wenn unsere Kunden Untersuchungsergebnisse melden, betrachten wir diese als Möglichkeiten zur Qualitätsverbesserung. Kontinuierliche Verbesserung reduziert zukünftige Risiken.
Schlussfolgerung
FDA-Halls sind beherrschbar, wenn Sie sich richtig vorbereiten und strategisch reagieren. Vollständige Dokumentation, verifizierte Freigaben, kooperative Antworten und qualitativ hochwertige Herstellungspraktiken sorgen dafür, dass Ihre Stoßwellentherapiegeräteimporte reibungslos weiterlaufen.
Fußnoten
1. Erklärt die Gründe und den Prozess für FDA-Halls bei importierten Produkten. ︎
2. Bietet die offizielle FDA-Klassifizierung für Stoßwellentherapiegeräte. ︎
3. Offizielle FDA-Seite, die das PREDICT-System für Import-Screening beschreibt. ︎
4. Lists various medical device databases maintained by FDA’s CDRH. ︎
5. Provides an overview of medical device regulations by China’s NMPA. ︎
6. Offizielle FDA-Ressource, die Affirmation of Compliance-Codes für Importe erklärt. ︎
7. Erklärt die FDA Notice of Action und die Bedeutung der Identifizierung von Verstöße-Codes. ︎
8. Bietet Zugang zur offiziellen FDA-Datenbank für 510(k)-Premarket-Benachrichtigungen. ︎



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
Nehmen Sie an der Diskussion teil
Haben Sie eine Frage oder einen Einblick zu teilen? Wir lesen jeden Kommentar — ob Sie Distributor, Salonbesitzer oder einfach nur neugierig auf die Technologie sind. Ihre praktische Erfahrung hilft anderen, bessere Entscheidungen zu treffen. Teilen Sie Ihre Gedanken unten mit.