
Chaque mois, notre équipe d'exportation voit au moins deux ou trois expéditions bloquées dans les ports américains. La frustration est réelle. Vos clients attendent. Les frais de stockage s'accumulent. Les revenus stagnent. Blocages de la FDA 1 sur Humidity indicator card reading 2 sont devenus un point de friction croissant pour les importateurs s'approvisionnant en Chine.
Pour gérer efficacement les blocages de la FDA, les importateurs doivent vérifier l'enregistrement FDA du fabricant, confirmer le statut d'approbation 510(k), préparer une documentation complète avant l'expédition et répondre rapidement aux avis de la FDA avec des preuves précises. Travailler en étroite collaboration avec votre fournisseur chinois et faire appel à des experts en réglementation réduit considérablement la durée des blocages et évite les saisies futures.
Ce guide vous explique les étapes exactes pour prévenir les blocages, répondre aux actions de la FDA, vérifier le statut de dédouanement et gérer les inspections physiques. Plongeons dans le vif du sujet.
Quelle documentation dois-je préparer pour éviter les blocages de la FDA sur mes appareils de thérapie par ondes de choc ?
Our shipping department has learned this lesson the hard way. One missing document can delay your shipment for weeks. The FDA's PREDICT de la FDA 3 scanne chaque entrée, quelle que soit sa valeur, et signale instantanément les incohérences.
Pour éviter les blocages de la FDA, vous avez besoin d'une documentation complète comprenant les factures commerciales, les connaissements, les numéros d'enregistrement de la FDA, les codes de liste des dispositifs, les lettres d'autorisation 510(k), les certificats ISO 13485, la documentation d'étiquetage et une déclaration de conformité. Chaque détail doit correspondre exactement aux enregistrements de la base de données de la FDA.

Liste de contrôle de la documentation essentielle
Avant que votre appareil de thérapie par ondes de choc ne quitte notre entrepôt, nous vérifions chaque document. Une documentation manquante ou incorrecte est la principale raison des blocages de la FDA.
| Type de document | Objectif | Qui le fournit |
|---|---|---|
| Facture commerciale | Détails du produit, valeur et enregistrement de la transaction | Fabricant/Exportateur |
| connaissement | Détails de l'expédition et du fret | Transitaire |
| Numéro d'enregistrement de la FDA | Prouve que le fabricant est enregistré | Fabricant |
| Code de liste d'appareils (LST) | Confirme que l'appareil est répertorié auprès de la FDA | Fabricant |
| Lettre d'autorisation 510(k) | Prouve l'autorisation préalable à la mise sur le marché | Fabricant |
| Certificat ISO 13485 | Preuve du système de management de la qualité | Organisme de certification tiers |
| Déclaration de conformité | Déclaration de conformité | Fabricant |
| Documentation d'étiquetage | Étiquettes et instructions du produit | Fabricant |
Pourquoi la précision est plus importante que l'exhaustivité
Avoir tous les documents ne suffit pas. La FDA croise votre transmission d'entrée avec leurs Base de données CDRH 4. Si votre facture indique "Modèle A" mais que l'autorisation 510(k) couvre "Modèle A-1", vous avez un problème.
Lorsque nous préparons les documents d'exportation, notre équipe vérifie deux fois chaque numéro de modèle, chaque code d'enregistrement et chaque nom de fabricant. Une seule faute de frappe peut déclencher un avis de détention.
Pre-Shipment Verification Steps
Avant de réserver le fret, les importateurs avisés prennent ces mesures :
- Demander la confirmation actuelle de l'enregistrement FDA auprès de votre fournisseur
- Verify the 510(k) number on FDA's public database
- Confirmer que la classification de l'appareil correspond à votre utilisation prévue
- Vérifier que tout l'étiquetage est conforme aux exigences de la FDA
- Ensure the manufacturer's name and address match FDA records
Our quality team maintains a pre-shipment checklist specifically for FDA-regulated markets. This practice has reduced our clients' hold rates significantly.
Erreurs courantes de documentation
De nombreux importateurs commettent ces erreurs :
- Utilisation de numéros d'enregistrement FDA obsolètes
- Saisie du mauvais code produit
- Fourniture de documents d'approbation NMPA 5 au lieu de l'autorisation FDA
- Omission de codes d'affirmation de conformité 6
- Confusion entre "FDA Registered" et "FDA Cleared"
Ces erreurs semblent mineures mais entraînent des retards importants. La prévention est toujours moins coûteuse que la résolution.
Comment répondre à un avis d'action de la FDA si mon équipement de beauté importé est détenu ?
Lorsque nos clients reçoivent cet avis redouté de la FDA, la panique s'installe souvent. Je comprends le stress. Votre inventaire est bloqué, les clients attendent et chaque jour coûte de l'argent. Mais une réponse stratégique peut résoudre la plupart des saisies.
Lorsque vous recevez un avis d'action de la FDA, identifiez immédiatement la violation spécifique citée, rassemblez la documentation justificative de votre fabricant, soumettez une réponse écrite dans le délai spécifié (généralement 10 à 20 jours) et demandez un réexamen si la saisie résulte d'erreurs de documentation. Des réponses rapides et précises sont essentielles.

Comprendre les trois types d'actions de la FDA
La FDA utilise différents niveaux d'application. Votre stratégie de réponse dépend de celui auquel vous êtes confronté.
| Type d'action | Ce que cela signifie | Difficulté de résolution | Délai typique |
|---|---|---|---|
| Detention | Blocage temporaire en attente d'inspection ou de test | Modérée | 2-4 semaines |
| Alerte d'importation | Entreprise signalée pour violations répétées | Haut | 3-6 mois |
| Refusal | Produit jugé non conforme, doit être exporté ou détruit | Très Élevé | 90 jours maximum |
Processus de réponse étape par étape
Lorsqu'un avis de saisie arrive, suivez cette séquence :
Premièrement, lisez attentivement l'avis. Identifiez le code de violation exact et sa description. code de violation spécifique 7 La FDA fournit des raisons spécifiques – ne devinez pas.
Deuxièmement, contactez immédiatement votre fabricant chinois. Dans nos installations, nous gardons des dossiers de conformité prêts pour ces situations précises. Votre fournisseur devrait fournir :
- Confirmation d'enregistrement actuel auprès de la FDA
- Documentation originale d'autorisation 510(k)
- Dossiers de fabrication pour l'expédition spécifique
- Toutes données techniques supplémentaires demandées
Troisièmement, préparez votre réponse écrite. Soyez factuel et concis. Incluez uniquement les documents pertinents. Le réviseur de la FDA traite des centaines de cas — facilitez le vôtre.
Que inclure dans votre réponse
Votre dossier de réponse doit contenir :
- Une lettre d'accompagnement abordant chaque point de violation
- Documentation corrigée ou clarifiée
- Preuve que le produit répond aux exigences de la FDA
- Tous rapports de tests tiers si demandés
- Une demande claire de réexamen ou de libération
Travailler avec votre courtier en douane
Un bon courtier en douane est inestimable lors des saisies par la FDA. Ils comprennent le système, connaissent les contacts du bureau local de la FDA et peuvent accélérer la communication. Lorsque nous expédions aux États-Unis, nous recommandons toujours à nos clients d'utiliser des courtiers expérimentés dans l'importation de dispositifs médicaux.
Gestion du calendrier
Le temps est critique. La FDA donne des délais. Les manquer peut faire passer une détention à un refus. Marquez chaque délai sur votre calendrier. Soumettez les réponses tôt si possible.
Notre expérience montre que des réponses bien préparées résolvent la plupart des détentions en deux à trois semaines. Des réponses médiocres peuvent prolonger les saisies pendant des mois.
Mon fabricant chinois peut-il m'aider à vérifier le statut FDA 510(k) de mes appareils sous marque privée ?
This question comes up in almost every conversation with new clients. They want private-label shockwave therapy machines but worry about FDA compliance. The answer depends on your manufacturer's regulatory knowledge and transparency.
Your Chinese manufacturer can help verify 510(k) status by providing clearance letters, predicate device information, and registration numbers. However, you must independently verify this information on FDA's public database. Manufacturers should share all regulatory documentation openly—if they hesitate, consider it a warning sign.

Ce que "Enregistré auprès de la FDA" vs "Approuvé par la FDA" signifie réellement
Cette distinction perturbe de nombreux importateurs. Ce n'est pas la même chose.
| Terme | Signification | Suffisant pour l'importation ? |
|---|---|---|
| Enregistré auprès de la FDA | Le fabricant a enregistré son établissement | Non |
| Listé auprès de la FDA | L'appareil est répertorié dans la base de données de la FDA | Non |
| Approuvé par la FDA (510(k)) | L'appareil a obtenu une autorisation préalable à la mise sur le marché | Oui |
| Approuvé par la FDA (PMA) | L'appareil a obtenu une approbation préalable à la mise sur le marché | Oui |
L'enregistrement et la liste sont des exigences administratives. Le dédouanement ou l'approbation signifie que la FDA a examiné le dispositif pour sa sécurité et son efficacité. Seuls les dispositifs dédouanés ou approuvés peuvent légalement entrer sur le marché américain.
Comment vérifier le statut 510(k) indépendamment
Never rely solely on your manufacturer's claims. Verify independently:
- Visit FDA's 510(k) Base de données des notifications pré-commercialisation 8
- Recherchez par nom de fabricant ou code produit
- Confirmez que le dédouanement couvre votre modèle de dispositif spécifique
- Vérifiez que les "indications d'utilisation" correspondent à votre application prévue
- Téléchargez la lettre de dédouanement pour vos dossiers
When our clients ask about 510(k) status, we provide the clearance number and direct them to FDA's database. Transparency builds trust.
La complication de l'étiquetage privé
L'étiquetage privé ajoute de la complexité. Si vous apposez votre marque sur un dispositif, vous pourriez avoir besoin de votre propre soumission 510(k). Cela dépend de :
- Si vous êtes le "développeur des spécifications"
- L'étendue des modifications d'étiquetage
- Toutes modifications apportées au dispositif
Certains fabricants ont des dédouanements qui couvrent les versions sous étiquetage privé. D'autres non. Clarifiez cela avant de signer un accord.
Questions à poser à votre fabricant
Avant de vous engager auprès d'un fournisseur, demandez :
- Quel est le numéro 510(k) exact de cet appareil ?
- L'autorisation couvre-t-elle la distribution sous marque de distributeur ?
- Quelles sont les "Indications d'utilisation" autorisées ?
- Quand l'autorisation a-t-elle été obtenue ?
- Y a-t-il eu des mesures d'application de la loi de la FDA ?
Un fabricant réputé répond à ces questions rapidement et complètement. Des réponses évasives signalent des problèmes potentiels.
L'écart NMPA vs FDA
Chinese manufacturers often have NMPA (China's FDA equivalent) approval. They assume this transfers to U.S. requirements. It does not. CE marking for Europe does not transfer either. FDA requires separate, specific clearance.
Dans nos installations, nous maintenons les autorisations de la FDA indépendamment de nos enregistrements NMPA. Cela coûte plus cher, mais permet une exportation conforme vers les États-Unis.
Quelles mesures dois-je prendre si l'expédition de ma machine de thérapie par ondes de choc est signalée pour un examen physique par la FDA ?
Les examens physiques ajoutent du stress et des retards. La FDA veut voir le produit réel, pas seulement des documents. Notre équipe d'exportation a guidé de nombreuses expéditions tout au long de ce processus. La préparation et la coopération font la différence.
Si votre expédition fait l'objet d'un examen physique par la FDA, n'interférez pas avec le processus d'inspection. Assurez-vous que tout étiquetage sur le produit réel correspond à la documentation. Fournissez rapidement toute information supplémentaire demandée par la FDA. Travaillez avec votre transitaire en douane pour faciliter l'accès. La plupart des examens physiques se terminent en quelques jours si le produit est conforme.
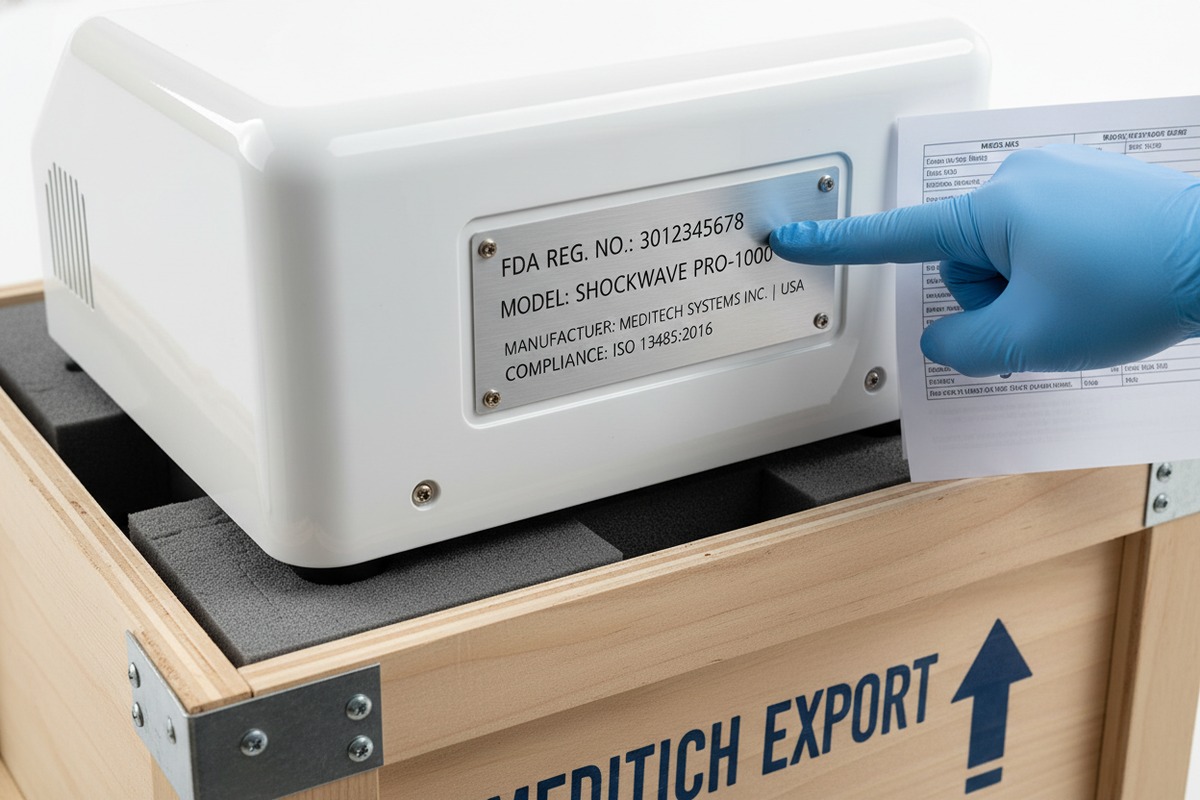
Ce qui se passe lors de l'examen physique
La FDA peut examiner votre envoi au port ou le faire déplacer vers un centre d'examen. Ils vérifient :
- L'exactitude de l'étiquetage du produit
- L'état physique des appareils
- La conformité avec les spécifications déclarées
- La conformité aux exigences de sécurité
Les inspecteurs comparent ce qu'ils voient à ce que vos documents déclarent. Les divergences entraînent des mesures supplémentaires.
Avant l'examen
Vous ne pouvez pas prévoir chaque examen physique, mais vous pouvez vous préparer :
- Assurez-vous que toutes les étiquettes des produits sont exactes et lisibles
- Vérifiez que les numéros de modèle des appareils correspondent à la documentation
- Vérifiez que l'emballage est intact et professionnel
- Confirmez que les manuels d'instructions sont inclus et conformes
- Gardez des documents supplémentaires facilement accessibles
Dans notre usine de production, nous photographions chaque envoi avant de sceller les conteneurs. Cela crée un enregistrement de l'état du produit au départ.
Pendant l'examen
La coopération est essentielle. Ne vous disputez pas avec les inspecteurs et ne fournissez pas d'informations trompeuses. S'ils vous posent des questions, répondez honnêtement. Votre transitaire en douane peut vous représenter sur le site d'examen.
Points clés lors de l'examen :
- Répondez aux demandes dans les 24 heures lorsque cela est possible
- Fournissez des réponses claires et directes
- Proposez une documentation supplémentaire si elle permet de clarifier les préoccupations
- N'essayez pas de modifier les produits une fois l'examen commencé
Déclencheurs courants d'examen physique
Comprendre pourquoi les examens ont lieu permet de les éviter :
| Trigger | Description | Stratégie de prévention |
|---|---|---|
| Sélection aléatoire | Échantillonnage de routine | Aucun — acceptez comme coût d'importation |
| Violations antérieures | Historique de non-conformité | Maintenez un bon dossier de conformité |
| Indicateurs de documentation | Incohérences dans la paperasse | Exactitude parfaite de la documentation |
| Statut d'alerte d'importation | Fabricant sur la liste d'alerte | S'approvisionner auprès de fabricants conformes |
| Nouvel importateur | Les importateurs pour la première fois font l'objet d'un examen plus approfondi | Construire progressivement un historique |
Après l'examen
Si vos produits réussissent, ils seront libérés. Si des problèmes apparaissent, vous recevrez un avis détaillant les problèmes. Vos options de réponse dépendent des conclusions spécifiques.
Les produits qui échouent à l'examen peuvent être :
- Libérés sous conditions
- Retenus en attendant une documentation supplémentaire
- Refusés à l'entrée
Notre équipe de contrôle qualité conçoit des emballages et des étiquetages spécifiquement pour réussir les inspections physiques. Cela comprend des numéros de modèle clairs, des avertissements appropriés et des formats d'étiquetage conformes à la FDA.
Travailler avec votre fabricant après l'examen
Après tout examen de la FDA, communiquez les résultats à votre fabricant. Si des problèmes ont été trouvés, exigez une action corrective. Documentez tout. Les futures expéditions devraient intégrer les leçons apprises.
Lorsque nos clients signalent des résultats d'examen, nous les considérons comme des opportunités d'amélioration de la qualité. L'amélioration continue réduit les risques futurs.
Conclusion
Les mises en attente de la FDA sont gérables lorsque vous vous préparez correctement et répondez stratégiquement. Une documentation complète, des autorisations vérifiées, des réponses coopératives et des pratiques de fabrication de qualité maintiennent le flux de vos importations de machines de thérapie par ondes de choc.
Notes de bas de page
1. Explique les raisons et le processus des détentions par la FDA des produits importés. ︎
2. Fournit la classification officielle de la FDA pour les appareils de thérapie par ondes de choc. ︎
3. Page officielle de la FDA décrivant le système PREDICT pour le dépistage des importations. ︎
4. Lists various medical device databases maintained by FDA’s CDRH. ︎
5. Provides an overview of medical device regulations by China’s NMPA. ︎
6. Ressource officielle de la FDA expliquant les codes d'affirmation de conformité pour les importations. ︎
7. Explique l'avis d'action de la FDA et l'importance d'identifier les codes de violation. ︎
8. Fournit un accès à la base de données officielle de la FDA pour les notifications de précommercialisation 510(k). ︎



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
Rejoignez la conversation
Vous avez une question ou un éclairage à partager ? Nous lisons chaque commentaire — que vous soyez distributeur, propriétaire de salon ou simplement curieux de la technologie. Votre expérience concrète aide les autres à prendre de meilleures décisions. Laissez vos réflexions ci-dessous.