Cuando nuestro equipo de ingeniería desarrolló por primera vez máquinas de terapia de ondas de choque para el mercado estadounidense, aprendimos rápidamente que la navegación las regulaciones de la FDA 1 was far more complex than expected. Many importers face shipment seizures, costly recalls, and legal liability simply because they failed to properly vet their supplier’s compliance status. The stakes are high—and the consequences of non-compliance can destroy your business.
Para evaluar el cumplimiento de los proveedores con las normativas de la FDA de EE. UU. para máquinas de terapia de ondas de choque, verifique la autorización 510(k) de la FDA, audite su Sistema de Gestión de Calidad según 21 CFR Parte 820, revise los protocolos de notificación de dispositivos médicos, confirme el registro del establecimiento y evalúe sus capacidades de vigilancia posterior a la comercialización a través de evidencia documentada y referencias cruzadas de la base de datos de la FDA.
This guide walks you through the exact steps we use when qualifying our own manufacturing processes for US-bound shockwave devices. Let’s break down each critical checkpoint.
What documentation should I request to verify my supplier's US MDR compliance for shockwave therapy machines?
Every shipment that leaves our facility includes a comprehensive documentation package—because we know incomplete paperwork leads to border seizures. The problem? Many buyers don't know what to ask for, leaving them exposed to regulatory risk.
Solicite la carta de autorización 510(k) de la FDA, la certificación del Sistema de Calidad, los procedimientos de notificación de MDR, la confirmación del registro del establecimiento, la documentación UDI, los resúmenes del archivo de historial de diseño, los archivos de gestión de riesgos alineados con ISO 14971 y los registros de cumplimiento de etiquetado para la verificación completa de MDR en EE. UU.
Documentos esenciales para la verificación de la autorización 510(k)
La carta de autorización 510(k) es su primer punto de control. Este documento demuestra que el dispositivo de ondas de choque ha sido revisado por la FDA y se ha considerado sustancialmente equivalente a un dispositivo predicho comercializado legalmente. Nuestro equipo de calidad siempre incluye una copia con los envíos de exportación.
You should verify this letter directly through FDA's 510(k) database. Search by device name, manufacturer, or clearance number. Shockwave therapy machines typically fall under Product Code ITX or NBU, classified as Class II devices.
Más allá de la carta de autorización, solicite el Resumen de Seguridad y Eficacia. Este documento describe las pruebas realizadas y los datos clínicos que respaldan la autorización. Revela si el proveedor realizó pruebas de banco adecuadas para la salida de energía acústica, la profundidad de enfoque y los límites de seguridad.
Documentación del Sistema de Gestión de Calidad
| Tipo de Documento | Objetivo | Método de verificación |
|---|---|---|
| 21 CFR Parte 820 2 Certificación | Confirma el cumplimiento del SGC | Solicitar certificado de auditoría |
| ISO 13485 3Certificado :2016 | Estándar internacional de SGC | Verificar con el organismo de certificación |
| Resumen del Archivo Histórico de Diseño | Documenta los controles de diseño | Revisar hitos clave |
| Índice del Registro Maestro de Dispositivos | Enumera las especificaciones | Cotejar con las especificaciones del producto |
| Procedimientos CAPA | Protocolos de acción correctiva | Auditoría de integridad |
La documentación del SGC le indica si su proveedor tiene sistemas implementados para producir de manera consistente dispositivos seguros. En nuestras instalaciones de Guangzhou, mantenemos el cumplimiento paralelo tanto con la FDA QSR como con la ISO 13485 porque la mayoría de los importadores de EE. UU. requieren esta doble cobertura.
Requisitos de Documentación Específicos del MDR
EE. UU. Informes de dispositivos médicos 4 under 21 CFR Part 803 requires manufacturers to report deaths, serious injuries, and certain malfunctions within 30 days. Request your supplier's MDR procedures manual. This should include clear protocols for event identification, investigation timelines, and FDA submission processes.
Ask for the supplier's MDR file retention policy. Regulations require keeping these records for two years or the expected device shelf life—whichever is longer. Our document control system automatically flags files approaching retention limits.
Cross-reference the supplier's self-reported history against FDA's Base de datos MAUDE 5. This publicly accessible database contains adverse event reports. Search for the manufacturer name and device type. We've seen cases where suppliers claimed clean records while MAUDE showed multiple malfunction reports.
Verificación de Registro y Listado
| Paso de verificación | Base de datos de la FDA | Información Recuperada |
|---|---|---|
| Registro del Establecimiento | Base de Datos de Registro de la FDA | Dirección de la instalación, número de registro |
| Listado de Dispositivos | Base de datos de listado de dispositivos | Códigos de producto, nombres propietarios |
| Cumplimiento de UDI | Base de datos GUDID | Identificadores de dispositivos, información del paquete |
Every establishment manufacturing devices for US import must register annually with FDA. Request the registration number and verify it remains active. Our facility maintains current registration status, which you can confirm independently through FDA's online system.
¿Cómo puedo asegurar que mis máquinas de onda de choque de marca privada cumplan con las regulaciones de dispositivos médicos de EE. UU.?
Our OEM customers often ask this question during initial discussions. Private labeling creates a unique compliance situation—you become the legal manufacturer of record in FDA's eyes. This means regulatory responsibility shifts partially to you.
Las máquinas de ondas de choque de marca privada siguen cumpliendo cuando usted establece un acuerdo de calidad por escrito con su fabricante por contrato, se registra como el desarrollador de especificaciones de EE. UU., mantiene el control de etiquetado según 21 CFR Parte 801, implementa su propio sistema de informes de MDR y realiza auditorías periódicas de proveedores para verificar el cumplimiento continuo.
Comprendiendo su rol regulatorio como etiquetador privado
Cuando etiqueta un dispositivo de forma privada, la FDA lo considera el "desarrollador de especificaciones" si usted define los requisitos del producto. Esto desencadena obligaciones específicas. Debe registrar su propio establecimiento en la FDA y listar los dispositivos bajo su nombre de marca.
Many importers misunderstand this requirement. They assume the original manufacturer's registration covers them. It doesn't. Your brand, your responsibility.
Ayudamos a los clientes de etiquetado privado a navegar esto proporcionando paquetes completos de documentación técnica. Estos incluyen todos los datos necesarios para sus propias presentaciones regulatorias.
Esenciales del Acuerdo de Calidad
A robust quality agreement defines responsibilities between you and your contract manufacturer. This isn't optional—it's a regulatory expectation under 21 CFR Part 820.50.
| Elemento de Acuerdo de Calidad | Su Responsabilidad | Responsabilidad del Fabricante |
|---|---|---|
| Controles de diseño | Aprobar cambios | Ejecutar procesos de diseño |
| Informes MDR | Informar eventos de EE. UU. | Investigar causas raíz |
| Contenido del Etiquetado | Especificar requisitos | Imprimir y aplicar etiquetas |
| Gestión de CAPA | Revisar la efectividad | Implementar acciones correctivas |
| Manejo de quejas | Recibir quejas de EE. UU. | Analizar tendencias |
Su acuerdo debe especificar cómo fluyen las quejas entre las partes. Cuando un cliente de EE. UU. informa un problema, debe tener un proceso claro para la investigación y la posible presentación de informes MDR.
Cumplimiento de etiquetado para dispositivos de marca privada
Labeling violations are among FDA's most common enforcement actions. Under 21 CFR Part 801, your private-labeled shockwave machine must include specific information.
Los elementos de etiquetado requeridos incluyen el nombre del dispositivo, el uso previsto, las instrucciones de uso, las advertencias y precauciones, y el nombre y la dirección de su empresa como parte responsable. Específicamente para los dispositivos de ondas de choque, el etiquetado debe incluir especificaciones de salida acústica y contraindicaciones.
Nuestro equipo de diseño trabaja con clientes de marca privada para garantizar que las plantillas de etiquetas cumplan con los requisitos de la FDA antes de que comience la producción. Esto evita reimpresiones costosas y retrasos en el envío.
Monitoreo continuo de cumplimiento
Private-label compliance isn't a one-time event. You need systems for ongoing monitoring. This includes tracking changes your manufacturer makes to the device design, materials, or production processes.
Solicite acuerdos de notificación de cambios. Cualquier modificación que pueda afectar la seguridad o la eficacia requiere su aprobación antes de la implementación. Proporcionamos un aviso previo de 30 días para cualquier cambio planificado en los productos de marca privada.
¿Qué puntos de referencia de control de calidad debe cumplir mi fabricante para garantizar la seguridad a largo plazo de mi equipo importado?
During every production run at our facility, we track dozens of quality metrics. Not because regulations demand it—but because we've seen what happens when quality slips. Equipment failures harm patients and destroy business relationships.
Los fabricantes deben cumplir puntos de referencia que incluyen tasas de aceptación de inspección de materiales entrantes superiores al 98%, tasas de defectos en proceso inferiores al 0.5%, calibración de salida acústica dentro de ±5% de las especificaciones, pruebas de seguridad eléctrica según IEC 60601-1, validación de software según 21 CFR Parte 11 y tasas de cierre de CAPA documentadas que superen el 95% dentro de los 90 días.
Especificaciones críticas de rendimiento para dispositivos de ondas de choque
Las máquinas de terapia de ondas de choque entregan energía acústica a los tejidos. La densidad de flujo de energía, la profundidad de penetración y la frecuencia de pulso deben permanecer dentro de tolerancias estrictas. Las variaciones fuera de las especificaciones pueden causar daño al paciente o ineficacia del tratamiento.
| Parámetro de rendimiento | Especificación típica | Método de prueba |
|---|---|---|
| Densidad de Flujo de Energía | 0.01-0.55 mJ/mm² | Hidrófono calibrado |
| Profundidad de penetración | Ajustable de 0 a 60 mm | Pruebas de tejido fantasma |
| Frecuencia de pulso | 1-22 Hz | Medición electrónica |
| Presión del aplicador | 1-5 bar | Verificación del manómetro |
| Diámetro del área de tratamiento | 6-25mm | Análisis dimensional |
Nuestro equipo de producción prueba cada aplicador antes del ensamblaje final. Mantenemos registros de calibración para todo el equipo de prueba, trazables a estándares reconocidos.
Controles de materiales entrantes
La calidad comienza con los materiales entrantes. Establezca puntos de referencia para las pruebas de aceptación del proveedor. Los componentes críticos para la seguridad, como las membranas del aplicador, los medios de transmisión acústica y los componentes eléctricos, requieren una inspección documentada.
Request your manufacturer's incoming inspection procedures. They should include sampling plans based on risk assessment, acceptance criteria for each critical component, and rejection protocols with supplier notification.
Rechazamos aproximadamente el 1.5% de los materiales entrantes. Esta tasa indica que nuestros proveedores comprenden nuestros requisitos, al tiempo que garantizan que los componentes defectuosos nunca entren en producción.
Puntos de Control de Calidad en Proceso
La producción debe incluir múltiples puntos de control de calidad. Para las máquinas de ondas de choque, los puntos de control críticos incluyen la verificación del ensamblaje de la placa de circuito, la calibración del subsistema acústico, la carga y verificación del software, la inspección del ensamblaje final y las pruebas funcionales.
Cada punto de control debe tener criterios de aceptación documentados e inspectores capacitados. Nuestro sistema de calidad requiere la aprobación en cada punto de control antes de que el trabajo continúe.
Pruebas de fiabilidad a largo plazo
Pregunte sobre los protocolos de pruebas de vida acelerada. Los aplicadores de ondas de choque experimentan un desgaste significativo por el uso repetido. Su fabricante debe demostrar la vida útil esperada a través de pruebas documentadas.
Probamos los aplicadores hasta 1.5 millones de pulsos, lo que representa aproximadamente dos años de uso clínico. Estos datos respaldan las afirmaciones de etiquetado de vida útil y ayudan a predecir los intervalos de mantenimiento.
Las pruebas ambientales también son importantes. Los dispositivos deben funcionar correctamente después de la exposición a vibraciones de envío, temperaturas extremas y variaciones de humedad. Nuestros productos se someten a pruebas según los estándares IEC 60068.
Requisitos de Validación de Software
Los dispositivos modernos de ondas de choque incluyen software para protocolos de tratamiento, interfaces de usuario y registro de datos. La FDA requiere la validación de software según 21 CFR Parte 820.30(g).
Solicite evidencia de la documentación del ciclo de vida del desarrollo de software. Esto incluye especificaciones de requisitos, documentos de diseño, pruebas de verificación y protocolos de validación. Para dispositivos con preocupaciones de ciberseguridad, la documentación adicional aborda el modelado de amenazas y la gestión de vulnerabilidades.
How do I audit a supplier's technical documentation to avoid shipment seizures at the US border?
Last year, we helped a customer recover from a costly border detention. Customs held their shockwave devices for three weeks because documentation didn't match FDA's records. The experience taught both of us valuable lessons about documentation alignment.
Auditar la documentación técnica cotejando los detalles de la autorización 510(k) con las especificaciones del producto, verificando la vigencia del registro del establecimiento, confirmando que el etiquetado coincide con las indicaciones autorizadas, comprobando la exactitud de la base de datos UDI, revisando la documentación de envío para verificar la coherencia y asegurando que la Declaración de Conformidad refleje la configuración actual del dispositivo.
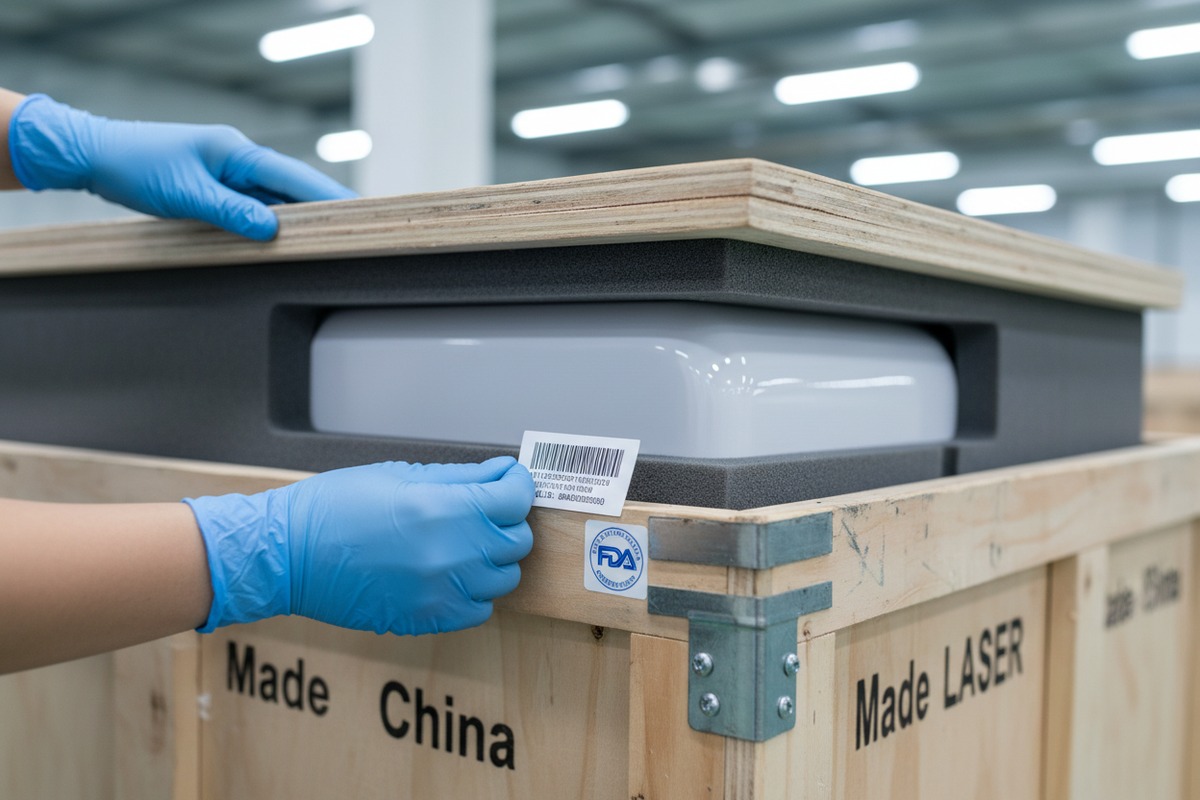
Lista de verificación de documentación previa al envío
Border seizures often result from simple documentation mismatches. The device description on shipping documents must match FDA's records exactly. Minor variations trigger red flags.
Create a pre-shipment verification checklist covering all documentation touchpoints. Review this before every shipment leaves your supplier's facility.
| Documento | Punto de Verificación | Error Común |
|---|---|---|
| Factura comercial | El nombre del dispositivo coincide con el 510(k) | Uso del nombre comercial en lugar del nombre aprobado |
| Lista de Empaque | Números de modelo precisos | Inclusión de accesorios no certificados |
| Certificado de Conformidad | Actualizado, fechado y firmado | Documentos caducados o sin firmar |
| Registro FDA | Estado activo | Renovación anual caducada |
| Etiquetas UDI | Coincidencia GUDID | Formato o datos obsoletos |
Comprensión de los procedimientos de importación de la FDA
La FDA examina las importaciones de dispositivos médicos bajo la Ley Federal de Alimentos, Medicamentos y Cosméticos. Los dispositivos pueden ser detenidos si parecen mal etiquetados, adulterados o carecen de la debida autorización.
El cribado inicial utiliza información de su declaración de aduanas. Esto incluye el nombre del fabricante, el código del producto y el importador registrado. Las discrepancias entre los datos de la declaración y las bases de datos de la FDA activan las solicitudes de examen.
Nuestro equipo de documentación de exportación verifica cada envío contra las bases de datos de la FDA antes de su liberación. Este paso adicional añade un día al procesamiento, pero previene situaciones de detención.
Proceso de revisión del archivo técnico
Request access to review your supplier's technical file. This comprehensive document set supports 510(k) clearance and ongoing compliance. Key sections to audit include device description and specifications, risk analysis per ISO 14971 7, informes de verificación y validación del diseño, resultados de pruebas de biocompatibilidad, informes de pruebas de compatibilidad electromagnética, informes de pruebas de seguridad eléctrica por IEC 60601-1 8, documentación de software y datos clínicos que respaldan la autorización.
Compare the technical file against the actual product you're importing. Suppliers sometimes make running changes without updating documentation. Any discrepancy creates compliance risk.
Controles especiales para dispositivos de onda de choque
La FDA ha establecido controles especiales para los dispositivos de ondas de choque extracorpóreas. Su auditoría debe verificar el cumplimiento de cada elemento. Estos incluyen pruebas de rendimiento no clínicas que demuestran la entrega del tratamiento, evaluación de biocompatibilidad para materiales en contacto con el paciente, verificación y validación de software, validación de reprocesamiento para componentes reutilizables y etiquetado que incluye todas las advertencias requeridas.
Mantenemos una matriz de cumplimiento de controles especiales para cada modelo de onda de choque. Este documento mapea los requisitos con la evidencia de respaldo, haciendo que las auditorías sean eficientes y exhaustivas.
Abordar las lagunas de documentación
Cuando las auditorías revelen lagunas, abórdelas antes del envío. Solicite acciones correctivas con plazos definidos. Las lagunas comunes incluyen informes de prueba faltantes, análisis de riesgos desactualizados y archivos de historial de diseño incompletos.
Para lagunas críticas que afectan el estado regulatorio, considere retrasar el envío hasta que se verifiquen las correcciones. El costo de la detención supera con creces el costo del retraso.
Conclusión
Evaluating supplier US MDR compliance requires systematic verification across multiple regulatory dimensions. From documentation requests to quality benchmarks to border-ready technical files, each checkpoint protects your business and your customers. Start your evaluation today using the frameworks we've outlined.
Notas al pie
1. Provides an overview of FDA’s regulatory framework for medical devices. ↩︎
2. Enlace directo al Código de Regulaciones Federales oficial para sistemas de calidad de dispositivos médicos. ↩︎
3. Describe el estándar internacional para sistemas de gestión de calidad específicos para dispositivos médicos. ↩︎
4. Explica los requisitos y procesos para informar eventos adversos para dispositivos médicos. ↩︎
5. Provides access to the FDA’s database of adverse event reports for medical devices. ↩︎
6. Details FDA’s Quality System Regulation (21 CFR Part 820) for medical devices. ↩︎
7. Proporciona información sobre la norma internacional para la gestión de riesgos de dispositivos médicos. ↩︎
8. Detalla la norma internacional para la seguridad básica y el rendimiento esencial de equipos eléctricos médicos. ↩︎
9. Página oficial de la FDA que detalla los requisitos de notificación previa a la comercialización 510(k). ↩︎



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
Únete a la conversación
¿Tienes una pregunta o una idea que compartir? Leemos cada comentario — ya seas distribuidor, dueño de salón o simplemente tengas curiosidad por la tecnología. Tu experiencia real ayuda a otros a tomar mejores decisiones. Deja tus comentarios abajo.