عندما طور فريق الهندسة لدينا آلات العلاج بالموجات الصدمية للسوق الأمريكي لأول مرة، تعلمنا بسرعة أن التنقل لوائح إدارة الغذاء والدواء الأمريكية 1 was far more complex than expected. Many importers face shipment seizures, costly recalls, and legal liability simply because they failed to properly vet their supplier’s compliance status. The stakes are high—and the consequences of non-compliance can destroy your business.
لتقييم امتثال المورد لمعايير US MDR لأجهزة العلاج بالموجات الصدمية، تحقق من تصريح FDA 510(k)، وراجع نظام إدارة الجودة الخاص بهم بموجب 21 CFR Part 820، وراجع بروتوكولات الإبلاغ عن الأجهزة الطبية، وتأكد من تسجيل المنشأة، وقم بتقييم قدرات المراقبة ما بعد التسويق الخاصة بهم من خلال الأدلة الموثقة والمقارنة المرجعية لقاعدة بيانات FDA.
This guide walks you through the exact steps we use when qualifying our own manufacturing processes for US-bound shockwave devices. Let’s break down each critical checkpoint.
What documentation should I request to verify my supplier's US MDR compliance for shockwave therapy machines?
Every shipment that leaves our facility includes a comprehensive documentation package—because we know incomplete paperwork leads to border seizures. The problem? Many buyers don't know what to ask for, leaving them exposed to regulatory risk.
اطلب خطاب الموافقة 510(k) من إدارة الغذاء والدواء، وشهادة نظام الجودة، وإجراءات الإبلاغ عن الأجهزة الطبية (MDR)، وتأكيد تسجيل المنشأة، ووثائق UDI، وملخصات ملف تاريخ التصميم، وملفات إدارة المخاطر المتوافقة مع ISO 14971، وسجلات الامتثال للملصقات للتحقق الكامل من MDR في الولايات المتحدة.
المستندات الأساسية للتحقق من موافقة 510 (k)
خطاب موافقة 510 (k) هو نقطة الفحص الأولى لديك. تثبت هذه الوثيقة أن جهاز الموجات الصدمية قد تمت مراجعته من قبل إدارة الغذاء والدواء الأمريكية (FDA) وتم اعتباره مكافئًا بشكل جوهري لجهاز سابق مسوق بشكل قانوني. يضم فريق الجودة لدينا دائمًا نسخة مع شحنات التصدير.
You should verify this letter directly through FDA's 510(k) database. Search by device name, manufacturer, or clearance number. Shockwave therapy machines typically fall under Product Code ITX or NBU, classified as Class II devices.
بالإضافة إلى خطاب الموافقة، اطلب ملخص السلامة والفعالية. توضح هذه الوثيقة الاختبارات التي تم إجراؤها والبيانات السريرية التي تدعم الموافقة. يكشف ما إذا كان المورد قد أجرى اختبارات معملية مناسبة للطاقة الصوتية، وعمق التركيز، وحدود السلامة.
وثائق نظام إدارة الجودة
| نوع المستند | الغرض | طريقة التحقق |
|---|---|---|
| 21 CFR Part 820 2 الشهادة | يؤكد الامتثال لنظام إدارة الجودة | طلب شهادة تدقيق |
| ISO 13485 3شهادة :2016 | معيار دولي لنظام إدارة الجودة | التحقق مع هيئة التصديق |
| ملخص ملف تاريخ التصميم | وثائق ضوابط التصميم | مراجعة المعالم الرئيسية |
| فهرس سجل الجهاز الرئيسي | قوائم المواصفات | التحقق المتقاطع مع مواصفات المنتج |
| إجراءات CAPA | بروتوكولات الإجراءات التصحيحية | التدقيق للاكتمال |
تخبرك وثائق نظام إدارة الجودة (QMS) بما إذا كان لدى المورد الخاص بك أنظمة معمول بها لإنتاج أجهزة آمنة باستمرار. في منشأتنا في قوانغتشو، نحافظ على الامتثال المتوازي لكل من لوائح إدارة الغذاء والدواء الأمريكية (FDA QSR) و ISO 13485 لأن معظم المستوردين الأمريكيين يتطلبون هذا التغطية المزدوجة.
متطلبات التوثيق الخاصة بـ MDR
الولايات المتحدة الأمريكية الإبلاغ عن الأجهزة الطبية 4 under 21 CFR Part 803 requires manufacturers to report deaths, serious injuries, and certain malfunctions within 30 days. Request your supplier's MDR procedures manual. This should include clear protocols for event identification, investigation timelines, and FDA submission processes.
Ask for the supplier's MDR file retention policy. Regulations require keeping these records for two years or the expected device shelf life—whichever is longer. Our document control system automatically flags files approaching retention limits.
Cross-reference the supplier's self-reported history against FDA's قاعدة بيانات MAUDE 5. This publicly accessible database contains adverse event reports. Search for the manufacturer name and device type. We've seen cases where suppliers claimed clean records while MAUDE showed multiple malfunction reports.
التحقق من التسجيل والإدراج
| خطوة التحقق | قاعدة بيانات إدارة الغذاء والدواء الأمريكية (FDA) | المعلومات المسترجعة |
|---|---|---|
| تسجيل المنشأة | قاعدة بيانات تسجيل إدارة الغذاء والدواء | عنوان المنشأة، رقم التسجيل |
| قائمة الأجهزة | قاعدة بيانات قوائم الأجهزة | رموز المنتجات، الأسماء التجارية |
| الامتثال لـ UDI | قاعدة بيانات GUDID | معرفات الأجهزة، معلومات التعبئة والتغليف |
Every establishment manufacturing devices for US import must register annually with FDA. Request the registration number and verify it remains active. Our facility maintains current registration status, which you can confirm independently through FDA's online system.
كيف يمكنني التأكد من أن أجهزة الموجات الصدمية ذات العلامة التجارية الخاصة بي تظل متوافقة مع لوائح الأجهزة الطبية الأمريكية؟
Our OEM customers often ask this question during initial discussions. Private labeling creates a unique compliance situation—you become the legal manufacturer of record in FDA's eyes. This means regulatory responsibility shifts partially to you.
تظل أجهزة الموجات الصدمية ذات العلامة التجارية الخاصة متوافقة عندما تنشئ اتفاقية جودة مكتوبة مع الشركة المصنعة المتعاقدة معك، وتسجل بصفتك مطور المواصفات الأمريكي، وتحافظ على التحكم في الملصقات بموجب 21 CFR الجزء 801، وتنفذ نظام الإبلاغ الخاص بك عن أحداث الأجهزة الطبية (MDR)، وتجري عمليات تدقيق منتظمة للموردين للتحقق من الامتثال المستمر.
فهم دورك التنظيمي كعلامة خاصة
عندما تقوم بوضع علامة خاصة على جهاز، تعتبرك إدارة الغذاء والدواء (FDA) "مطور المواصفات" إذا قمت بتحديد متطلبات المنتج. هذا يثير التزامات محددة. يجب عليك تسجيل منشأتك الخاصة لدى إدارة الغذاء والدواء (FDA) وإدراج الأجهزة تحت اسم علامتك التجارية.
Many importers misunderstand this requirement. They assume the original manufacturer's registration covers them. It doesn't. Your brand, your responsibility.
نساعد عملاء العلامات الخاصة في التنقل في هذا الأمر من خلال توفير حزم وثائق فنية كاملة. تشمل هذه جميع البيانات اللازمة لتقديماتك التنظيمية الخاصة.
أساسيات اتفاق الجودة
A robust quality agreement defines responsibilities between you and your contract manufacturer. This isn't optional—it's a regulatory expectation under 21 CFR Part 820.50.
| عنصر اتفاقية الجودة | مسؤوليتك | مسؤولية الشركة المصنعة |
|---|---|---|
| ضوابط التصميم | الموافقة على التغييرات | تنفيذ عمليات التصميم |
| تقارير MDR | الإبلاغ عن أحداث الولايات المتحدة | التحقيق في الأسباب الجذرية |
| محتوى الملصقات | تحديد المتطلبات | طباعة الملصقات وتطبيقها |
| إدارة الإجراءات التصحيحية والوقائية (CAPA) | مراجعة الفعالية | تنفيذ الإجراءات التصحيحية |
| التعامل مع الشكاوى | تلقي شكاوى الولايات المتحدة | تحليل الاتجاهات |
يجب أن يحدد اتفاقكم كيفية تدفق الشكاوى بين الأطراف. عندما يبلغ عميل أمريكي عن مشكلة، يجب أن يكون لديكم عملية واضحة للتحقيق والإبلاغ المحتمل عن MDR.
الامتثال للملصقات للأجهزة ذات العلامة الخاصة
Labeling violations are among FDA's most common enforcement actions. Under 21 CFR Part 801, your private-labeled shockwave machine must include specific information.
تشمل عناصر الملصقات المطلوبة اسم الجهاز، والاستخدام المقصود، وتعليمات الاستخدام، والتحذيرات والاحتياطات، واسم شركتك وعنوانها كطرف مسؤول. بالنسبة لأجهزة الموجات الصدمية على وجه التحديد، يجب أن تتضمن الملصقات مواصفات الإخراج الصوتي وموانع الاستعمال.
يعمل فريق التصميم لدينا مع العملاء ذوي العلامات التجارية الخاصة لضمان تلبية قوالب الملصقات لمتطلبات إدارة الغذاء والدواء الأمريكية قبل بدء الإنتاج. هذا يمنع إعادة الطباعة المكلفة وتأخيرات الشحن.
مراقبة الامتثال المستمرة
Private-label compliance isn't a one-time event. You need systems for ongoing monitoring. This includes tracking changes your manufacturer makes to the device design, materials, or production processes.
اطلب اتفاقيات إخطار التغيير. أي تعديل يمكن أن يؤثر على السلامة أو الفعالية يتطلب موافقتك قبل التنفيذ. نقدم إشعارًا مسبقًا لمدة 30 يومًا لأي تغييرات مخطط لها في المنتجات ذات العلامات التجارية الخاصة.
ما هي معايير مراقبة الجودة التي يجب أن يلتزم بها مصنعي لضمان السلامة طويلة الأجل للمعدات المستوردة الخاصة بي؟
During every production run at our facility, we track dozens of quality metrics. Not because regulations demand it—but because we've seen what happens when quality slips. Equipment failures harm patients and destroy business relationships.
يجب على المصنعين تلبية معايير تشمل معدلات قبول فحص المواد الواردة فوق 98٪، ومعدلات العيوب أثناء العملية أقل من 0.5٪، ومعايرة المخرجات الصوتية في حدود ±5٪ من المواصفات، واختبار السلامة الكهربائية وفقًا لـ IEC 60601-1، والتحقق من صحة البرامج وفقًا لـ 21 CFR Part 11، ومعدلات إغلاق الإجراءات التصحيحية والوقائية الموثقة تتجاوز 95٪ في غضون 90 يومًا.
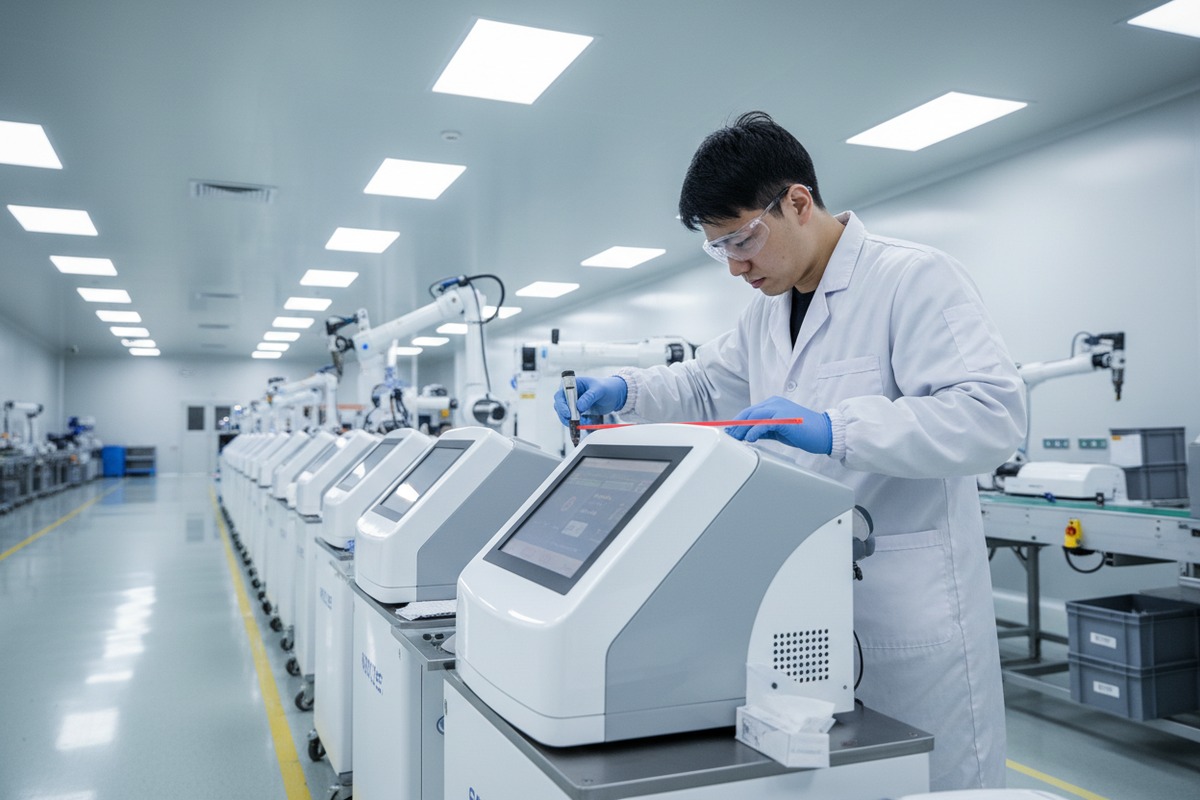
مواصفات الأداء الحرجة لأجهزة الموجات الصدمية
تقوم آلات العلاج بالموجات الصدمية بتوصيل الطاقة الصوتية إلى الأنسجة. يجب أن تظل كثافة تدفق الطاقة وعمق الاختراق وتردد النبض ضمن حدود ضيقة. يمكن أن تسبب الاختلافات خارج المواصفات ضررًا للمريض أو عدم فعالية العلاج.
| معلمة الأداء | المواصفات النموذجية | طريقة الاختبار |
|---|---|---|
| كثافة تدفق الطاقة | 0.01-0.55 ملي جول/مم² | مسبار هيدروفوني معاير |
| عمق الاختراق | قابل للتعديل 0-60 مم | اختبار الأنسجة الوهمية |
| تردد النبض | 1-22 هرتز | القياس الإلكتروني |
| ضغط المطبق | 1-5 بار | التحقق من مقياس الضغط |
| قطر منطقة العلاج | 6-25 مم | تحليل الأبعاد |
يقوم فريق الإنتاج لدينا باختبار كل مطبق قبل التجميع النهائي. نحتفظ بسجلات معايرة لجميع معدات الاختبار، قابلة للتتبع إلى معايير معترف بها.
ضوابط المواد الواردة
تبدأ الجودة بالمواد الواردة. وضع معايير لاختبار قبول الموردين. تتطلب المكونات الهامة للسلامة - مثل أغشية المطبق، ووسائط نقل الصوت، والمكونات الكهربائية - فحصًا موثقًا.
Request your manufacturer's incoming inspection procedures. They should include sampling plans based on risk assessment, acceptance criteria for each critical component, and rejection protocols with supplier notification.
نرفض حوالي 1.5% من المواد الواردة. يشير هذا المعدل إلى أن موردينا يفهمون متطلباتنا مع ضمان عدم دخول المكونات المعيبة إلى الإنتاج أبدًا.
نقاط فحص الجودة أثناء العملية
يجب أن يشمل الإنتاج بوابات جودة متعددة. بالنسبة لأجهزة الموجات الصدمية، تشمل نقاط الفحص الهامة التحقق من تجميع لوحة الدوائر، ومعايرة النظام الفرعي الصوتي، وتحميل البرنامج والتحقق منه، وفحص التجميع النهائي، والاختبار الوظيفي.
يجب أن يكون لكل نقطة فحص معايير قبول موثقة ومفتشون مدربون. يتطلب نظام الجودة الخاص بنا التوقيع في كل بوابة قبل استمرار العمل.
اختبار الموثوقية طويل الأمد
اسأل عن بروتوكولات اختبار العمر المتسارع. تتعرض مطبقات الموجات الصدمية لتآكل كبير بسبب الاستخدام المتكرر. يجب على الشركة المصنعة الخاصة بك إثبات العمر المتوقع من خلال اختبار موثق.
نختبر المطبقات حتى 1.5 مليون نبضة - مما يمثل حوالي عامين من الاستخدام السريري. تدعم هذه البيانات مطالبات وضع علامات على عمر الاستخدام وتساعد في التنبؤ بفترات الصيانة.
الاختبار البيئي مهم أيضًا. يجب أن تعمل الأجهزة بشكل صحيح بعد التعرض لاهتزازات الشحن، ودرجات الحرارة القصوى، وتقلبات الرطوبة. تخضع منتجاتنا للاختبار وفقًا لمعايير IEC 60068.
متطلبات التحقق من صحة البرنامج
تتضمن أجهزة الموجات الصدمية الحديثة برامج لبروتوكولات العلاج وواجهات المستخدم وتسجيل البيانات. تتطلب إدارة الغذاء والدواء الأمريكية التحقق من صحة البرنامج بموجب 21 CFR Part 820.30(g).
طلب دليل على وثائق دورة حياة تطوير البرمجيات. يشمل ذلك مواصفات المتطلبات، ووثائق التصميم، واختبار التحقق، وبروتوكولات التحقق. بالنسبة للأجهزة التي بها مخاوف تتعلق بالأمن السيبراني، تعالج الوثائق الإضافية نمذجة التهديدات وإدارة الثغرات الأمنية.
How do I audit a supplier's technical documentation to avoid shipment seizures at the US border?
Last year, we helped a customer recover from a costly border detention. Customs held their shockwave devices for three weeks because documentation didn't match FDA's records. The experience taught both of us valuable lessons about documentation alignment.
تدقيق الوثائق الفنية عن طريق المقارنة المرجعية لتفاصيل موافقة 510(k) مع مواصفات المنتج، والتحقق من صلاحية تسجيل المنشأة، والتأكد من تطابق الملصقات مع الدواعي المعتمدة، والتحقق من دقة قاعدة بيانات UDI، ومراجعة وثائق الشحن للتأكد من الاتساق، وضمان أن إعلان المطابقة يعكس التكوين الحالي للجهاز.
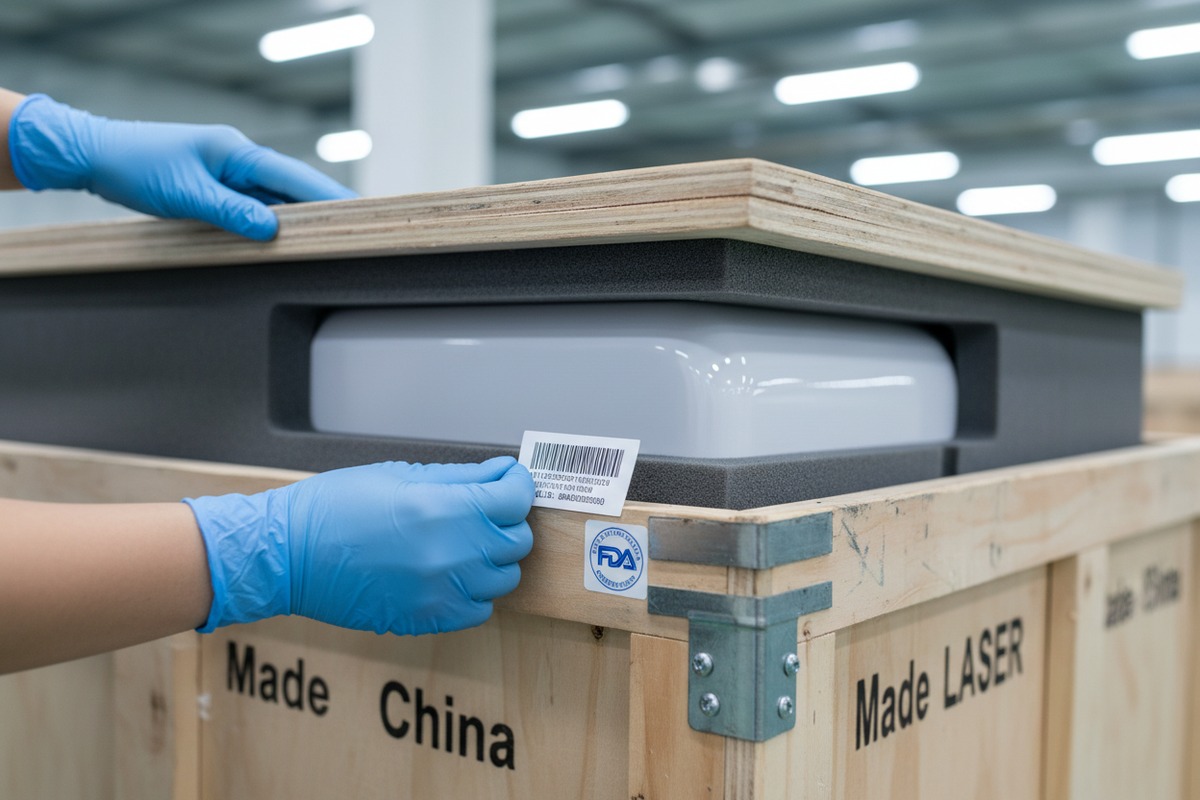
قائمة التحقق من وثائق ما قبل الشحن
Border seizures often result from simple documentation mismatches. The device description on shipping documents must match FDA's records exactly. Minor variations trigger red flags.
Create a pre-shipment verification checklist covering all documentation touchpoints. Review this before every shipment leaves your supplier's facility.
| وثيقة | نقطة التحقق | خطأ شائع |
|---|---|---|
| الفاتورة التجارية | اسم الجهاز يتطابق مع 510 (k) | استخدام اسم التسويق بدلاً من الاسم المعتمد |
| قائمة التعبئة | أرقام الموديلات دقيقة | تضمين ملحقات غير معتمدة |
| شهادة المطابقة | حالي مؤرخ، موقع | وثائق منتهية الصلاحية أو غير موقعة |
| تسجيل إدارة الغذاء والدواء | الحالة النشطة | تجديد سنوي منتهي الصلاحية |
| ملصقات UDI | مطابقة GUDID | تنسيق أو بيانات قديمة |
فهم إجراءات استيراد إدارة الغذاء والدواء (FDA)
تفحص إدارة الغذاء والدواء (FDA) واردات الأجهزة الطبية بموجب قانون الغذاء والدواء ومستحضرات التجميل الفيدرالي. قد يتم احتجاز الأجهزة إذا بدت تحمل علامات خاطئة أو مغشوشة أو تفتقر إلى التصريح المناسب.
يستخدم الفحص الأولي معلومات من إدخال الجمارك الخاص بك. يشمل ذلك اسم الشركة المصنعة، ورمز المنتج، ومستورد السجل. تؤدي التناقضات بين بيانات الإدخال وقواعد بيانات إدارة الغذاء والدواء (FDA) إلى طلبات الفحص.
يقوم فريق وثائق التصدير لدينا بالتحقق من كل شحنة مقابل قواعد بيانات إدارة الغذاء والدواء (FDA) قبل الإفراج عنها. تضيف هذه الخطوة الإضافية يومًا واحدًا إلى المعالجة ولكنها تمنع حالات الاحتجاز.
عملية مراجعة الملف الفني
Request access to review your supplier's technical file. This comprehensive document set supports 510(k) clearance and ongoing compliance. Key sections to audit include device description and specifications, risk analysis per ISO 14971 7, ، وتقارير التحقق من صحة التصميم والتحقق من صحته، ونتائج اختبار التوافق الحيوي، وتقارير اختبار التوافق الكهرومغناطيسي، وتقارير اختبار السلامة الكهربائية لكل IEC 60601-1 8, ، ووثائق البرامج، والبيانات السريرية التي تدعم الموافقة.
Compare the technical file against the actual product you're importing. Suppliers sometimes make running changes without updating documentation. Any discrepancy creates compliance risk.
ضوابط خاصة لأجهزة الموجات الصدمية
وضعت إدارة الغذاء والدواء (FDA) ضوابط خاصة لأجهزة الموجات الصدمية خارج الجسم. يجب أن تتحقق مراجعتك من الامتثال لكل عنصر. تشمل هذه الاختبارات غير السريرية للأداء التي تثبت توصيل العلاج، وتقييم التوافق الحيوي لمواد ملامسة المريض، والتحقق من صحة البرامج والتحقق من صحتها، والتحقق من صحة إعادة المعالجة للمكونات القابلة لإعادة الاستخدام، ووضع العلامات التي تتضمن جميع التحذيرات المطلوبة.
نحتفظ بمصفوفة امتثال للضوابط الخاصة لكل طراز من أجهزة الموجات الصدمية. يقوم هذا المستند بتعيين المتطلبات للأدلة الداعمة، مما يجعل عمليات المراجعة فعالة وشاملة.
معالجة فجوات التوثيق
عندما تكشف عمليات التدقيق عن ثغرات، قم بمعالجتها قبل الشحن. اطلب إجراءات تصحيحية مع جداول زمنية محددة. تشمل الثغرات الشائعة تقارير الاختبار المفقودة، وتحليلات المخاطر القديمة، وملفات تاريخ التصميم غير المكتملة.
بالنسبة للثغرات الحرجة التي تؤثر على الوضع التنظيمي، فكر في تأجيل الشحن حتى يتم التحقق من التصحيحات. تكلفة الاحتجاز تفوق بكثير تكلفة التأخير.
الخاتمة
Evaluating supplier US MDR compliance requires systematic verification across multiple regulatory dimensions. From documentation requests to quality benchmarks to border-ready technical files, each checkpoint protects your business and your customers. Start your evaluation today using the frameworks we've outlined.
الحواشي
1. Provides an overview of FDA’s regulatory framework for medical devices. ︎
2. رابط مباشر إلى مدونة اللوائح الفيدرالية الرسمية لأنظمة جودة الأجهزة الطبية. ︎
3. يصف المعيار الدولي لأنظمة إدارة الجودة الخاصة بالأجهزة الطبية. ︎
4. يشرح المتطلبات والعمليات للإبلاغ عن الأحداث الضارة للأجهزة الطبية. ︎
5. Provides access to the FDA’s database of adverse event reports for medical devices. ︎
6. Details FDA’s Quality System Regulation (21 CFR Part 820) for medical devices. ︎
7. يقدم معلومات حول المعيار الدولي لإدارة المخاطر للأجهزة الطبية. ︎
8. يفصل المعيار الدولي للسلامة الأساسية والأداء الأساسي للمعدات الكهربائية الطبية. ︎
9. صفحة إدارة الغذاء والدواء الرسمية التي توضح متطلبات الإخطار المسبق للسوق 510 (k). ︎



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
انضم إلى المحادثة
هل لديك سؤال أو رؤية تريد مشاركتها؟ نقرأ كل تعليق — سواء كنت موزعًا أو صاحب صالون أو مجرد فضولي بشأن التقنية. تجربتك الواقعية تساعد الآخرين على اتخاذ قرارات أفضل. اترك أفكارك أدناه.