
Когда наша инженерная команда впервые разработала аппараты ударно-волновой терапии для рынка США, мы быстро поняли, что навигация правилам FDA 1 оказалась намного сложнее, чем ожидалось. Многие импортеры сталкиваются с конфискацией грузов, дорогостоящими отзывами продукции и юридической ответственностью просто потому, что они не смогли должным образом проверить статус соответствия своего поставщика. Ставки высоки, и последствия несоответствия могут уничтожить ваш бизнес.
Для оценки соответствия поставщика требованиям США к медицинским устройствам (MDR) в отношении аппаратов для ударно-волновой терапии, проверьте наличие разрешения FDA 510(k), проведите аудит их Системы управления качеством в соответствии с 21 CFR Part 820, просмотрите протоколы отчетности о медицинских устройствах, подтвердите регистрацию предприятия и оцените их возможности постмаркетингового надзора посредством документальных свидетельств и перекрестной проверки баз данных FDA.
Это руководство проведет вас через точные шаги, которые мы используем при квалификации наших собственных производственных процессов для устройств ударно-волновой терапии, предназначенных для США. Давайте разберем каждый критический контрольный пункт.
Какие документы мне следует запросить для проверки соответствия моего поставщика требованиям США по медицинским устройствам (MDR) для аппаратов ударно-волновой терапии?
Каждая партия, покидающая наше предприятие, включает в себя полный пакет документации, потому что мы знаем, что неполная документация приводит к конфискации на границе. Проблема? Многие покупатели не знают, что спрашивать, оставляя себя под угрозой регуляторных рисков.
Запросите письмо о разрешении FDA 510(k), сертификат системы менеджмента качества, процедуры отчетности MDR, подтверждение регистрации предприятия, документацию UDI, краткие сведения о файле истории разработки, файлы управления рисками в соответствии с ISO 14971 и записи о соответствии маркировки для полной верификации MDR в США.
Основные документы для проверки разрешения 510(k)
Письмо о разрешении 510(k) — ваш первый контрольный пункт. Этот документ подтверждает, что устройство ударно-волновой терапии было рассмотрено FDA и признано существенно эквивалентным законно продаваемому устройству-предшественнику. Наша команда по качеству всегда прилагает копию к экспортным поставкам.
Вам следует проверить это письмо непосредственно через базу данных FDA по 510(k). Ищите по названию устройства, производителю или номеру разрешения. Аппараты ударно-волновой терапии обычно подпадают под код продукта ITX или NBU и классифицируются как устройства класса II.
Помимо письма о разрешении, запросите Сводку по безопасности и эффективности. Этот документ описывает проведенные испытания и клинические данные, подтверждающие разрешение. Он показывает, провел ли поставщик надлежащие лабораторные испытания акустической выходной мощности, глубины фокусировки и пределов безопасности.
Документация системы менеджмента качества
| Тип документа | Цель | Метод проверки |
|---|---|---|
| 21 CFR Part 820 2 Сертификация | Подтверждает соответствие СМК | Запросить сертификат аудита |
| ISO 13485 3:2016 Сертификат | Международный стандарт СМК | Проверить в сертификационном органе |
| Резюме файла истории проектирования | Документирует контроль проектирования | Просмотрите ключевые этапы |
| Индекс мастер-записи устройства | Перечисляет спецификации | Перекрестная проверка со спецификациями продукта |
| Процедуры CAPA | Протоколы корректирующих действий | Аудит на полноту |
Документация СМК указывает, есть ли у вашего поставщика системы для стабильного производства безопасных устройств. На нашем предприятии в Гуанчжоу мы поддерживаем параллельное соответствие как FDA QSR, так и ISO 13485, поскольку большинство импортеров из США требуют такого двойного охвата.
Требования к документации, специфичные для MDR
США Отчетность по медицинским устройствам 4 в соответствии с 21 CFR Part 803 требует от производителей сообщать о смертях, серьезных травмах и определенных неисправностях в течение 30 дней. Запросите у вашего поставщика руководство по процедурам MDR. Оно должно включать четкие протоколы для идентификации событий, сроков расследования и процессов подачи документов в FDA.
Запросите политику поставщика по хранению файлов MDR. Правила требуют хранения этих записей в течение двух лет или ожидаемого срока службы устройства — в зависимости от того, что дольше. Наша система контроля документов автоматически помечает файлы, срок хранения которых приближается к предельному.
Перекрестная ссылка на самостоятельно сообщаемую историю поставщика с данными FDA База данных MAUDE 5. Эта общедоступная база данных содержит отчеты о неблагоприятных событиях. Ищите название производителя и тип устройства. Мы видели случаи, когда поставщики заявляли о чистых записях, в то время как MAUDE показывала многочисленные отчеты о неисправностях.
Проверка регистрации и перечня
| Шаг проверки | База данных FDA | Полученная информация |
|---|---|---|
| Регистрация предприятия | База данных регистрации FDA | Адрес объекта, регистрационный номер |
| Перечень устройств | База данных перечня устройств | Коды продуктов, фирменные наименования |
| Соответствие UDI | База данных GUDID | Идентификаторы устройств, информация об упаковке |
Каждое предприятие, производящее устройства для импорта в США, должно ежегодно регистрироваться в FDA. Запросите регистрационный номер и убедитесь, что он остается активным. Наше предприятие поддерживает текущий статус регистрации, который вы можете самостоятельно проверить через онлайн-систему FDA.
Как я могу гарантировать, что мои шоковые машины под частной торговой маркой будут соответствовать нормативным требованиям США к медицинским устройствам?
Наши клиенты, занимающиеся частным брендированием (OEM), часто задают этот вопрос во время первоначальных обсуждений. Частное брендирование создает уникальную ситуацию с точки зрения соответствия нормативным требованиям — вы становитесь юридическим производителем, указанным в документах FDA. Это означает, что регуляторная ответственность частично переходит к вам.
Частные ударно-волновые машины остаются соответствующими требованиям, когда вы устанавливаете письменное соглашение о качестве с вашим контрактным производителем, регистрируетесь как разработчик спецификаций США, сохраняете контроль над маркировкой в соответствии с 21 CFR Part 801, внедряете собственную систему отчетности MDR и проводите регулярные аудиты поставщиков для проверки текущего соответствия.
Понимание вашей регуляторной роли как частного брендера
Когда вы занимаетесь частным брендированием устройства, FDA считает вас "разработчиком спецификаций", если вы определяете требования к продукту. Это влечет за собой определенные обязательства. Вы должны зарегистрировать свое собственное предприятие в FDA и перечислить устройства под вашим фирменным наименованием.
Многие импортеры неправильно понимают это требование. Они полагают, что регистрация первоначального производителя распространяется и на них. Это не так. Ваш бренд, ваша ответственность.
Мы помогаем клиентам, занимающимся частным брендированием, ориентироваться в этом вопросе, предоставляя полные пакеты технической документации. Они включают все данные, необходимые для ваших собственных регуляторных представлений.
Основные положения соглашения о качестве
Надежное соглашение о качестве определяет обязанности между вами и вашим контрактным производителем. Это не является необязательным — это регуляторное требование в соответствии с 21 CFR Part 820.50.
| Элемент соглашения о качестве | Ваша ответственность | Ответственность производителя |
|---|---|---|
| Контроль проектирования | Утверждать изменения | Выполнять проектные процессы |
| Отчетность MDR | Сообщать о событиях в США | Исследовать первопричины |
| Содержание маркировки | Указывать требования | Печатать и наносить этикетки |
| Управление CAPA | Оценивать эффективность | Реализовывать корректирующие действия |
| Обработка жалоб | Получать жалобы из США | Анализировать тенденции |
Ваше соглашение должно определять, как жалобы передаются между сторонами. Когда американский клиент сообщает о проблеме, у вас должен быть четкий процесс для расследования и возможной отчетности MDR.
Соответствие маркировки для устройств под частной торговой маркой
Нарушения маркировки являются одними из наиболее распространенных принудительных мер FDA. В соответствии с 21 CFR Part 801, ваша ударно-волновая машина под частной торговой маркой должна содержать конкретную информацию.
Обязательные элементы маркировки включают название устройства, предполагаемое использование, инструкции по применению, предупреждения и меры предосторожности, а также название вашей компании и адрес в качестве ответственной стороны. Для ударно-волновых устройств в частности, маркировка должна включать акустические характеристики и противопоказания.
Наша команда дизайнеров работает с клиентами под частной торговой маркой, чтобы гарантировать соответствие шаблонов маркировки требованиям FDA до начала производства. Это предотвращает дорогостоящие перепечатки и задержки поставок.
Постоянный мониторинг соответствия
Соответствие под частной торговой маркой — это не разовое событие. Вам нужны системы для постоянного мониторинга. Это включает отслеживание изменений, которые ваш производитель вносит в дизайн устройства, материалы или производственные процессы.
Запрашивайте соглашения об уведомлении об изменениях. Любые изменения, которые могут повлиять на безопасность или эффективность, требуют вашего одобрения перед внедрением. Мы предоставляем уведомление за 30 дней о любых запланированных изменениях в продуктах под частной торговой маркой.
Какие стандарты контроля качества должен соблюдать мой производитель, чтобы гарантировать долгосрочную безопасность моего импортного оборудования?
Во время каждого производственного цикла на нашем предприятии мы отслеживаем десятки показателей качества. Не потому, что этого требуют правила, а потому, что мы видели, что происходит, когда качество снижается. Отказы оборудования наносят вред пациентам и разрушают деловые отношения.
Производители должны соответствовать контрольным показателям, включая коэффициент приемки входящих материалов выше 98%, коэффициент дефектов в процессе производства ниже 0,5%, калибровку акустического выхода в пределах ±5% от спецификаций, испытания на электробезопасность согласно IEC 60601-1, валидацию программного обеспечения согласно 21 CFR Part 11 и документально подтвержденный коэффициент закрытия CAPA, превышающий 95% в течение 90 дней.
Критические эксплуатационные характеристики для ударно-волновых устройств
Ударно-волновые терапевтические аппараты доставляют акустическую энергию к тканям. Плотность потока энергии, глубина проникновения и частота импульсов должны оставаться в узких пределах. Отклонения за пределами спецификаций могут привести к вреду для пациента или неэффективности лечения.
| Параметр производительности | Типичная спецификация | Метод тестирования |
|---|---|---|
| Плотность энергетического потока | 0,01-0,55 мДж/мм² | Калиброванный гидрофон |
| Глубина проникновения | Регулируемая регулировка 0-60 мм | Тестирование на фантомных тканях |
| Частота импульсов | 1-22 Гц | Электронное измерение |
| Давление аппликатора | 1-5 бар | Проверка манометра |
| Диаметр зоны воздействия | 6-25 мм | Анализ размеров |
Наша производственная команда тестирует каждый аппликатор перед окончательной сборкой. Мы ведем записи о калибровке всего испытательного оборудования, прослеживаемые до признанных стандартов.
Контроль входящих материалов
Качество начинается с входящих материалов. Установите контрольные показатели для тестирования поставщиков. Компоненты, критически важные для безопасности — такие как мембраны аппликатора, акустические передающие среды и электрические компоненты — требуют документированной проверки.
Запросите процедуры входного контроля у вашего производителя. Они должны включать планы выборки на основе оценки рисков, критерии приемки для каждого критического компонента и протоколы отклонения с уведомлением поставщика.
Мы отклоняем примерно 1,5% входящих материалов. Этот показатель свидетельствует о том, что наши поставщики понимают наши требования, гарантируя при этом, что дефектные компоненты никогда не попадают в производство.
Контрольные точки качества в процессе производства
Производство должно включать несколько уровней контроля качества. Для ударно-волновых аппаратов критические контрольные точки включают проверку сборки печатных плат, калибровку акустической подсистемы, загрузку и проверку программного обеспечения, проверку окончательной сборки и функциональное тестирование.
Каждая контрольная точка должна иметь документированные критерии приемки и обученных инспекторов. Наша система качества требует подтверждения на каждом этапе перед продолжением работы.
Испытания на долговечность
Спросите об ускоренных протоколах испытаний на срок службы. Ударно-волновые аппликаторы подвергаются значительному износу из-за многократного использования. Ваш производитель должен продемонстрировать ожидаемый срок службы посредством документированных испытаний.
Мы тестируем аппликаторы до 1,5 миллионов импульсов — что примерно соответствует двум годам клинического использования. Эти данные подтверждают заявленные сроки службы и помогают прогнозировать интервалы технического обслуживания.
Экологические испытания также имеют значение. Устройства должны функционировать должным образом после воздействия вибрации при транспортировке, экстремальных температур и перепадов влажности. Наши продукты проходят испытания в соответствии со стандартами IEC 60068.
Требования к валидации программного обеспечения
Современные ударно-волновые аппараты включают программное обеспечение для протоколов лечения, пользовательских интерфейсов и регистрации данных. FDA требует валидации программного обеспечения в соответствии с 21 CFR Part 820.30(g).
Запросите доказательства документации жизненного цикла разработки программного обеспечения. Это включает спецификации требований, проектные документы, верификационные испытания и протоколы валидации. Для устройств с проблемами кибербезопасности дополнительная документация касается моделирования угроз и управления уязвимостями.
Как проверить техническую документацию поставщика, чтобы избежать конфискации груза на границе США?
В прошлом году мы помогли клиенту избежать дорогостоящего задержания на границе. Таможня задержала их ударно-волновые аппараты на три недели, потому что документация не соответствовала записям FDA. Этот опыт преподал нам обоим ценные уроки о соответствии документации.
Проверка технической документации путем сопоставления данных о разрешении 510(k) с техническими характеристиками продукта, проверки актуальности регистрации предприятия, подтверждения соответствия маркировки разрешенным показаниям, проверки точности базы данных UDI, рассмотрения транспортной документации на предмет соответствия и обеспечения того, чтобы Декларация соответствия отражала текущую конфигурацию устройства.
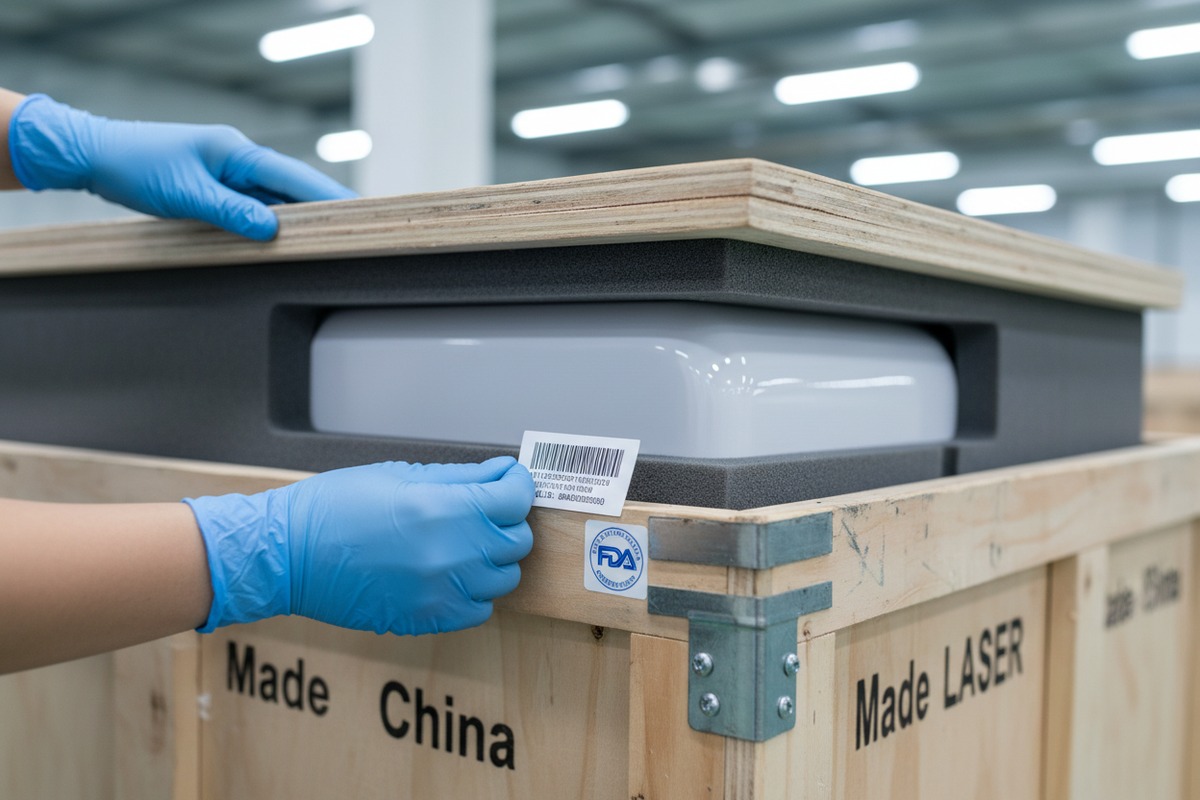
Чек-лист документации перед отгрузкой
Задержки на границе часто возникают из-за простых несоответствий в документации. Описание устройства в транспортных документах должно точно совпадать с записями FDA. Незначительные расхождения вызывают срабатывание сигналов тревоги.
Создайте контрольный список предварительной проверки перед отправкой, охватывающий все точки соприкосновения с документацией. Проверяйте его перед каждой отправкой, покидающей объект вашего поставщика.
| Документ | Пункт проверки | Распространенная ошибка |
|---|---|---|
| Коммерческий инвойс | Название устройства соответствует 510(k) | Использование маркетингового названия вместо разрешенного |
| Упаковочный лист | Номера моделей точны | Включение несертифицированных аксессуаров |
| Сертификат соответствия | Текущие, датированные, подписанные | Просроченные или неподписанные документы |
| Регистрация FDA | Активный статус | Истекшее ежегодное продление |
| UDI этикетки | Соответствие GUDID | Устаревший формат или данные |
Понимание процедур импорта FDA
FDA проверяет импорт медицинских изделий в соответствии с Федеральным законом о пищевых продуктах, лекарствах и косметике. Изделия могут быть задержаны, если они окажутся неправильно маркированными, испорченными или без надлежащего разрешения.
Первичный скрининг использует информацию из вашей таможенной декларации. Это включает название производителя, код продукта и импортера записи. Расхождения между данными декларации и базами данных FDA инициируют запросы на проверку.
Наша команда по экспортной документации проверяет каждую партию по базам данных FDA перед выпуском. Этот дополнительный шаг увеличивает время обработки на один день, но предотвращает ситуации задержания.
Процесс рассмотрения технического файла
Запросите доступ для ознакомления с техническим файлом вашего поставщика. Этот комплексный набор документов поддерживает получение разрешения 510(k) и текущее соответствие требованиям. Ключевые разделы для аудита включают описание и спецификации изделия, анализ рисков согласно ISO 14971 7, отчеты о проверке и валидации проектирования, результаты испытаний на биосовместимость, отчеты об испытаниях на электромагнитную совместимость, отчеты об испытаниях на электробезопасность согласно IEC 60601-1 8, документацию по программному обеспечению и клинические данные, подтверждающие разрешение.
Сравните технический файл с фактическим продуктом, который вы импортируете. Поставщики иногда вносят текущие изменения без обновления документации. Любое расхождение создает риск несоответствия.
Специальные меры контроля для ударно-волновых устройств
FDA установило специальные меры контроля для экстракорпоральных ударно-волновых устройств. Ваш аудит должен подтвердить соответствие каждому элементу. К ним относятся неклинические испытания производительности, демонстрирующие доставку лечения, оценка биосовместимости материалов, контактирующих с пациентом, проверка и валидация программного обеспечения, валидация повторной обработки многоразовых компонентов и маркировка, включающая все необходимые предупреждения.
Мы ведем матрицу соответствия специальным мерам контроля для каждой модели ударно-волнового устройства. Этот документ сопоставляет требования с подтверждающими доказательствами, делая аудиты эффективными и тщательными.
Устранение пробелов в документации
Когда аудиты выявляют пробелы, устраняйте их перед отгрузкой. Запросите корректирующие действия с определенными сроками. Распространенные пробелы включают отсутствие отчетов об испытаниях, устаревшие анализы рисков и незавершенные файлы истории проектирования.
При критических пробелах, влияющих на регуляторный статус, рассмотрите возможность отсрочки отгрузки до проверки исправлений. Стоимость задержания значительно превышает стоимость задержки.
Заключение
Оценка соответствия поставщика требованиям FDA по отчетности о нежелательных явлениях в США требует систематической проверки по нескольким регуляторным аспектам. От запросов документации до стандартов качества и готовых к пересечению границы технических файлов — каждый контрольный пункт защищает ваш бизнес и ваших клиентов. Начните свою оценку сегодня, используя предложенные нами структуры.
Сноски
1. Представляет обзор регуляторной базы FDA для медицинских изделий. ↩︎
2. Прямая ссылка на официальный Свод федеральных правил для систем качества медицинских изделий. ↩︎
3. Описывает международный стандарт систем менеджмента качества, специфичный для медицинских изделий. ↩︎
4. Объясняет требования и процессы отчетности о нежелательных явлениях для медицинских изделий. ↩︎
5. Предоставляет доступ к базе данных FDA по отчетам о нежелательных явлениях для медицинских изделий. ↩︎
6. Детализирует Регламент FDA по системам качества (21 CFR Part 820) для медицинских изделий. ↩︎
7. Предоставляет информацию о международном стандарте управления рисками для медицинских изделий. ↩︎
8. Детализирует международный стандарт для базовой безопасности и основных характеристик медицинского электрооборудования. ↩︎
9. Официальная страница FDA с подробным описанием требований к предварительному уведомлению о допуске на рынок 510(k). ↩︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
