Lorsque notre équipe d'ingénierie a développé pour la première fois des appareils de thérapie par ondes de choc pour le marché américain, nous avons rapidement appris que la navigation la réglementation de la FDA 1 was far more complex than expected. Many importers face shipment seizures, costly recalls, and legal liability simply because they failed to properly vet their supplier’s compliance status. The stakes are high—and the consequences of non-compliance can destroy your business.
Pour évaluer la conformité d'un fournisseur aux réglementations américaines sur les dispositifs médicaux (MDR) pour les machines de lithotripsie, vérifiez l'autorisation FDA 510(k), auditez leur système de management de la qualité conformément au 21 CFR Partie 820, examinez leurs protocoles de déclaration des dispositifs médicaux, confirmez l'enregistrement de l'établissement et évaluez leurs capacités de surveillance post-commercialisation par le biais de preuves documentées et de recoupements avec la base de données de la FDA.
This guide walks you through the exact steps we use when qualifying our own manufacturing processes for US-bound shockwave devices. Let’s break down each critical checkpoint.
What documentation should I request to verify my supplier's US MDR compliance for shockwave therapy machines?
Every shipment that leaves our facility includes a comprehensive documentation package—because we know incomplete paperwork leads to border seizures. The problem? Many buyers don't know what to ask for, leaving them exposed to regulatory risk.
Demander la lettre d'autorisation 510(k) de la FDA, la certification du système qualité, les procédures de déclaration des MDR, la confirmation de l'enregistrement de l'établissement, la documentation UDI, les résumés du dossier d'historique de conception, les dossiers de gestion des risques conformes à la norme ISO 14971 et les enregistrements de conformité de l'étiquetage pour une vérification complète des MDR américains.
Documents essentiels pour la vérification de l'autorisation 510(k)
La lettre d'autorisation 510(k) est votre premier point de contrôle. Ce document prouve que l'appareil à ondes de choc a été examiné par la FDA et jugé substantiellement équivalent à un appareil prédicat légalement commercialisé. Notre équipe qualité inclut toujours une copie avec les expéditions d'exportation.
You should verify this letter directly through FDA's 510(k) database. Search by device name, manufacturer, or clearance number. Shockwave therapy machines typically fall under Product Code ITX or NBU, classified as Class II devices.
Au-delà de la lettre d'autorisation, demandez le Résumé de la sécurité et de l'efficacité. Ce document décrit les tests effectués et les données cliniques étayant l'autorisation. Il révèle si le fournisseur a effectué des tests de banc appropriés pour la sortie d'énergie acoustique, la profondeur de focalisation et les limites de sécurité.
Documentation du système de management de la qualité
| Type de document | Objectif | Méthode de vérification |
|---|---|---|
| 21 CFR Partie 820 2 3. Defines the standard for calibration accuracy and reliability, linking to national standards. | Confirme la conformité du SMQ | Demander un certificat d'audit |
| ISO 13485 3Certificat :2016 | Norme internationale SMQ | Vérifier auprès de l'organisme de certification |
| Résumé du dossier de conception | Conception des documents et contrôles | Examiner les étapes clés |
| Index du dossier principal de l'appareil | Liste des spécifications | Vérification croisée avec les spécifications du produit |
| Procédures CAPA | Protocoles d'action corrective | Audit de complétude |
La documentation du SMQ vous indique si votre fournisseur dispose de systèmes en place pour produire de manière constante des appareils sûrs. Dans notre usine de Guangzhou, nous maintenons une conformité parallèle avec le QSR de la FDA et l'ISO 13485, car la plupart des importateurs américains exigent cette double couverture.
Exigences de documentation spécifiques au MDR
États-Unis Rapports sur les dispositifs médicaux 4 under 21 CFR Part 803 requires manufacturers to report deaths, serious injuries, and certain malfunctions within 30 days. Request your supplier's MDR procedures manual. This should include clear protocols for event identification, investigation timelines, and FDA submission processes.
Ask for the supplier's MDR file retention policy. Regulations require keeping these records for two years or the expected device shelf life—whichever is longer. Our document control system automatically flags files approaching retention limits.
Cross-reference the supplier's self-reported history against FDA's base de données MAUDE 5. This publicly accessible database contains adverse event reports. Search for the manufacturer name and device type. We've seen cases where suppliers claimed clean records while MAUDE showed multiple malfunction reports.
Vérification de l'enregistrement et de la liste
| Verification Step | Base de données de la FDA | Informations récupérées |
|---|---|---|
| Enregistrement de l'établissement | Base de données d'enregistrement de la FDA | Adresse de l'établissement, numéro d'enregistrement |
| Enregistrement de l'appareil | Base de données de référencement des appareils | Codes de produits, noms commerciaux |
| Conformité UDI | Base de données GUDID | Identifiants d'appareils, informations sur l'emballage |
Every establishment manufacturing devices for US import must register annually with FDA. Request the registration number and verify it remains active. Our facility maintains current registration status, which you can confirm independently through FDA's online system.
Comment puis-je m'assurer que mes appareils à ondes de choc sous marque privée restent conformes à la réglementation américaine sur les dispositifs médicaux ?
Our OEM customers often ask this question during initial discussions. Private labeling creates a unique compliance situation—you become the legal manufacturer of record in FDA's eyes. This means regulatory responsibility shifts partially to you.
Les appareils à ondes de choc sous marque privée restent conformes lorsque vous établissez un accord qualité écrit avec votre fabricant sous contrat, vous enregistrez en tant que développeur de spécifications aux États-Unis, maintenez le contrôle de l'étiquetage conformément au 21 CFR Partie 801, mettez en œuvre votre propre système de déclaration des MDR et effectuez des audits réguliers des fournisseurs pour vérifier la conformité continue.
Comprendre votre rôle réglementaire en tant qu'étiqueteur privé
Lorsque vous étiquetez un appareil en privé, la FDA vous considère comme le " développeur de spécifications " si vous définissez les exigences du produit. Cela déclenche des obligations spécifiques. Vous devez enregistrer votre propre établissement auprès de la FDA et répertorier les appareils sous votre nom de marque.
Many importers misunderstand this requirement. They assume the original manufacturer's registration covers them. It doesn't. Your brand, your responsibility.
Nous aidons les clients d'étiquetage privé à naviguer dans ce domaine en fournissant des dossiers de documentation technique complets. Ceux-ci incluent toutes les données nécessaires à vos propres soumissions réglementaires.
Essentiels de l'accord qualité
A robust quality agreement defines responsibilities between you and your contract manufacturer. This isn't optional—it's a regulatory expectation under 21 CFR Part 820.50.
| Élément de l'accord de qualité | Votre responsabilité | Responsabilité du fabricant |
|---|---|---|
| Contrôles de conception | Approuver les changements | Exécuter les processus de conception |
| Rapports MDR | Signaler les événements aux États-Unis | Enquêter sur les causes profondes |
| Contenu de l'étiquetage | Spécifier les exigences | Imprimer et appliquer les étiquettes |
| Gestion des CAPA | Examiner l'efficacité | Mettre en œuvre des actions correctives |
| Gestion des plaintes | Recevoir les plaintes des États-Unis | Analyser les tendances |
Votre accord doit spécifier comment les plaintes circulent entre les parties. Lorsqu'un client américain signale un problème, vous devez disposer d'un processus clair d'enquête et de déclaration potentielle de MDR.
Conformité de l'étiquetage pour les appareils sous marque privée
Labeling violations are among FDA's most common enforcement actions. Under 21 CFR Part 801, your private-labeled shockwave machine must include specific information.
Les éléments d'étiquetage requis comprennent le nom de l'appareil, l'usage prévu, les instructions d'utilisation, les avertissements et précautions, ainsi que le nom et l'adresse de votre entreprise en tant que partie responsable. Pour les appareils à ondes de choc spécifiquement, l'étiquetage doit inclure les spécifications de sortie acoustique et les contre-indications.
Notre équipe de conception travaille avec les clients sous marque privée pour s'assurer que les modèles d'étiquettes répondent aux exigences de la FDA avant le début de la production. Cela évite des réimpressions coûteuses et des retards d'expédition.
Surveillance continue de la conformité
Private-label compliance isn't a one-time event. You need systems for ongoing monitoring. This includes tracking changes your manufacturer makes to the device design, materials, or production processes.
Demandez des accords de notification de changement. Toute modification susceptible d'affecter la sécurité ou l'efficacité nécessite votre approbation avant sa mise en œuvre. Nous fournissons un préavis de 30 jours pour toute modification prévue des produits sous marque privée.
Quels repères de contrôle qualité mon fabricant doit-il respecter pour garantir la sécurité à long terme de mon équipement importé ?
During every production run at our facility, we track dozens of quality metrics. Not because regulations demand it—but because we've seen what happens when quality slips. Equipment failures harm patients and destroy business relationships.
Les fabricants doivent respecter des points de repère, notamment des taux d'acceptation d'inspection des matériaux entrants supérieurs à 98%, des taux de défauts en cours de fabrication inférieurs à 0,5%, un étalonnage de la sortie acoustique dans un rayon de ±5% par rapport aux spécifications, des tests de sécurité électrique conformes à la norme IEC 60601-1, une validation logicielle conforme au 21 CFR Part 11, et des taux de clôture CAPA documentés dépassant 95% dans les 90 jours.
Spécifications de performance critiques pour les appareils à ondes de choc
Les appareils de thérapie par ondes de choc délivrent de l'énergie acoustique aux tissus. La densité de flux d'énergie, la profondeur de pénétration et la fréquence des impulsions doivent rester dans des tolérances strictes. Des variations en dehors des spécifications peuvent causer des dommages aux patients ou une inefficacité du traitement.
| Paramètre de performance | Spécification typique | Méthode de test |
|---|---|---|
| Densité de flux d'énergie | 0,01-0,55 mJ/mm² | Hydrophone calibré |
| Profondeur de pénétration | 0-60mm réglable | Test du tissu fantôme |
| Fréquence des impulsions | Early failure detection | Mesure électronique |
| Pression de l'applicateur | 1-5 bar | Vérification du manomètre |
| Diamètre de la zone de traitement | 6-25mm | Analyse dimensionnelle |
Notre équipe de production teste chaque applicateur avant l'assemblage final. Nous conservons les enregistrements d'étalonnage pour tout le matériel de test, traçables selon des normes reconnues.
Contrôles des matériaux entrants
La qualité commence par les matériaux entrants. Établissez des points de référence pour les tests d'acceptation des fournisseurs. Les composants critiques pour la sécurité — tels que les membranes d'applicateur, les milieux de transmission acoustique et les composants électriques — nécessitent une inspection documentée.
Request your manufacturer's incoming inspection procedures. They should include sampling plans based on risk assessment, acceptance criteria for each critical component, and rejection protocols with supplier notification.
Nous rejetons environ 1,5 % des matériaux entrants. Ce taux indique que nos fournisseurs comprennent nos exigences tout en garantissant que les composants défectueux n'entrent jamais en production.
In-Process Quality Checkpoints
La production doit inclure plusieurs points de contrôle qualité. Pour les machines à ondes de choc, les points de contrôle critiques comprennent la vérification de l'assemblage des cartes de circuits imprimés, l'étalonnage du sous-système acoustique, le chargement et la vérification du logiciel, l'inspection de l'assemblage final et les tests fonctionnels.
Chaque point de contrôle doit avoir des critères d'acceptation documentés et des inspecteurs formés. Notre système qualité exige une validation à chaque étape avant que le travail ne progresse.
Tests de fiabilité à long terme
Renseignez-vous sur les protocoles de tests de durée de vie accélérée. Les applicateurs à ondes de choc subissent une usure importante due à une utilisation répétée. Votre fabricant doit démontrer la durée de vie attendue par des tests documentés.
Nous testons les applicateurs jusqu'à 1,5 million d'impulsions — représentant environ deux ans d'utilisation clinique. Ces données étayent les affirmations d'étiquetage sur la durée de vie utile et aident à prédire les intervalles de maintenance.
Les tests environnementaux sont également importants. Les appareils doivent fonctionner correctement après avoir été exposés aux vibrations lors du transport, aux températures extrêmes et aux variations d'humidité. Nos produits sont testés conformément aux normes IEC 60068.
Exigences de validation du logiciel
Les appareils à ondes de choc modernes comprennent un logiciel pour les protocoles de traitement, les interfaces utilisateur et l'enregistrement des données. La FDA exige la validation du logiciel conformément au 21 CFR Part 820.30(g).
Demandez des preuves de la documentation du cycle de vie du développement logiciel. Cela comprend les spécifications des exigences, les documents de conception, les tests de vérification et les protocoles de validation. Pour les appareils présentant des problèmes de cybersécurité, une documentation supplémentaire traite de la modélisation des menaces et de la gestion des vulnérabilités.
How do I audit a supplier's technical documentation to avoid shipment seizures at the US border?
Last year, we helped a customer recover from a costly border detention. Customs held their shockwave devices for three weeks because documentation didn't match FDA's records. The experience taught both of us valuable lessons about documentation alignment.
Vérifier la documentation technique en recoupant les détails de l'approbation 510(k) avec les spécifications du produit, en vérifiant la validité de l'enregistrement de l'établissement, en confirmant que l'étiquetage correspond aux indications approuvées, en vérifiant l'exactitude de la base de données UDI, en examinant la cohérence de la documentation d'expédition et en s'assurant que la déclaration de conformité reflète la configuration actuelle de l'appareil.
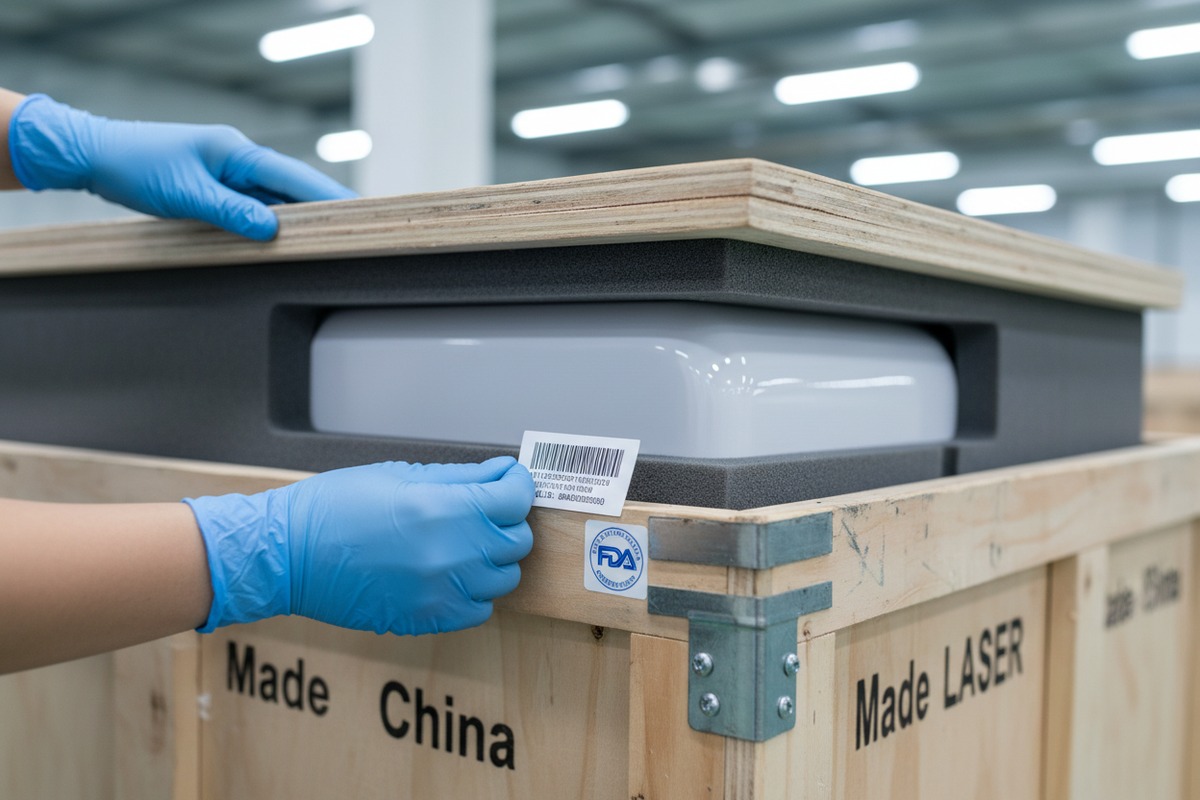
Liste de contrôle de la documentation avant expédition
Border seizures often result from simple documentation mismatches. The device description on shipping documents must match FDA's records exactly. Minor variations trigger red flags.
Create a pre-shipment verification checklist covering all documentation touchpoints. Review this before every shipment leaves your supplier's facility.
| Document | Point de vérification | Erreur courante |
|---|---|---|
| Facture commerciale | Le nom de l'appareil correspond au 510(k) | Utilisation du nom marketing au lieu du nom approuvé |
| Liste de colisage | Numéros de modèle exacts | Incluant des accessoires non certifiés |
| Certificat de conformité | Daté et signé en cours de validité | Documents expirés ou non signés |
| Enregistrement FDA | Statut actif | Renouvellement annuel expiré |
| Étiquettes UDI | Correspondance GUDID | Format ou données obsolètes |
Comprendre les procédures d'importation de la FDA
La FDA examine les importations de dispositifs médicaux en vertu du Federal Food, Drug, and Cosmetic Act. Les dispositifs peuvent être retenus s'ils semblent mal étiquetés, adultérés ou s'ils manquent d'autorisation appropriée.
Le dépistage initial utilise les informations de votre déclaration en douane. Cela comprend le nom du fabricant, le code produit et l'importateur enregistré. Les divergences entre les données de déclaration et les bases de données de la FDA déclenchent des demandes d'examen.
Notre équipe de documentation d'exportation vérifie chaque expédition par rapport aux bases de données de la FDA avant le dédouanement. Cette étape supplémentaire ajoute un jour au traitement, mais évite les situations de rétention.
Processus d'examen du dossier technique
Request access to review your supplier's technical file. This comprehensive document set supports 510(k) clearance and ongoing compliance. Key sections to audit include device description and specifications, risk analysis per ISO 14971 7, les rapports de vérification et de validation de la conception, les résultats des tests de biocompatibilité, les rapports de tests de compatibilité électromagnétique, les rapports de tests de sécurité électrique par IEC 60601-1 8, la documentation logicielle et les données cliniques étayant l'autorisation.
Compare the technical file against the actual product you're importing. Suppliers sometimes make running changes without updating documentation. Any discrepancy creates compliance risk.
Contrôles spéciaux pour les appareils à ondes de choc
La FDA a établi des contrôles spéciaux pour les appareils à ondes de choc extracorporelles. Votre audit doit vérifier la conformité à chaque élément. Ceux-ci comprennent des tests de performance non cliniques démontrant la délivrance du traitement, une évaluation de la biocompatibilité pour les matériaux en contact avec le patient, la vérification et la validation du logiciel, la validation du retraitement pour les composants réutilisables et un étiquetage qui inclut tous les avertissements requis.
Nous maintenons une matrice de conformité aux contrôles spéciaux pour chaque modèle d'ondes de choc. Ce document met en correspondance les exigences avec les preuves justificatives, rendant les audits efficaces et approfondis.
Traiter les lacunes documentaires
Lorsque les audits révèlent des lacunes, traitez-les avant l'expédition. Demandez une action corrective avec des délais définis. Les lacunes courantes comprennent les rapports de test manquants, les analyses de risques obsolètes et les dossiers de conception incomplets.
Pour les lacunes critiques affectant le statut réglementaire, envisagez de retarder l'expédition jusqu'à ce que les corrections soient vérifiées. Le coût de la détention dépasse de loin le coût du retard.
Conclusion
Evaluating supplier US MDR compliance requires systematic verification across multiple regulatory dimensions. From documentation requests to quality benchmarks to border-ready technical files, each checkpoint protects your business and your customers. Start your evaluation today using the frameworks we've outlined.
Notes de bas de page
1. Provides an overview of FDA’s regulatory framework for medical devices. ︎
2. Lien direct vers le Code des réglementations fédérales officiel pour les systèmes de qualité des dispositifs médicaux. ︎
3. Décrit la norme internationale pour les systèmes de gestion de la qualité spécifiques aux dispositifs médicaux. ︎
4. Explique les exigences et les processus de déclaration des événements indésirables pour les dispositifs médicaux. ︎
5. Provides access to the FDA’s database of adverse event reports for medical devices. ︎
6. Details FDA’s Quality System Regulation (21 CFR Part 820) for medical devices. ︎
7. Fournit des informations sur la norme internationale de gestion des risques pour les dispositifs médicaux. ︎
8. Détaille la norme internationale pour la sécurité de base et la performance essentielle des équipements électriques médicaux. ︎
9. Page officielle de la FDA détaillant les exigences de notification préalable à la mise sur le marché 510(k). ︎



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
Rejoignez la conversation
Vous avez une question ou un éclairage à partager ? Nous lisons chaque commentaire — que vous soyez distributeur, propriétaire de salon ou simplement curieux de la technologie. Votre expérience concrète aide les autres à prendre de meilleures décisions. Laissez vos réflexions ci-dessous.