Als unser Ingenieurteam die neuesten Stoßwellentherapiegeräte entwickelte, erkannten wir schnell, dass europäische Käufer vor einem Labyrinth regulatorischer Anforderungen stehen ISO 13485 Qualitätsmanagementsystem 1. Der EU-Markt bietet enorme Chancen, aber ein falscher Schritt bei der Lieferantenverifizierung kann zu Zollbeschlagnahmungen, rechtlichen Strafen oder gefährlichen Produkten für Patienten führen.
Um zu überprüfen, ob ein Anbieter von Stoßwellentherapiegeräten europäische Standards erfüllt, bestätigen Sie die gültige CE-Kennzeichnung mit einer Benannte Stelle-Nummer, fordern Sie eine MDR-Konformitätsdokumentation an, überprüfen Sie die EUDAMED-Registrierung, verifizieren Sie die Angaben des EU-Bevollmächtigten für Nicht-EU-Anbieter und prüfen Sie deren nach ISO 13485 zertifiziertes Qualitätsmanagementsystem und Verfahren zur Marktüberwachung.
Dieser Leitfaden führt Sie durch jeden Schritt der Lieferantenverifizierung IEC 60601-1 elektrische Sicherheit 2. Wir stellen praktische Checklisten zur Verfügung, erklären die neuesten regulatorischen Änderungen für 2026 und helfen Ihnen, kostspielige Fehler zu vermeiden, die Ihren Markteintritt verzögern können.
Wie kann ich bestätigen, dass mein Lieferant für Stoßwellentherapiegeräte die neuesten EU-MDR-Standards erfüllt?
Unser Exportdokumentationsteam bearbeitet jeden Monat Dutzende von MDR-Konformitätspaketen IEC 81001-5-1 3. Wir sehen immer wieder dieselben Fragen von europäischen Händlern. Die Verwirrung über die MDR-Anforderungen ist verständlich, da die Verordnung komplex und sich ständig weiterentwickelt Risikomanagementdateien gemäß ISO 14971 4.
Um die MDR-Konformität zu bestätigen, überprüfen Sie, ob der Lieferant eine gültige Konformitätserklärung gemäß der Verordnung (EU) 2017/745 besitzt, stellen Sie sicher, dass sein CE-Zertifikat eine vierstellige Kennnummer der Benannten Stelle enthält, bestätigen Sie die Geräteregistrierung in EUDAMED und fordern Sie deren technische Dokumentationsübersicht einschließlich klinischer Bewertungsberichte an.
Verständnis der EU-MDR-Klassifizierung für Stoßwellengeräte
Die Medizinprodukteverordnung Verordnung (EU) 2017/745 5 ersetzte ältere Richtlinien im Mai 2021. Sie gilt für alle in Europa verkauften Stoßwellentherapiegeräte. Die Klassifizierung bestimmt Ihren Konformitätsweg.
Stoßwellentherapiegeräte fallen typischerweise in die Klasse IIa oder IIb. Die Klassifizierung hängt vom Verwendungszweck ab. Geräte zur nicht-invasiven Schmerzbehandlung werden normalerweise als Klasse IIa eingestuft. Diejenigen, die für die Geweberegeneration oder höhere Energieabgabe konzipiert sind, fallen oft in die Klasse IIb.
MDR-Klassifizierungsregeln für Stoßwellengeräte
| MDR-Regel | Anwendung auf Stoßwellengeräte | Typische Klassifizierung |
|---|---|---|
| Regel 9 | Nicht-invasive therapeutische Energieräte | Klasse IIa |
| Regel 10 | Aktive therapeutische Geräte mit potenzieller Gefahr | Klasse IIb |
| Regel 11 | Software zur Steuerung der Energielieferung | Klasse IIa oder IIb |
Wichtige MDR-Konformitätsdokumente, die angefordert werden müssen
Ihr Lieferant muss mehrere kritische Dokumente bereitstellen. Beginnen Sie mit der EU-Konformitätserklärung. Dieses Rechtsdokument besagt, dass der Hersteller die volle Verantwortung für die Konformität übernimmt.
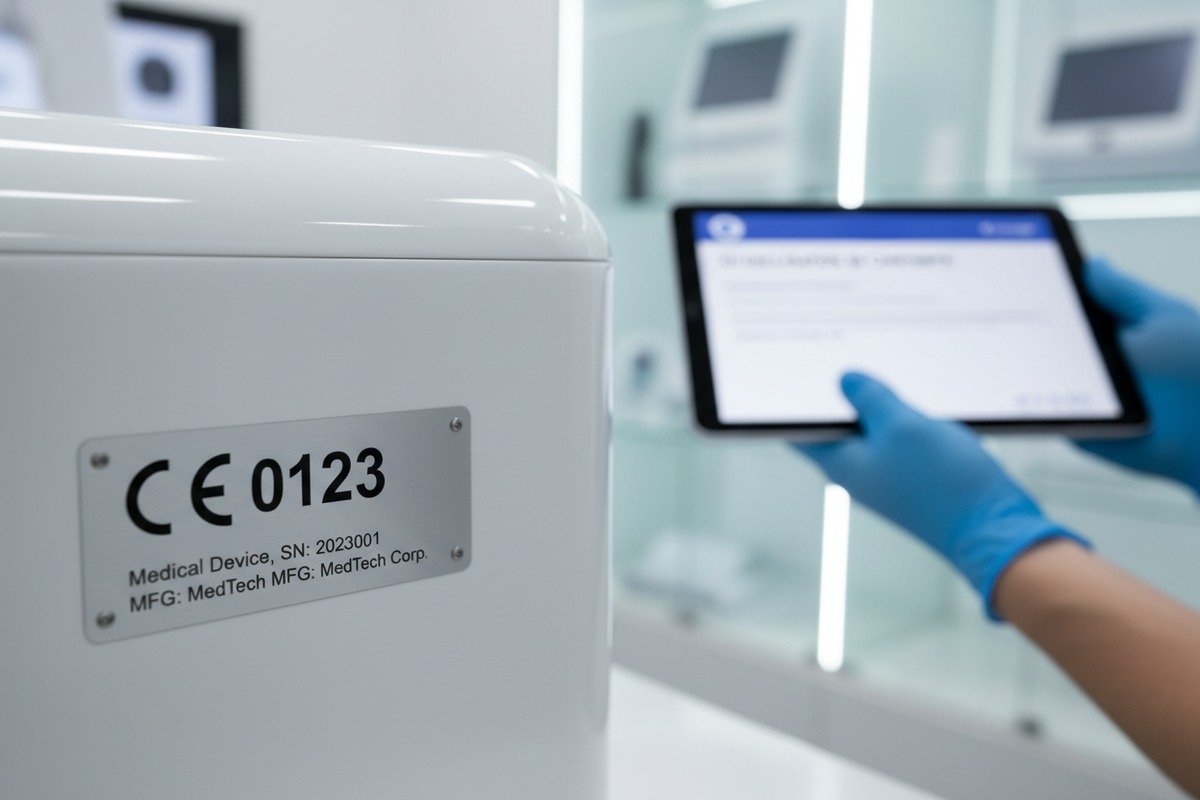
Fordern Sie als Nächstes die CE-Bescheinigung an, die von einer Benannten Stelle ausgestellt wurde. Die Bescheinigung muss die vierstellige Benannte Stelle Nummer 6. Gleichen Sie diese Nummer in der NANDO-Datenbank der Europäischen Kommission ab. Diese Überprüfung dauert fünf Minuten, verhindert aber größere Probleme.
Fordern Sie die Zusammenfassung der technischen Dokumentation an. Ein konformer Lieferant kann einen Überblick über seine Designspezifikationen, Risikomanagementdateien und klinischen Bewertungsberichte geben. Möglicherweise teilen sie die vollständige technische Datei nicht aus Vertraulichkeitsgründen, aber Zusammenfassungen sollten verfügbar sein.
Überprüfung der EUDAMED-Registrierung
Die Europäische Datenbank für Medizinprodukte (EUDAMED) wurde im November 2025 vollständig einsatzbereit. Die Frist für die Konformität ist der 28. Mai 2026. Prüfen Sie, ob Ihr Lieferant seine Geräte registriert und eindeutige Produktidentifikatoren (UDI) erhalten hat.
EUDAMED bietet Transparenz. Sie können Zertifikate, Sicherheitsberichte und Herstellerdetails überprüfen. Wenn ein Lieferant bis Mitte 2026 keine EUDAMED-Registrierung 7 vorweisen kann, hat er wahrscheinlich Konformitätslücken.
Welche spezifischen Zertifizierungen sollte ich beantragen, um sicherzustellen, dass meine importierte Schönheitsausrüstung auf dem europäischen Markt legal ist?
In unserer Produktionsstätte führen wir Zertifizierungsunterlagen für jedes Gerätemodell. Wenn europäische Distributoren zu Besuch kommen, fragen sie immer nach den genauen benötigten Zertifikaten. Die Liste ist kürzer, als die meisten Leute denken, aber jedes Dokument ist entscheidend.
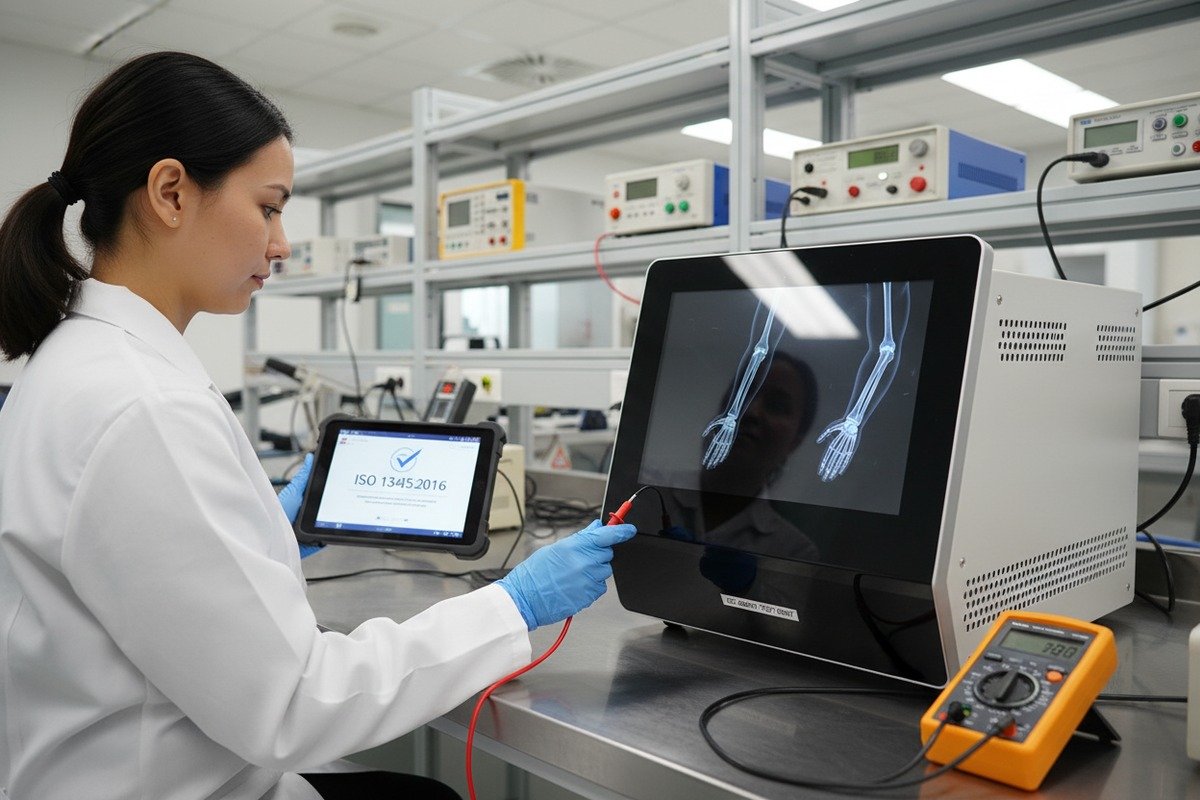
Fordern Sie diese wesentlichen Zertifizierungen an: CE-Konformitätsbescheinigung einer anerkannten Benannten Stelle, ISO 13485 Zertifikat für Qualitätsmanagementsysteme, EU-Konformitätserklärung unterzeichnet vom Hersteller und IEC 60601-1 elektrische Sicherheitsprüfberichte. Für vernetzte Geräte fordern Sie außerdem Cybersicherheitsdokumentation gemäß IEC 81001-5-1 an.
Checkliste für wesentliche Zertifizierungen
Unterschiedliche Zertifizierungen dienen unterschiedlichen Zwecken. Einige sind gesetzlich vorgeschrieben. Andere bieten eine Vermutung der Konformität und erleichtern den Genehmigungsprozess.
Matrix der Zertifizierungsanforderungen
| Zertifizierung | Obligatorischer Status | Zweck | Ausstellende Stelle |
|---|---|---|---|
| CE-Zertifikat | Obligatorisch für Klasse IIa/IIb | Marktzugangsberechtigung | EU Benannte Stelle |
| ISO 13485 | Dringend empfohlen | Nachweis der QM-Konformität | Akkreditierte Zertifizierungsstelle |
| EU-Konformitätserklärung | Obligatorisch | Erklärung zur Rechtskonformität | Selbsterklärung des Herstellers |
| IEC 60601-1 Prüfbericht | Erforderlich für elektrische Sicherheit | Nachweis der Sicherheitskonformität | Akkreditiertes Prüflabor |
| Dokumentation nach IEC 62366-1 | Erforderlich gemäß GSPR | Nachweis des Usability Engineering | Intern oder von Dritten |
Zu prüfende Details des CE-Zertifikats
Das CE-Zertifikat ist Ihr primäres Nachweisdokument. Überprüfen Sie diese spezifischen Elemente:
Bestätigen Sie zunächst die Zertifikatsnummer und die Gültigkeitsdaten. Zertifikate sind in der Regel drei bis fünf Jahre gültig. Abgelaufene Zertifikate bedeuten nicht konforme Produkte.
Überprüfen Sie zweitens die Nummer der Benannten Stelle. Es gibt ungefähr 50 aktive Benannte Stellen in der EU. Jede hat einen eindeutigen vierstelligen Code. Suchen Sie in der NANDO-Datenbank, um zu bestätigen, dass die Stelle für Ihre Gerätekategorie autorisiert ist.
Überprüfen Sie drittens die Erklärung zum Geltungsbereich. Das Zertifikat muss speziell Stoßwellentherapiegeräte oder gleichwertige Produktbeschreibungen abdecken. Ein allgemeines Zertifikat gilt möglicherweise nicht für Ihren spezifischen Gerätetyp.
ISO 13485 und Zertifizierung des Qualitätssystems
Die ISO 13485-Zertifizierung zeigt, dass der Hersteller ein konformes Qualitätsmanagementsystem betreibt. Obwohl unter der MDR nicht gesetzlich vorgeschrieben, bietet sie eine Vermutung der Konformität mit den Qualitätsanforderungen.
Unser Qualitätskontrollteam hat vor fünf Jahren die ISO 13485-Zertifizierung erhalten. Der Prozess war rigoros, aber wertvoll. Er hat unsere Designkontrollen, das Lieferantenmanagement und die Produktionsüberwachung systematisch verbessert.
Fordern Sie das ISO 13485-Zertifikat an und überprüfen Sie den Geltungsbereich. Der Geltungsbereich sollte die Entwicklung und Herstellung von Medizinprodukten umfassen. Einige Zertifikate decken nur den Vertrieb ab, was für Hersteller nicht ausreicht.
Elektrische Sicherheitsstandards
IEC 60601-1 ist der primäre Standard für elektrische Sicherheit von Medizinprodukten. Stoßwellentherapiegeräte müssen diesen Standard erfüllen. Fordern Sie den vollständigen Prüfbericht von einem akkreditierten Labor an.
Der Prüfbericht sollte elektrische Sicherheit, elektromagnetische Verträglichkeit (EMV) und wesentliche Leistungsmerkmale abdecken. Achten Sie auf das spezifische getestete Gerätemodell. Berichte für andere Modelle gelten möglicherweise nicht für Ihren beabsichtigten Kauf.
Wie kann ich überprüfen, ob der Qualitätskontrollprozess meines Herstellers die europäischen Sicherheits- und Leistungsanforderungen erfüllt?
Wenn Käufer unsere Anlage in Guangzhou besuchen, führen wir sie durch jeden Qualitätskontrollpunkt. Die Fragen, die sie stellen, offenbaren eine kritische Lücke: Die meisten Händler wissen nicht, worauf sie bei den QC-Prozessen eines Herstellers achten müssen. Doch die Qualitätskontrolle bestimmt direkt die Produktsicherheit und Ihre rechtliche Haftung.
Überprüfen Sie die Qualitätskontrolle des Herstellers durch die Prüfung seines nach ISO 13485 zertifizierten QMS, die Überprüfung dokumentierter Verfahren für die Wareneingangsprüfung, Inprozesskontrollen und Endprüfungen, die Prüfung seiner Risikomanagementdateien gemäß ISO 14971 und die Bestätigung, dass sie Systeme zur Marktüberwachung mit definierten Eskalationsverfahren für Sicherheitsprobleme unterhalten.
Auditierung des Qualitätsmanagementsystems
Ein dokumentiertes QMS bedeutet nichts, wenn die Fabrik es nicht befolgt. Fernaudits sind heute üblich, aber die Überprüfung vor Ort bleibt der Goldstandard.
Achten Sie bei der Prüfung des QMS eines Lieferanten über das Zertifikat hinaus. Bitten Sie um Einsicht in spezifische Verfahren. Fordern Sie Beispiele für abgeschlossene Inspektionsprotokolle an. Prüfen Sie, ob Nichtkonformitätsberichte vorhanden sind und wie diese gelöst wurden.
Überprüfungspunkte des Qualitätskontrollprozesses
| QC-Phase | Wichtige Verifizierungspunkte | Warnsignale, auf die Sie achten sollten |
|---|---|---|
| Eingangsprüfung | Komponententestprotokolle, Lieferantenzertifikate | Fehlende Rückverfolgbarkeit, undokumentierte Ersetzungen |
| In-Prozess-Kontrolle | Montagechecklisten, Kalibrierprotokolle | Lücken in der Dokumentation, abgelaufene Kalibrierung |
| Endprüfung | Funktionstestdaten, Sicherheitsmessungen | Nur Chargentests, keine einzelnen Einheitsaufzeichnungen |
| Freigabeautorisierung | QA-Abzeichnung, Dokumentenprüfung | Fehlende Unterschriften, rückdatierte Aufzeichnungen |
Risikomanagementanforderungen
Die MDR erfordert ein umfassendes Risikomanagement während des gesamten Produktlebenszyklus. ISO 14971 bietet den Rahmen. Ihr Lieferant sollte Risikomanagementdateien für jeden Gerätetyp führen.
Fordern Sie eine Zusammenfassung der Risikomanagementdatei an. Sie sollte Gefahrenidentifizierung, Risikoeinschätzung, Risikokontrollmaßnahmen und Bewertung des Restrisikos enthalten. Achten Sie bei Stoßwellengeräten auf Risiken im Zusammenhang mit Energieabgabe, Gewebeschäden und elektrischer Sicherheit.
Unser Ingenieurteam aktualisiert die Risikomanagementdateien, wann immer wir Geräteparameter ändern. Diese Praxis hat mehrere potenzielle Probleme aufgedeckt, bevor sie in die Produktion gelangten. Ein Lieferant mit veralteten Risikodateien kann unsichere Abweichungen einführen.
Systeme zur Marktüberwachung
Die MDR verschärft die Anforderungen an die Marktüberwachung (PMS). Hersteller müssen aktiv Daten von Geräten auf dem Markt sammeln und analysieren. Dazu gehören Zwischenfallberichte, Kundenbeschwerden und Leistungstrends.
Fragen Sie Ihren Lieferanten nach seinem PMS-Plan. Schlüsselelemente sind:
- Beschwerdebearbeitungsverfahren mit definierten Fristen
- Meldung von Zwischenfällen an zuständige Behörden innerhalb gesetzlicher Fristen
- Periodische Sicherheitsberichte (PSURs) für Klasse IIa und höher
- Verfahren für Korrekturmaßnahmen zur Sicherheit im Feld
Ein Lieferant ohne klare PMS-Verfahren kann Schwierigkeiten haben, bei Problemen zu reagieren. Dies setzt Sie als Importeur der Haftung aus.
Human Factors und Usability Engineering
Die allgemeinen Sicherheits- und Leistungsanforderungen (GSPR) der MDR umfassen die Benutzerfreundlichkeit. IEC 62366-1 regelt das Usability Engineering für Medizinprodukte. Schlecht gestaltete Schnittstellen verursachen Anwendungsfehler, die Patienten schaden.
Bei Stoßwellentherapiegeräten ist die Benutzerfreundlichkeit von großer Bedeutung. Die Geräteschnittstelle muss Energieeinstellungen, Behandlungsparameter und Sicherheitswarnungen klar anzeigen. Fordern Sie von Ihrem Lieferanten Dokumentationen zur Usability-Validierung an. Dies zeigt, dass sie die Schnittstelle mit repräsentativen Benutzern getestet haben.
Welche technischen Dokumentationen benötige ich von meinem OEM-Partner, um Zollprobleme beim Versand nach Europa zu vermeiden?
Unser Logistikteam koordiniert wöchentlich Lieferungen zu europäischen Häfen. Zollverzögerungen kosten Geld und frustrieren Kunden. Die häufigste Ursache sind fehlende oder falsche Dokumente. Mit richtiger Vorbereitung können Sie jedes Mal reibungslos den Zoll passieren.
To avoid customs issues, obtain from your OEM partner: EU Declaration of Conformity, CE certificate with Notified Body number, technical documentation summary, authorized representative details, UDI information, and commercial documents showing compliant product descriptions. Ensure all documents match the shipped products exactly.
Wesentliches Dokumentationspaket
Europäische Zollbehörden überprüfen, ob Medizinprodukte die MDR-Anforderungen erfüllen, bevor sie die Einfuhr zulassen. Fehlende Dokumente führen zu Inspektionen, Verzögerungen und möglicher Beschlagnahmung.
Bereiten Sie vor dem Versand ein vollständiges Dokumentenpaket vor. Fügen Sie Kopien aller Zertifikate und Erklärungen bei. Stellen Sie sicher, dass die Produktbeschreibungen auf Handelsrechnungen exakt mit den zertifizierten Produktnamen übereinstimmen.
Checkliste für Zollunterlagen
| Dokumenttyp | Zweck | Kritische Details zur Überprüfung |
|---|---|---|
| EU-Konformitätserklärung | Nachweis der rechtlichen Konformität | Datum, Unterschrift, Produktidentifikation, referenzierte Normen |
| CE-Zertifikat | Benannte Stelle Überprüfung | Gültigkeitsdaten, NB-Nummer, Umfang passt zum Produkt |
| Zusammenfassung der technischen Dokumentation | Nachweis der Produktspezifikation | Konsistent mit versandten Produkten |
| Handelsrechnung | Zollwertdeklaration | Produktbeschreibungen stimmen mit Zertifikaten überein |
| Packliste | Inhalt der Sendung | Modellnummern stimmen mit allen Dokumenten überein |
| Kontaktdaten des Bevollmächtigten Vertreters | EU-Kontaktpflicht | Gültige Adresse, Registrierung bei Behörden |
Anforderungen an EU-Bevollmächtigte Vertreter
Hersteller außerhalb der EU müssen einen Bevollmächtigten Vertreter in der EU benennen. Dies ist gemäß Artikel 11 der MDR zwingend vorgeschrieben. Der Vertreter fungiert als europäischer Ansprechpartner für die Regulierungsbehörden.
Fordern Sie die Informationen über den Bevollmächtigten Vertreter Ihres Lieferanten an. Überprüfen Sie, ob der Vertreter legitim und registriert ist. Einige Lieferanten nutzen ungültige Vertreterservices, die keine tatsächlichen regulatorischen Pflichten erfüllen.
Die Kontaktdaten des Bevollmächtigten Vertreters müssen auf dem Gerätekennzeichen und in der Dokumentation aufgeführt sein. Der Zoll kann diese Informationen während der Zollabfertigung überprüfen.
UDI- und Rückverfolgbarkeitsanforderungen
Die System der eindeutigen Gerätekennzeichnung (UDI) 9 ermöglicht die Rückverfolgbarkeit von Geräten in der gesamten Lieferkette. Jedes Gerät muss eine UDI auf seinem Kennzeichen tragen. Die UDI-Informationen müssen in EUDAMED registriert werden.
Überprüfen Sie, ob die versandten Geräte ordnungsgemäße UDI-Codes tragen. Verifizieren Sie, dass die Codes in EUDAMED registriert und aktiv sind. Geräte ohne gültige UDI-Registrierung können Zollkontrollen unterliegen, insbesondere nach dem Stichtag im Mai 2026.
Einhaltung der Produktkennzeichnung
Der europäische Zoll prüft Kennzeichen auf Konformitätsindikatoren. Zu den erforderlichen Kennzeichenelementen gehören:
- CE-Kennzeichnung mit der Nummer der Benannten Stelle (für Klasse IIa/IIb)
- Name und Adresse des Herstellers
- Name und Adresse des Bevollmächtigten Vertreters
- Gerätename und Modellnummer
- UDI-Träger (Barcode und lesbare Form)
- Sicherheitshinweise in den Sprachen des Ziellandes
Falsche oder fehlende Kennzeichnungselemente sind häufige Zollprobleme. Unser Produktionsteam verwendet eine Checkliste vor dem Versand, um jedes Kennzeichnungselement zu überprüfen, bevor Container das Werk verlassen.
Verwaltung von Übergangszeitraum-Überlegungen
Altgeräte, die nach alten Richtlinien zertifiziert wurden, unterliegen Übergangsfristen. Neue Geräte, die nach Mai 2021 auf den Markt gebracht werden, müssen vollständig mit der MDR konform sein. Überprüfen Sie die Zertifikate Ihres Lieferanten sorgfältig.
Wenn sich ein Lieferant auf Übergangsbestimmungen stützt, verstehen Sie die Einschränkungen. Geräte mit verlängerten Fristen können bald den Marktzugang verlieren. Stellen Sie sicher, dass Ihre Lagerplanung diese Zeitpläne berücksichtigt.
Schlussfolgerung
Die Überprüfung Ihres Lieferanten für Stoßwellentherapiegeräte erfordert eine systematische Dokumentenprüfung, Zertifikatsvalidierung und Audits des Qualitätssystems. Verwenden Sie die Checklisten in diesem Leitfaden, um Lieferanten gründlich zu bewerten. Eine ordnungsgemäße Überprüfung schützt Ihr Unternehmen und gewährleistet die Patientensicherheit auf dem europäischen Markt.
Fußnoten
- BSI bietet einen Überblick über ISO 13485 als harmonisierte Norm für Qualitätsmanagementsysteme für Medizinprodukte. ︎
- Intertek bietet einen Überblick über IEC 60601-1 als grundlegende Norm für die Sicherheit medizinischer elektrischer Geräte. ︎
- TÜV SÜD erklärt IEC 81001-5-1 als Cybersicherheitsstandard für Gesundheitssoftware und Medizinprodukte. ︎
- Erklärt ISO 14971 als internationale Norm für das Risikomanagement bei Medizinprodukten. ︎
- Direkter Link zum offiziellen Text der Medizinprodukteverordnung (MDR) auf EUR-Lex. ︎
- Erklärt die NANDO-Datenbank zum Auffinden von Benannten Stellen und deren Identifikationsnummern. ︎
- Offizielle Seite der Europäischen Kommission mit Details zu EUDAMED und dessen obligatorischer Nutzung für die Geräteregistrierung. ︎
- Offizielle Informationen zu den CE-Kennzeichnungsvorschriften für Medizinprodukte in der EU. ︎
- Offizielle Seite der Europäischen Kommission zum UDI-System für Medizinprodukte, das die Rückverfolgbarkeit und Sicherheit verbessert. ︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский