
عندما قام فريق الهندسة لدينا بتطوير أحدث أجهزة العلاج بالموجات الصدمية، أدركنا بسرعة أن المشترين الأوروبيين يواجهون متاهة من المتطلبات التنظيمية نظام إدارة الجودة ISO 13485 1. يقدم سوق الاتحاد الأوروبي فرصة هائلة، ولكن خطوة واحدة خاطئة في التحقق من المورد يمكن أن تعني مصادرة جمركية، أو عقوبات قانونية، أو وصول منتجات خطيرة إلى المرضى.
للتحقق من أن مورد جهاز العلاج بالموجات الصدمية يلبي المعايير الأوروبية، قم بتأكيد علامة CE الصالحة مع رقم هيئة معتمدة، واطلب وثائق الامتثال للائحة الأجهزة الطبية (MDR)، وتحقق من تسجيل EUDAMED، وتحقق من تفاصيل الممثل المعتمد في الاتحاد الأوروبي للموردين من خارج الاتحاد الأوروبي، وقم بمراجعة نظام إدارة الجودة المعتمد وفقًا لمعيار ISO 13485 وإجراءات المراقبة ما بعد التسويق الخاصة بهم.
هذا الدليل يرشدك خلال كل خطوة من خطوات التحقق من المورد IEC 60601-1 السلامة الكهربائية 2. نشارك قوائم مرجعية عملية، ونشرح أحدث التغييرات التنظيمية لعام 2026، ونساعدك على تجنب الأخطاء المكلفة التي يمكن أن تؤخر دخولك إلى السوق.
كيف أتأكد من أن مورد جهاز العلاج بالموجات الصدمية الخاص بي يلتزم بأحدث معايير الاتحاد الأوروبي MDR؟
يقوم فريق وثائق التصدير لدينا بمعالجة عشرات حزم الامتثال لـ MDR كل شهر IEC 81001-5-1 3. نرى نفس الأسئلة من الموزعين الأوروبيين بشكل متكرر. الارتباك حول متطلبات MDR مفهوم لأن اللائحة معقدة وتتطور باستمرار ملفات إدارة المخاطر وفقًا لـ ISO 14971 4.
لتأكيد الامتثال للائحة الأجهزة الطبية (MDR)، تحقق من أن المورد لديه إعلان مطابقة ساري المفعول بموجب اللائحة (الاتحاد الأوروبي) 2017/745، وتحقق من أن شهادة CE الخاصة بهم تتضمن رقم تعريف هيئة معتمدة مكون من أربعة أرقام، وتأكد من تسجيل الجهاز في EUDAMED، واطلب ملخص وثائقهم الفنية بما في ذلك تقارير التقييم السريري.
فهم تصنيف EU MDR لأجهزة الموجات الصدمية
الجهاز الطبي اللائحة (الاتحاد الأوروبي) 2017/745 5 حلت محل التوجيهات القديمة في مايو 2021. وهي تنطبق على جميع أجهزة العلاج بالموجات الصدمية المباعة في أوروبا. يحدد التصنيف مسار الامتثال الخاص بك.
تقع أجهزة العلاج بالموجات الصدمية عادةً ضمن الفئة IIa أو IIb. يعتمد التصنيف على الاستخدام المقصود. عادةً ما يتم تصنيف الأجهزة المخصصة لعلاج الألم غير الجراحي على أنها الفئة IIa. غالبًا ما تقع الأجهزة المصممة لتجديد الأنسجة أو إنتاج طاقة أعلى ضمن الفئة IIb.
قواعد تصنيف MDR لأجهزة الموجات الصدمية
| قاعدة MDR | التطبيق على أجهزة الموجات الصدمية | التصنيف النموذجي |
|---|---|---|
| القاعدة 9 | أجهزة الطاقة العلاجية غير الغازية | الفئة IIa |
| القاعدة 10 | أجهزة علاجية نشطة ذات خطورة محتملة | الفئة الثانية ب |
| القاعدة 11 | البرامج التي تتحكم في توصيل الطاقة | الفئة IIa أو IIb |
مستندات الامتثال الرئيسية للائحة الأجهزة الطبية (MDR) التي يجب طلبها
يجب أن يوفر لك المورد الخاص بك العديد من المستندات الهامة. ابدأ بإعلان المطابقة الأوروبي. هذه الوثيقة القانونية تنص على أن الشركة المصنعة تتحمل المسؤولية الكاملة عن الامتثال.
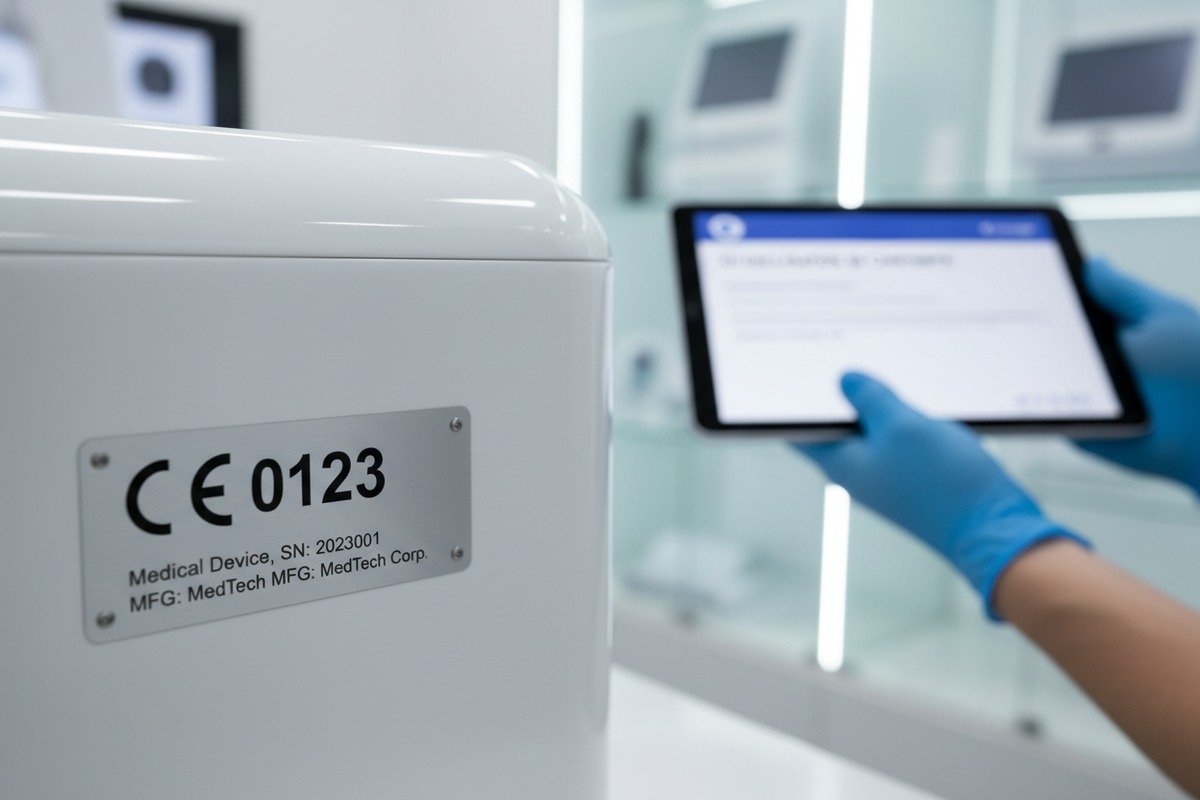
بعد ذلك، اطلب شهادة CE الصادرة عن هيئة معتمدة. يجب أن تُظهر الشهادة الرقم المكون من أربعة أرقام رقم الهيئة المُخطر بها 6. قم بالتحقق المتقاطع لهذا الرقم على قاعدة بيانات NANDO التابعة للمفوضية الأوروبية. يستغرق هذا التحقق خمس دقائق ولكنه يمنع المشاكل الكبيرة.
اطلب ملخص الوثائق الفنية. يمكن للمورد الملتزم تقديم نظرة عامة على مواصفات التصميم الخاصة به، وملفات إدارة المخاطر، وتقارير التقييم السريري. قد لا يشاركون الملف الفني الكامل بسبب السرية، ولكن يجب أن تكون الملخصات متاحة.
التحقق من التسجيل في EUDAMED
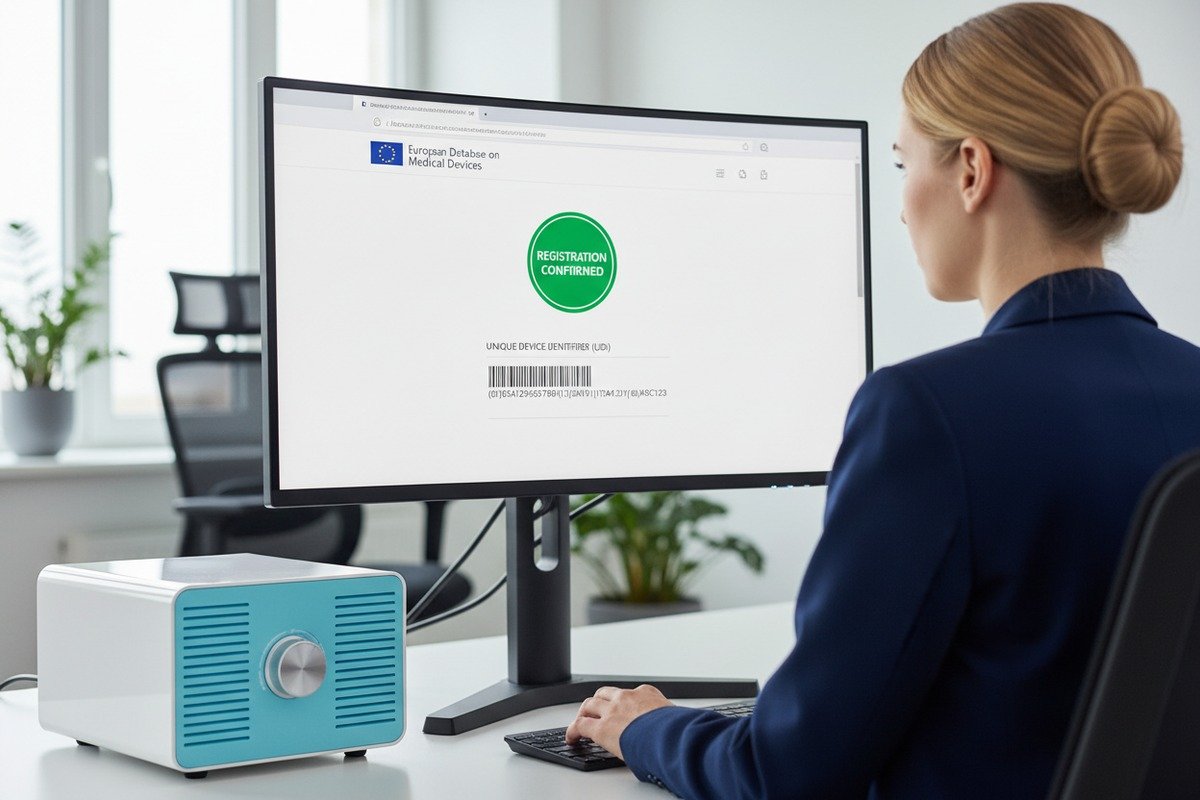
أصبحت قاعدة البيانات الأوروبية للأجهزة الطبية (EUDAMED) عاملة بالكامل في نوفمبر 2025. الموعد النهائي للامتثال هو 28 مايو 2026. تحقق مما إذا كان المورد الخاص بك قد سجل أجهزته وحصل على معرفات الأجهزة الفريدة (UDI).
توفر EUDAMED الشفافية. يمكنك التحقق من الشهادات وتقارير السلامة وتفاصيل الشركة المصنعة. إذا لم يتمكن المورد من إظهار التسجيل في EUDAMED 7 بحلول منتصف عام 2026، فمن المحتمل أن تكون لديهم فجوات في الامتثال.
ما هي الشهادات المحددة التي يجب أن أطلبها لضمان أن معدات التجميل المستوردة الخاصة بي قانونية في السوق الأوروبية؟
في منشأة الإنتاج لدينا، نحتفظ بسجلات الشهادات لكل نموذج جهاز. عندما يزور الموزعون الأوروبيون، يسألون دائمًا عن الشهادات الدقيقة المطلوبة. القائمة أقصر مما يعتقد معظم الناس، ولكن كل وثيقة بالغة الأهمية.
اطلب هذه الشهادات الأساسية: شهادة المطابقة CE من هيئة معتمدة معترف بها، وشهادة نظام إدارة الجودة ISO 13485، وإعلان المطابقة الأوروبي الموقع من قبل الشركة المصنعة، وتقارير اختبار السلامة الكهربائية IEC 60601-1. بالنسبة للأجهزة المتصلة، اطلب أيضًا وثائق الأمن السيبراني المتوافقة مع IEC 81001-5-1.
قائمة التحقق من الشهادات الأساسية
الشهادات المختلفة تخدم أغراضًا مختلفة. بعضها إلزامي قانونًا. البعض الآخر يوفر افتراض المطابقة، مما يجعل عملية الموافقة أكثر سلاسة.
مصفوفة متطلبات الشهادات
| الشهادة | الحالة الإلزامية | الغرض | الجهة المصدرة |
|---|---|---|---|
| شهادة المطابقة الأوروبية (CE) | إلزامي للفئة IIa/IIb | ترخيص الوصول إلى السوق | هيئة أوروبية معتمدة |
| ISO 13485 | موصى به بشدة | دليل الامتثال لنظام إدارة الجودة (QMS) | هيئة اعتماد معتمدة |
| إعلان المطابقة للاتحاد الأوروبي | إلزامي | بيان الامتثال القانوني | إعلان ذاتي من الشركة المصنعة |
| تقرير اختبار IEC 60601-1 | مطلوب للسلامة الكهربائية | دليل الامتثال للسلامة | مختبر اختبار معتمد |
| وثائق IEC 62366-1 | مطلوب بموجب المتطلبات العامة لسلامة المنتجات (GSPR) | هندسة قابلية الاستخدام الأدلة | داخلي أو طرف ثالث |
تفاصيل شهادة CE للتحقق
شهادة CE هي وثيقة التحقق الأساسية الخاصة بك. تحقق من هذه العناصر المحددة:
أولاً، قم بتأكيد رقم الشهادة وتواريخ صلاحيتها. عادة ما تستمر الشهادات من ثلاث إلى خمس سنوات. الشهادات منتهية الصلاحية تعني منتجات غير متوافقة.
ثانيًا، تحقق من رقم الهيئة المُخطر بها. يوجد حوالي 50 هيئة مُخطر بها نشطة في الاتحاد الأوروبي. لكل منها رمز فريد مكون من أربعة أرقام. ابحث في قاعدة بيانات NANDO للتأكد من أن الهيئة مُصرح لها بفئة جهازك.
ثالثًا، تحقق من بيان النطاق. يجب أن تغطي الشهادة على وجه التحديد أجهزة العلاج بالموجات الصدمية أو أوصاف المنتجات المكافئة. قد لا تنطبق الشهادة العامة على نوع جهازك المحدد.
شهادة ISO 13485 ونظام الجودة
تثبت شهادة ISO 13485 أن الشركة المصنعة تدير نظام إدارة جودة متوافق. على الرغم من أنها ليست إلزامية قانونًا بموجب MDR، إلا أنها توفر افتراض الامتثال لمتطلبات الجودة.
خضع فريق مراقبة الجودة لدينا لشهادة ISO 13485 قبل خمس سنوات. كانت العملية صارمة ولكنها قيمة. لقد حسنت بشكل منهجي ضوابط التصميم لدينا، وإدارة الموردين، ومراقبة الإنتاج.
اطلب شهادة ISO 13485 وتحقق من النطاق. يجب أن يشمل النطاق تصميم وتصنيع الأجهزة الطبية. بعض الشهادات تغطي التوزيع فقط، وهو غير كافٍ للشركات المصنعة.
معايير السلامة الكهربائية
IEC 60601-1 هو المعيار الأساسي للسلامة الكهربائية للأجهزة الطبية. يجب أن تتوافق آلات العلاج بالموجات الصدمية مع هذا المعيار. اطلب تقرير الاختبار الكامل من مختبر معتمد.
يجب أن يغطي تقرير الاختبار السلامة الكهربائية، والتوافق الكهرومغناطيسي (EMC)، والأداء الأساسي. انتبه إلى طراز الجهاز المحدد الذي تم اختباره. قد لا تنطبق التقارير الخاصة بطرز مختلفة على الشراء المقصود الخاص بك.
كيف يمكنني التحقق من أن عملية مراقبة الجودة لدى الشركة المصنعة لدي تلبي متطلبات السلامة والأداء الأوروبية؟
عندما يزور المشترون منشأتنا في قوانغتشو، نأخذهم عبر كل نقطة فحص لمراقبة الجودة. تكشف الأسئلة التي يطرحونها عن فجوة حرجة: معظم الموزعين لا يعرفون ما الذي يبحثون عنه في عملية مراقبة الجودة لدى الشركة المصنعة. ومع ذلك، فإن مراقبة الجودة تحدد بشكل مباشر سلامة المنتج ومسؤوليتك القانونية.
التحقق من مراقبة الجودة لدى الشركة المصنعة عن طريق تدقيق نظام إدارة الجودة المعتمد لديهم وفقًا لمعيار ISO 13485، ومراجعة الإجراءات الموثقة للفحص الوارد، والفحوصات أثناء العملية، والاختبارات النهائية، وفحص ملفات إدارة المخاطر الخاصة بهم وفقًا لمعيار ISO 14971، والتأكد من أنهم يحتفظون بأنظمة مراقبة ما بعد التسويق مع إجراءات تصعيد محددة لقضايا السلامة.
تدقيق نظام إدارة الجودة
لا يعني نظام إدارة الجودة الموثق شيئًا إذا لم يتبعه المصنع. عمليات التدقيق عن بُعد شائعة الآن، لكن التحقق في الموقع يظل المعيار الذهبي.
عند تدقيق نظام إدارة الجودة لدى المورد، انظر إلى ما هو أبعد من الشهادة. اطلب رؤية إجراءات محددة. اطلب أمثلة لسجلات الفحص المكتملة. تحقق مما إذا كانت تقارير عدم المطابقة موجودة وكيف تم حلها.
نقاط التحقق من عملية مراقبة الجودة
| مرحلة مراقبة الجودة | عناصر التحقق الرئيسية | علامات حمراء يجب الانتباه إليها |
|---|---|---|
| الفحص الوارد | سجلات اختبار المكونات، شهادات الموردين | فقدان التتبع، استبدالات غير موثقة |
| التحكم أثناء العملية | قوائم فحص التجميع، سجلات المعايرة | فجوات في التوثيق، انتهاء صلاحية المعايرة |
| الاختبار النهائي | بيانات الاختبار الوظيفي، قياسات السلامة | اختبار الدُفعات فقط، لا توجد سجلات فردية للوحدات |
| إذن الإصدار | موافقة ضمان الجودة، مراجعة التوثيق | توقيعات مفقودة، سجلات مؤرخة بأثر رجعي |
متطلبات إدارة المخاطر
يتطلب اللائحة الأوروبية للأجهزة الطبية (MDR) إدارة شاملة للمخاطر طوال دورة حياة المنتج. يوفر معيار ISO 14971 الإطار اللازم. يجب على المورد الخاص بك الاحتفاظ بملفات إدارة المخاطر لكل نوع جهاز.
اطلب ملخصًا لملف إدارة المخاطر. يجب أن يشمل تحديد المخاطر، وتقدير المخاطر، وتدابير التحكم في المخاطر، وتقييم المخاطر المتبقية. بالنسبة لأجهزة الموجات الصدمية، انتبه إلى المخاطر المتعلقة بمخرجات الطاقة، وتلف الأنسجة، والسلامة الكهربائية.
يقوم فريق الهندسة لدينا بتحديث ملفات إدارة المخاطر كلما قمنا بتعديل معلمات الجهاز. هذه الممارسة اكتشفت العديد من المشكلات المحتملة قبل وصولها إلى مرحلة الإنتاج. قد يقدم المورد الذي لديه ملفات مخاطر قديمة تنويعات غير آمنة.
أنظمة المراقبة ما بعد التسويق
تعزز اللائحة الأوروبية للأجهزة الطبية (MDR) متطلبات المراقبة ما بعد التسويق (PMS). يجب على المصنعين جمع وتحليل البيانات بشكل نشط من الأجهزة الموجودة في السوق. يشمل ذلك تقارير الحوادث، وشكاوى العملاء، واتجاهات الأداء.
اسأل المورد الخاص بك عن خطة المراقبة ما بعد التسويق (PMS) الخاصة به. تشمل العناصر الرئيسية:
- إجراءات التعامل مع الشكاوى مع تحديد أطر زمنية
- الإبلاغ عن الحوادث للسلطات المختصة في غضون المواعيد القانونية
- تقارير تحديث السلامة الدورية (PSURs) للفئة IIa وما فوق
- إجراءات الإجراءات التصحيحية لسلامة المجال
قد يواجه المورد الذي لا يمتلك إجراءات واضحة للمراقبة ما بعد التسويق (PMS) صعوبة في الاستجابة عند حدوث مشاكل. هذا يعرضك للمسؤولية بصفتك المستورد.
العوامل البشرية وهندسة قابلية الاستخدام
تشمل المتطلبات العامة للسلامة والأداء (GSPR) للائحة الأوروبية للأجهزة الطبية (MDR) قابلية الاستخدام. يحكم معيار IEC 62366-1 هندسة قابلية الاستخدام للأجهزة الطبية. الواجهات المصممة بشكل سيء تسبب أخطاء في الاستخدام تضر بالمرضى.
بالنسبة لآلات العلاج بالموجات الصدمية، فإن قابلية الاستخدام مهمة للغاية. يجب أن تعرض واجهة الجهاز بوضوح إعدادات الطاقة، ومعلمات العلاج، وتحذيرات السلامة. اطلب من المورد الخاص بك وثائق التحقق من قابلية الاستخدام. هذا يوضح أنهم اختبروا الواجهة مع مستخدمين ممثلين.
ما هي الوثائق الفنية التي أحتاجها من شريكي المصنع الأصلي للمعدات (OEM) لتجنب مشاكل الجمارك عند الشحن إلى أوروبا؟
يقوم فريق اللوجستيات لدينا بتنسيق الشحنات إلى الموانئ الأوروبية أسبوعيًا. تؤدي تأخيرات الجمارك إلى تكاليف مالية وإحباط العملاء. السبب الأكثر شيوعًا هو الوثائق المفقودة أو غير الصحيحة. مع التحضير المناسب، يمكنك تخليص الجمارك بسلاسة في كل مرة.
لتجنب مشاكل الجمارك، احصل من شريك OEM الخاص بك على: إعلان المطابقة للاتحاد الأوروبي، وشهادة CE مع رقم الهيئة المُخطرَة، وملخص الوثائق الفنية، وتفاصيل الممثل المُعتمد، ومعلومات UDI، والمستندات التجارية التي تُظهر أوصاف المنتجات المتوافقة. تأكد من تطابق جميع المستندات مع المنتجات المشحونة تمامًا.
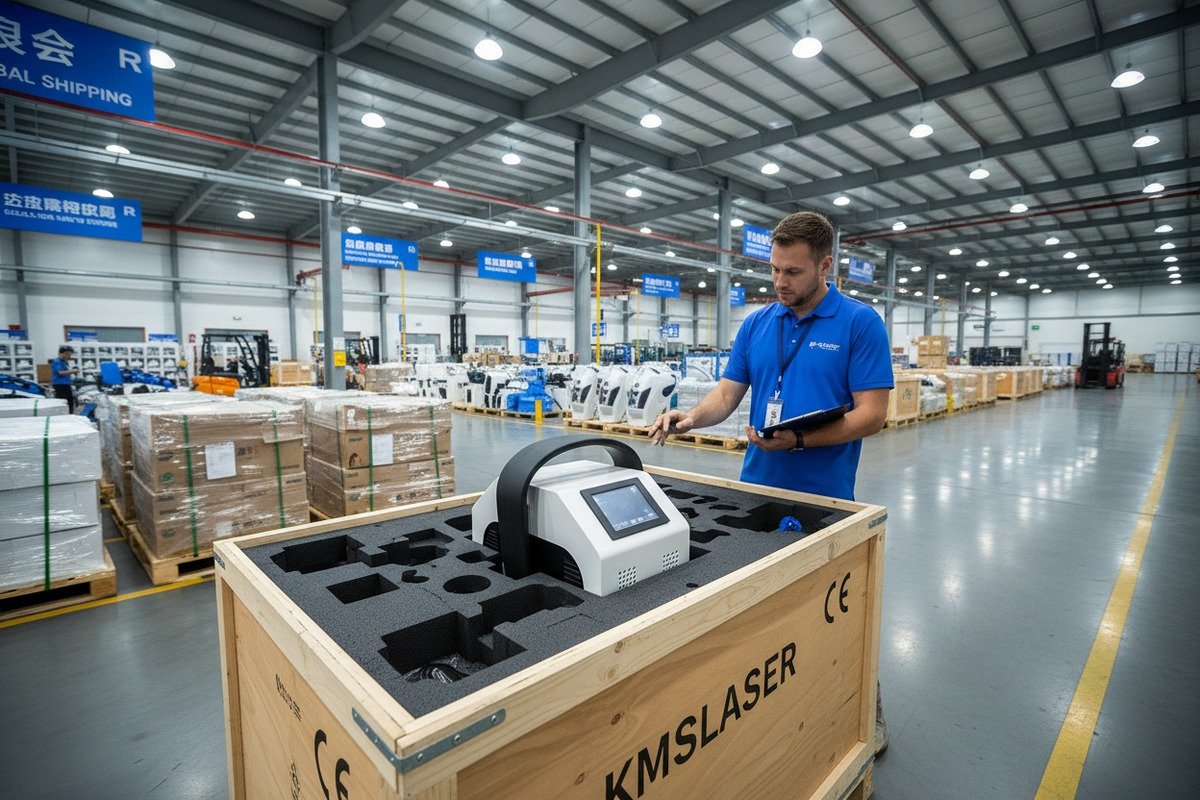
حزمة الوثائق الأساسية
تتحقق سلطات الجمارك الأوروبية من أن الأجهزة الطبية تلبي متطلبات قانون تنظيم الأجهزة الطبية (MDR) قبل السماح بالدخول. تؤدي الوثائق المفقودة إلى عمليات تفتيش وتأخيرات ومصادرة محتملة.
قم بإعداد حزمة وثائق كاملة قبل الشحن. قم بتضمين نسخ من جميع الشهادات والإعلانات. تأكد من تطابق أوصاف المنتجات على الفواتير التجارية مع أسماء الأجهزة المعتمدة تمامًا.
قائمة التحقق من وثائق الجمارك
| نوع المستند | الغرض | تفاصيل حاسمة للتحقق منها |
|---|---|---|
| إعلان المطابقة للاتحاد الأوروبي | إثبات الامتثال القانوني | التاريخ، التوقيع، تحديد الجهاز، المعايير المشار إليها |
| شهادة المطابقة الأوروبية (CE) | التحقق من الهيئة المعتمدة | تواريخ الصلاحية، رقم الهيئة المعتمدة، النطاق يتطابق مع المنتج |
| ملخص الوثائق الفنية | دليل مواصفات الجهاز | متسق مع المنتجات المشحونة |
| الفاتورة التجارية | إعلان القيمة الجمركية | أوصاف المنتجات تتطابق مع الشهادات |
| قائمة التعبئة | محتويات الشحنة | أرقام الطراز تتطابق مع جميع المستندات |
| تفاصيل الممثل المعتمد | متطلبات الاتصال بالاتحاد الأوروبي | عنوان صالح، تسجيل لدى السلطات |
متطلبات الممثل المعتمد للاتحاد الأوروبي
يجب على الشركات المصنعة خارج الاتحاد الأوروبي تعيين ممثل معتمد في الاتحاد الأوروبي. هذا إلزامي بموجب المادة 11 من MDR. يعمل الممثل كنقطة اتصال أوروبية للسلطات التنظيمية.
اطلب معلومات الممثل المعتمد من موردك. تحقق من أن الممثل شرعي ومسجل. يستخدم بعض الموردين خدمات ممثلين غير صالحة لا تؤدي واجبات تنظيمية فعلية.
يجب أن تظهر معلومات الاتصال الخاصة بالممثل المعتمد على ملصق الجهاز وفي الوثائق. قد تتحقق الجمارك من هذه المعلومات أثناء التخليص.
متطلبات UDI والتتبع
إن نظام المعرف الفريد للجهاز (UDI) 9 يتيح تتبع الجهاز عبر سلسلة التوريد. يجب أن يحمل كل جهاز UDI على ملصقه. يجب تسجيل معلومات UDI في EUDAMED.
تحقق من أن الأجهزة المشحونة تحمل رموز UDI المناسبة. تحقق من تسجيل الرموز وتفعيلها في EUDAMED. قد تواجه الأجهزة التي لا تحتوي على تسجيل UDI صالح تدقيقًا جمركيًا، خاصة بعد الموعد النهائي في مايو 2026.
الامتثال لملصقات المنتجات
تفحص الجمارك الأوروبية الملصقات بحثًا عن مؤشرات الامتثال. تشمل عناصر الملصقات المطلوبة:
- علامة CE مع رقم هيئة الإشعار (للفئة IIa/IIb)
- اسم الشركة المصنعة وعنوانها
- اسم وعنوان الممثل المعتمد
- اسم الجهاز ورقم الطراز
- حامل UDI (تنسيق الباركود والنص المقروء)
- تحذيرات السلامة بلغات بلد الوجهة
العناصر غير الصحيحة أو المفقودة في الملصقات هي مشاكل جمركية شائعة. يستخدم فريق الإنتاج لدينا قائمة مرجعية قبل الشحن للتحقق من كل عنصر من عناصر الملصق قبل مغادرة الحاويات للمصنع.
إدارة اعتبارات الفترة الانتقالية
الأجهزة القديمة المعتمدة بموجب التوجيهات القديمة تواجه مواعيد نهائية انتقالية. يجب أن تمتثل الأجهزة الجديدة التي يتم طرحها في السوق بعد مايو 2021 بالكامل للائحة الأجهزة الطبية (MDR). تحقق من شهادات المورد الخاص بك بعناية.
إذا كان المورد يعتمد على الأحكام الانتقالية، فافهم القيود. قد تفقد الأجهزة ذات المواعيد النهائية الممتدة الوصول إلى السوق قريبًا. تأكد من أن تخطيط المخزون الخاص بك يأخذ هذه الجداول الزمنية في الاعتبار.
الخاتمة
يتطلب التحقق من مورد جهاز العلاج بالصدمات الخاص بك مراجعة منهجية للوثائق والتحقق من الشهادات وتدقيق نظام الجودة. استخدم القوائم المرجعية في هذا الدليل لتقييم الموردين بشكل شامل. يضمن التحقق السليم حماية عملك ويضمن سلامة المرضى في السوق الأوروبية.
الحواشي
- تقدم BSI نظرة عامة على ISO 13485 كمعيار متوافق لأنظمة إدارة الجودة للأجهزة الطبية. ︎
- تقدم Intertek نظرة عامة على IEC 60601-1 كمعيار أساسي لسلامة المعدات الكهربائية الطبية. ︎
- تشرح TÜV SÜD معيار IEC 81001-5-1 كمعيار للأمن السيبراني للبرامج الصحية والأجهزة الطبية. ︎
- يشرح ISO 14971 كمعيار دولي لإدارة المخاطر في الأجهزة الطبية. ︎
- رابط مباشر للنص الرسمي للائحة الأجهزة الطبية (MDR) على EUR-Lex. ︎
- يشرح قاعدة بيانات NANDO للعثور على الهيئات المبلغ عنها وأرقام تعريفها. ︎
- صفحة المفوضية الأوروبية الرسمية التي تفصل EUDAMED واستخدامها الإلزامي لتسجيل الأجهزة. ︎
- معلومات رسمية حول متطلبات علامة CE للأجهزة الطبية في الاتحاد الأوروبي. ︎
- صفحة المفوضية الأوروبية الرسمية حول نظام UDI للأجهزة الطبية، مما يعزز إمكانية التتبع والسلامة. ︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
