
We often see US clients struggle with complex compliance rules when ordering our compression systems. Avoiding these regulatory pitfalls is critical for your school’s liability and reputation.
Аппараты для прессотерапии, поставляемые для американских школ красоты, регулируются как медицинские изделия класса II, требующие разрешения FDA 510(k). Поставщики должны доказать существенную эквивалентность эталонным устройствам по коду продукта 89K, обеспечить соответствие стандартам качества 21 CFR Part 820 и предоставить проверенные регистрационные номера, чтобы избежать задержания импорта.
Давайте рассмотрим конкретные шаги, необходимые для обеспечения соответствия оборудования вашим образовательным программам.
Как определить правильную классификацию медицинских устройств FDA для моих аппаратов для прессотерапии?
Наша инженерная команда рассматривает заявленные цели использования 1 на ранних этапах разработки, чтобы предотвратить риски неправильной классификации. Если вы проигнорируете эти определения, ваше импортное оборудование может быть немедленно отклонено на границе.
Вы должны классифицировать аппараты для прессотерапии в зависимости от их предполагаемого использования и уровня риска, обычно относя их к Классу II с кодом продукта 89K для устройств, оказывающих давление. В то время как некоторые простые массажеры относятся к Классу I, устройства, предназначенные для лимфодренажа или терапевтического применения в школах, требуют разрешения 510(k) для демонстрации безопасности.
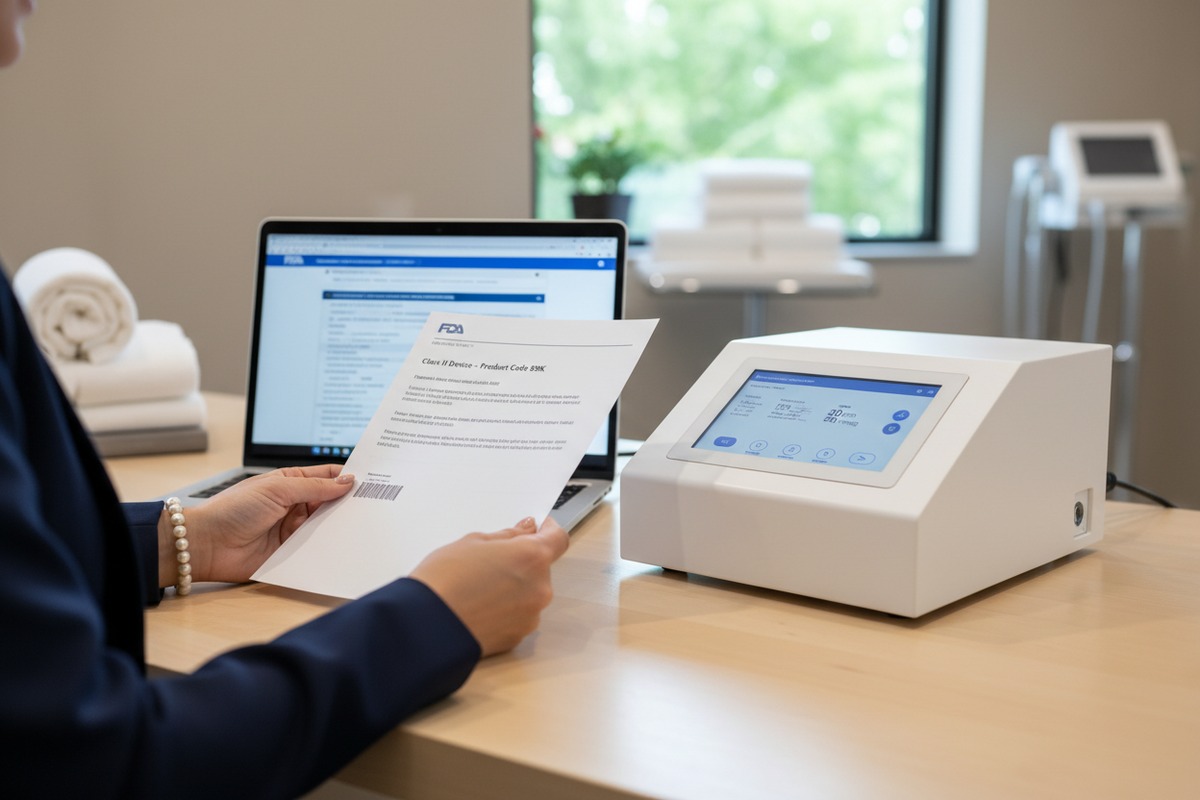
Определение правильной классификации является основой легальной стратегии импорта. Многие покупатели полагают, что поскольку машина используется в "бьюти" сфере, она освобождается от медицинских норм. Это опасное заблуждение. На нашем заводе мы разрабатываем схемы и регуляторы давления специально для соответствия строгим стандартам устройств класса II 2 поскольку мы знаем, что FDA фокусируется на механизме действия, а не только на месте использования устройства.
Для школ красоты это различие жизненно важно. Вы обучаете студентов на профессиональном оборудовании. Если это оборудование является неутвержденным устройством класса III (требующим строгой Предварительной рыночной сертификации 3) или неправильно маркированным устройством класса II, школа принимает на себя огромную ответственность. FDA классифицирует эти машины на основе Кодов продуктов 4.
Общие коды продуктов для компрессионных систем
В таблице ниже показано, где большинство профессиональных систем прессотерапии относятся к регулированию FDA.
| Код продукта | Классификация устройств | Общее описание | Регистрационный номер | Требование |
|---|---|---|---|---|
| 89K | Класс II | Устройство для приложения давления | 21 CFR 890.5650 | Требуется 510(k) |
| 89I | Класс I (иногда II) | Массажер для измерения/терапии | 21 CFR 890.5660 | Общие контроли (некоторые освобождены) |
| IPF | Класс II | Вибратор, терапевтический | 21 CFR 890.5975 | Требуется 510(k) |
Ловушка "Предполагаемое использование"
The classification depends heavily on your labeling. If your private label manual claims to "cure obesity" or "treat circulatory disease," the device might be elevated to Class III, which is virtually impossible to import without millions in clinical trials. For beauty schools, the safe path is sticking to indications cleared for Class II predicates, such as temporary relief of muscle aches, increased local blood circulation, or temporary reduction in the appearance of cellulite (if supported by specific predicates). We advise all our partners to review their marketing materials against the FDA's database of cleared devices to ensure alignment.
Может ли мой китайский OEM-партнер справиться с регистрацией в FDA и процессом 510(k) для моей частной торговой марки?
We guide many brand owners through the documentation maze, but the legal burden often shifts. Relying solely on a factory’s generic clearance may limit your brand’s growth potential.
Ваш китайский OEM-партнер может поддержать процесс, предоставив данные технических испытаний и мастер-файлы устройств, но владелец бренда или первоначальный импортер из США обычно является подателем заявки 510(k). Вы должны выступать в качестве официального корреспондента для управления перечнем и обеспечения соответствия вашего фирменного частного бренда.
Это один из самых часто задаваемых вопросов, который мы получаем от менеджеров по закупкам. Короткий ответ заключается в том, что, хотя мы, как производитель, берем на себя основную работу по проектированию и тестированию безопасности, регуляторная стратегия зависит от того, кто вы хотите быть "владельцем" рыночного разрешения.
Если вы просто покупаете нашу стандартную модель и перепродаете ее, вы можете использовать наш существующий 510(k), если мы дадим вам разрешение на перечисление под нашим номером. Однако большинство серьезных школ красоты и дистрибьюторов хотят создать свой собственный актив. Они хотят получить 510(k) на свое имя. В этом сценарии мы становимся вашим контрактным производителем. Мы предоставляем устройство, технические чертежи, отчеты об испытаниях ЭМС (электромагнитная совместимость) и данные о безопасности. Затем вы (или ваш регуляторный консультант) подаете заявку 510(k) 5 в FDA.
Роли и обязанности при подаче заявки в FDA
Понимание разделения труда имеет решающее значение для успешного запуска.
| Задача | Завод OEM (Мы) | Владелец бренда (Вы) |
|---|---|---|
| Дизайн и инжиниринг устройства | Основная ответственность | Предоставляет требования |
| Тестирование безопасности по IEC 60601 | Организует и оплачивает лабораторию | Анализирует отчеты |
| Плата за подачу заявки 510(k) | Поддержка | Оплачивает сбор FDA |
| Юридический владелец 510(k) | Опционально | Рекомендуется |
| Представительство американского агента | н/д | Назначает американского агента |
| Перечень устройств | Контрактный производитель | Разработчик спецификаций |
Путь "Традиционный" против "Упрощенного"
Большинство устройств для прессотерапии проходят по пути "Традиционной 510(k)". Это требует доказательства того, что ваше устройство "существенно эквивалентно" устройству, уже законно находящемуся на рынке (предикату). Мы помогаем, определяя подходящие предикаты — часто устройства, которые мы ранее производили, или известные модели конкурентов. Затем мы проводим лабораторные испытания, чтобы доказать, что наши выходные параметры давления, время циклов и электробезопасность соответствуют или превосходят показатели предиката. Без этих данных от вашего поставщика ваша заявка будет немедленно отклонена ("Отказ в принятии" (RTA)).
Какие конкретные документы FDA мне нужны для прохождения таможни США при импорте оборудования для школы красоты?
Our logistics team prepares these packets daily to ensure containers aren’t held at Long Beach. Missing a single code or registration number can cause weeks of expensive delays.
To clear US Customs, you need the manufacturer’s FDA Establishment Registration number, the specific Device Listing number for the imported model, and a valid 510(k) “K number.” Additionally, the commercial invoice must strictly match the product codes declared to the FDA to prevent red-list detention.
Когда ваш груз прибывает в порт США, рецензенты FDA по импорту работают совместно с Таможенная и пограничная служба 6 (CBP). They do not physically inspect every box, but they digitally inspect every document. If the data does not match the FDA's PREDICT database, your pressotherapy machines will be flagged. We have seen competitors' shipments detained because the product on the invoice ("Lymphatic Drainage Machine") did not match the product name in the FDA Device Listing.
Критическое предупреждение "Красный список"
FDA ведет "Импортные предупреждения 7," often referred to as the Red List. This list contains companies and products that are detained without physical examination (DWPE). Pressotherapy devices are frequent targets. If your supplier has ever shipped non-compliant Class III devices or failed to provide a 510(k) when required, they might be on this list. Once on the list, getting off is difficult and costly. Before placing an order, you must verify your supplier's standing.
Чек-лист необходимой импортной документации
Убедитесь, что ваш поставщик предоставит следующее до того, как товары покинут заводскую площадку.
| Документ / Точка данных | Почему это критически важно | Где проверить |
|---|---|---|
| Номер предварительного уведомления 510(k) | Подтверждает, что устройство разрешено к продаже. | База данных FDA 510(k) |
| Регистрационный номер предприятия. | Подтверждает регистрацию завода в FDA. | Поиск предприятий FDA |
| Номер регистрации устройства | Связывает конкретную модель с производителем. | Перечни устройств FDA |
| Коды подтверждения соответствия | Используется таможенными брокерами для подачи декларации. | Система ACE (Брокер) |
| Маркировка предполагаемого использования | Должна точно соответствовать разрешению 510(k). | Руководство пользователя / Упаковка |
Точное выставление счетов — ключ к успеху
Мы подчеркиваем нашим партнерам, что коммерческий счет-фактура является юридическим документом. Расплывчатые описания, такие как "Косметологическое оборудование", недостаточны для медицинских устройств. В счете-фактуре должен быть указан конкретный номер модели, соответствующий перечню устройств. Кроме того, заявленная "Стоимость" должна быть точной. Занижение стоимости товаров для экономии на пошлинах является мошенничеством, но также привлекает внимание FDA, если цена выглядит подозрительной для сложного медицинского устройства. Последовательность во всей документации — от коносамента до перечня устройств FDA — является вашей лучшей защитой от задержек.
Как я могу убедиться, что производственные стандарты моего поставщика соответствуют требованиям FDA по безопасности для американских школ красоты?
Мы приглашаем клиентов провести аудит наших сборочных линий, чтобы увидеть наши меры контроля качества в действии. Доверие — это хорошо, но проверенная документация Системы менеджмента качества — безопаснее.
Вы должны убедиться, что ваш поставщик работает в соответствии с Системой менеджмента качества, соответствующей 21 CFR Part 820 (Правила системы качества). Потребуйте подтверждение сертификации по ISO 13485, проверьте их отчеты об испытаниях электробезопасности (IEC 60601-1) и запросите последние результаты аудита, чтобы обеспечить постоянную безопасность для использования студентами.
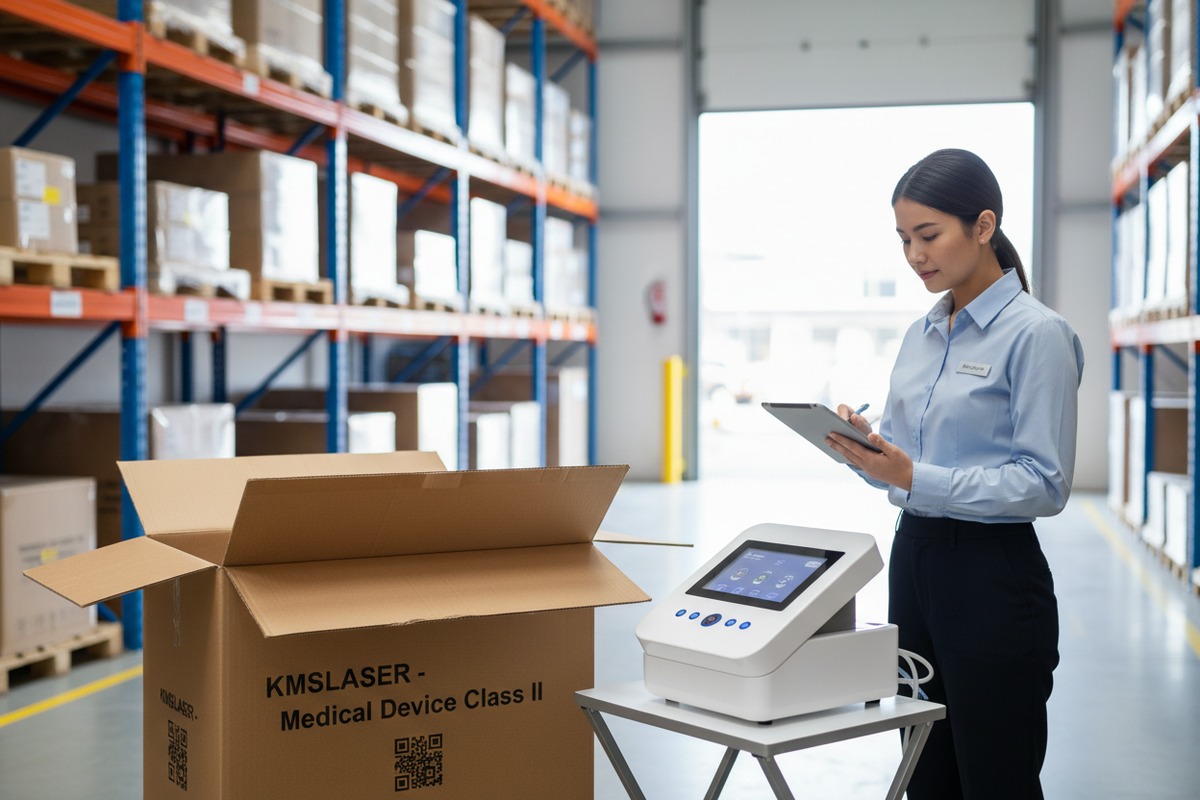
Поиск поставщиков для школ красоты добавляет уровень ответственности. Студенты учатся; они совершают ошибки. Оборудование должно быть прочным и внутренне безопасным. FDA требует, чтобы производители медицинского оборудования соблюдали Надлежащую производственную практику (cGMP), кодифицированную в 21 CFR Part 820. Речь идет не только о том, работает ли конечный продукт; речь идет о процессе его изготовления.
Связь между ISO 13485 и FDA QSR
Хотя FDA имеет свои собственные правила (Часть 820), оно тесно гармонизируется с международным стандартом ISO 13485. Завод, сертифицированный по ISO 13485, с гораздо большей вероятностью будет соответствовать требованиям FDA. При оценке нас или любого другого поставщика запросите сертификат ISO 13485 8 выданный авторитетным регистратором (например, SGS, TUV или Intertek). Этот сертификат подтверждает, что у нас есть процедуры контроля проектирования, управления рисками и обработки жалоб.
Тестирование безопасности, которое нельзя пропустить
Для прессотерапии наибольшие риски представляют поражение электрическим током и чрезмерное давление (что может привести к травмам).
- IEC 60601-1: Это общий стандарт безопасности медицинского электрического оборудования.
- IEC 60601-1-2: This covers electromagnetic compatibility (EMC). It ensures the machine won't interfere with other electronics in the school and won't be disrupted by them.
- Валидация программного обеспечения: Modern pressotherapy machines use software to control compression cycles. FDA requires "Software Validation" documentation to prove the code won't fail dangerously.
Если поставщик не может предоставить эти отчеты об испытаниях из аккредитованной лаборатории, уходите. "Сертификат CE" от сомнительного нотифицированного органа не является заменой полного отчета об испытаниях IEC 60601 при рассмотрении законов США об ответственности.
Непрерывный мониторинг качества
Соответствие не заканчивается отгрузкой. Правила FDA требуют от производителей отслеживать жалобы. Если студент в вашей школе утверждает, что машина сжала слишком сильно и вызвала синяки, это является нежелательным явлением. Ваш поставщик должен иметь систему для регистрации этой жалобы, расследования первопричины и внедрения корректирующих действий (CAPA). Мы поддерживаем цифровой портал для наших партнеров, чтобы регистрировать такие проблемы, гарантируя, что мы оба остаемся в соответствии с требованиями отчетности FDA (MDR).
Заключение
Поиск аппаратов для прессотерапии для американских школ красоты требует навигации по сложным правилам FDA для Класса II, одобрениям 510(k) и строгой импортной документации. Сотрудничая с производителем, который понимает 21 CFR Часть 820 и предоставляет прозрачные данные о соответствии, вы защищаете своих студентов и свой бизнес.
Сноски
1. Официальное руководство FDA по определению предполагаемого использования медицинских изделий. ↩︎
2. Предоставляет официальную информацию FDA о классификации и контроле медицинских изделий. ↩︎
3. Explains the FDA’s most rigorous review process for high-risk Class III devices. ↩︎
4. Прямая ссылка на базу данных FDA для кодов медицинских изделий. ↩︎
5. Описывает шаги и требования для подачи уведомления о предпродажной подготовке 510(k). ↩︎
6. Детализирует сотрудничество между FDA и CBP по импорту медицинских изделий. ↩︎
7. Предоставляет официальную информацию FDA об импортных предупреждениях и их назначении. ↩︎
8. Объясняет международный стандарт систем менеджмента качества в медицинских изделиях. ↩︎



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
Присоединяйтесь к обсуждению
Есть вопрос или чем поделиться? Мы читаем каждый комментарий — будь вы дистрибьютор, владелец салона или просто интересуетесь технологией. Ваш реальный опыт помогает другим принимать лучшие решения. Оставьте свои мысли ниже.