
Wir sehen oft, dass US-Kunden bei der Bestellung unserer Kompressionssysteme mit komplexen Compliance-Regeln zu kämpfen haben. Die Vermeidung dieser regulatorischen Fallstricke ist entscheidend für die Haftung und den Ruf Ihrer Schule.
Pressotherapiegeräte, die für US-Schönheitsschulen bezogen werden, sind als medizinische Geräte der Klasse II reguliert, die eine FDA 510(k)-Zulassung erfordern. Lieferanten müssen die wesentliche Gleichwertigkeit mit Vorgängergeräten unter dem Produktcode 89K nachweisen, die Einhaltung der Qualitätsstandards gemäß 21 CFR Teil 820 sicherstellen und verifizierte Listennummern angeben, um eine Einfuhrverzögerung zu vermeiden.
Lassen Sie uns die spezifischen Schritte untersuchen, die erforderlich sind, um konforme Geräte für Ihre Bildungsprogramme zu sichern.
Wie bestimme ich die richtige FDA-Klassifizierung für meine Pressotherapiegeräte?
Unser Ingenieurteam prüft Bestimmungsgemäße Verwendungsansprüche 1 frühzeitig in der Entwicklung, um Risiken der Fehlklassifizierung zu vermeiden. Wenn Sie diese Definitionen ignorieren, könnten Ihre importierten Geräte sofort an der Grenze zurückgewiesen werden.
Sie müssen Pressotherapiegeräte nach ihrem Verwendungszweck und Risikograd klassifizieren, die typischerweise unter Klasse II mit dem Produktcode 89K für druckbeaufschlagte Geräte fallen. Während einige einfache Massagegeräte Klasse I sind, erfordern Geräte, die Lymphdrainage oder therapeutische Ansprüche für Schulen geltend machen, eine 510(k)-Freigabe, um die Sicherheit nachzuweisen.
Die Ermittlung der richtigen Klassifizierung ist die Grundlage einer legalen Importstrategie. Viele Käufer gehen davon aus, dass eine Maschine, da sie in einem "Schönheits"-Umfeld eingesetzt wird, von medizinischen Vorschriften befreit ist. Dies ist eine gefährliche Fehlannahme. In unserer Fabrik entwickeln wir Schaltungen und Druckregelungen speziell, um die strengen Standards von Klasse-II-Geräten 2 zu erfüllen, weil wir wissen, dass sich die FDA auf den Wirkmechanismus, konzentriert, nicht nur auf die Umgebung, in der das Gerät verwendet wird.
Für Schönheitsschulen ist die Unterscheidung von entscheidender Bedeutung. Sie bilden Studenten an professionellen Geräten aus. Wenn diese Geräte ein nicht zugelassenes Klasse-III-Gerät (das eine strenge Vorabgenehmigung 3erfordert) oder ein falsch gekennzeichnetes Klasse-II-Gerät sind, übernimmt die Schule eine massive Haftung. Die FDA kategorisiert diese Maschinen anhand von Produktcodes 4.
Gängige Produktcodes für Kompressionssysteme
Die folgende Tabelle zeigt, wo die meisten professionellen Pressotherapie-Systeme in die FDA-Regulierung fallen.
| Produktcode | Geräteklassifizierung | Allgemeine Beschreibung | Verordnungsnummer | Anforderung |
|---|---|---|---|---|
| 89K | Klasse II | Druckanwendungsvorrichtung | 21 CFR 890.5650 | 510(k) erforderlich |
| 89I | Klasse I (manchmal II) | Mess-/Therapeutischer Massager | 21 CFR 890.5660 | Allgemeine Kontrollen (einige ausgenommen) |
| IPF | Klasse II | Vibrator, Therapeutisch | 21 CFR 890.5975 | 510(k) erforderlich |
Die "Verwendungszweck"-Falle
Die Klassifizierung hängt stark von Ihrer Kennzeichnung ab. Wenn Ihr Eigenmarkenhandbuch behauptet, "Fettleibigkeit zu heilen" oder "Kreislauferkrankungen zu behandeln", kann das Gerät in die Klasse III eingestuft werden, was ohne Millionen an klinischen Studien praktisch unmöglich zu importieren ist. Für Schönheitsschulen ist der sichere Weg, sich an Indikationen zu halten, die für Präzedenzfälle der Klasse II zugelassen sind, wie z. B. vorübergehende Linderung von Muskelschmerzen, erhöhte lokale Durchblutung oder vorübergehende Reduzierung des Erscheinungsbilds von Cellulite (sofern durch spezifische Präzedenzfälle gestützt). Wir raten allen unseren Partnern, ihre Marketingmaterialien mit der Datenbank der zugelassenen Geräte der FDA abzugleichen, um die Übereinstimmung sicherzustellen.
Kann mein chinesischer OEM-Partner die FDA-Registrierung und den 510(k)-Prozess für meine Eigenmarke übernehmen?
Wir begleiten viele Markeninhaber durch das Dokumentationslabyrinth, aber die rechtliche Belastung verschiebt sich oft. Sich ausschließlich auf die generische Freigabe eines Herstellers zu verlassen, kann das Wachstumspotenzial Ihrer Marke einschränken.
Ihr chinesischer OEM-Partner kann den Prozess unterstützen, indem er technische Testdaten und Geräte-Masterdateien bereitstellt, aber der in den USA ansässige Markeninhaber oder Erstimporteur ist in der Regel der 510(k)-Einreicher. Sie müssen als offizieller Korrespondent fungieren, um die Auflistung zu kontrollieren und sicherzustellen, dass Ihre spezifische Eigenmarkenwerbung genehmigt wird.
Dies ist eine der am häufigsten gestellten Fragen von Einkaufsmanagern. Die kurze Antwort ist, dass wir als Hersteller die Hauptarbeit in Bezug auf Ingenieurwesen und Sicherheitstests leisten, aber die regulatorische Strategie davon abhängt, wer der "Eigentümer" der Marktzulassung sein soll.
Wenn Sie einfach unser Standardmodell kaufen und weiterverkaufen, können Sie möglicherweise unsere bestehende 510(k)-Zulassung nutzen, wenn wir Ihnen die Erlaubnis erteilen, unter unserer Nummer aufzulisten. Die meisten seriösen Schönheitsschulen und Distributoren möchten jedoch ihr eigenes Vermögen aufbauen. Sie möchten die 510(k)-Zulassung in ihrem Namen. In diesem Szenario werden wir zu Ihrem Auftragsfertiger. Wir liefern das Gerät, die technischen Zeichnungen, die EMV-Prüfberichte (elektromagnetische Verträglichkeit) und die Sicherheitsdaten. Sie (oder Ihr regulatorischer Berater) reichen dann die 510(k)-Anmeldung 5 bei der FDA ein.
Rollen und Verantwortlichkeiten bei der FDA-Einreichung
Das Verständnis der Arbeitsteilung ist entscheidend für eine reibungslose Markteinführung.
| Aufgabe | OEM-Hersteller (Wir) | Markeninhaber (Sie) |
|---|---|---|
| Geräteentwicklung & Konstruktion | Hauptverantwortung | Stellt Anforderungen bereit |
| IEC 60601 Sicherheitstests | Organisiert & bezahlt Labor | Überprüft Berichte |
| 510(k) Einreichungsgebühr | Unterstützung | Bezahlt FDA Nutzungsgebühr |
| Gesetzlicher 510(k) Inhaber | Optional | Empfohlen |
| US-Vertretung | n.a. | Benennt US-Vertreter |
| Gerätelistung | Auftragsfertiger | Spezifikationsentwickler |
Der "traditionelle" vs. "verkürzte" Weg
Die meisten Pressotherapiegeräte werden über den "traditionellen 510(k)"-Weg zugelassen. Dies erfordert den Nachweis, dass Ihr Gerät "wesentlich gleichwertig" zu einem bereits legal auf dem Markt befindlichen Gerät (einem Präzedenzfall) ist. Wir unterstützen Sie bei der Identifizierung geeigneter Präzedenzfälle – oft Geräte, die wir zuvor hergestellt haben, oder bekannte Konkurrenzmodelle. Anschließend führen wir Labortests durch, um zu beweisen, dass unsere Druckausgabe, Zykluszeiten und elektrische Sicherheit dem Präzedenzfall entsprechen oder ihn übertreffen. Ohne diese Daten von Ihrem Lieferanten wird Ihr Antrag sofort als "Refuse to Accept" (RTA) abgelehnt.
Welche spezifischen FDA-Dokumente benötige ich für die Zollabfertigung in den USA beim Import von Ausrüstung für Schönheitsschulen?
Unser Logistikteam bereitet diese Pakete täglich vor, um sicherzustellen, dass Container nicht in Long Beach festgehalten werden. Das Fehlen eines einzigen Codes oder einer Registrierungsnummer kann zu wochenlangen kostspieligen Verzögerungen führen.
Um den US-Zoll zu passieren, benötigen Sie die FDA Establishment Registration-Nummer des Herstellers, die spezifische Device Listing-Nummer für das importierte Modell und eine gültige 510(k) “K-Nummer”. Darüber hinaus muss die Handelsrechnung strikt mit den bei der FDA deklarierten Produktcodes übereinstimmen, um eine „Red-List“-Haftung zu vermeiden.
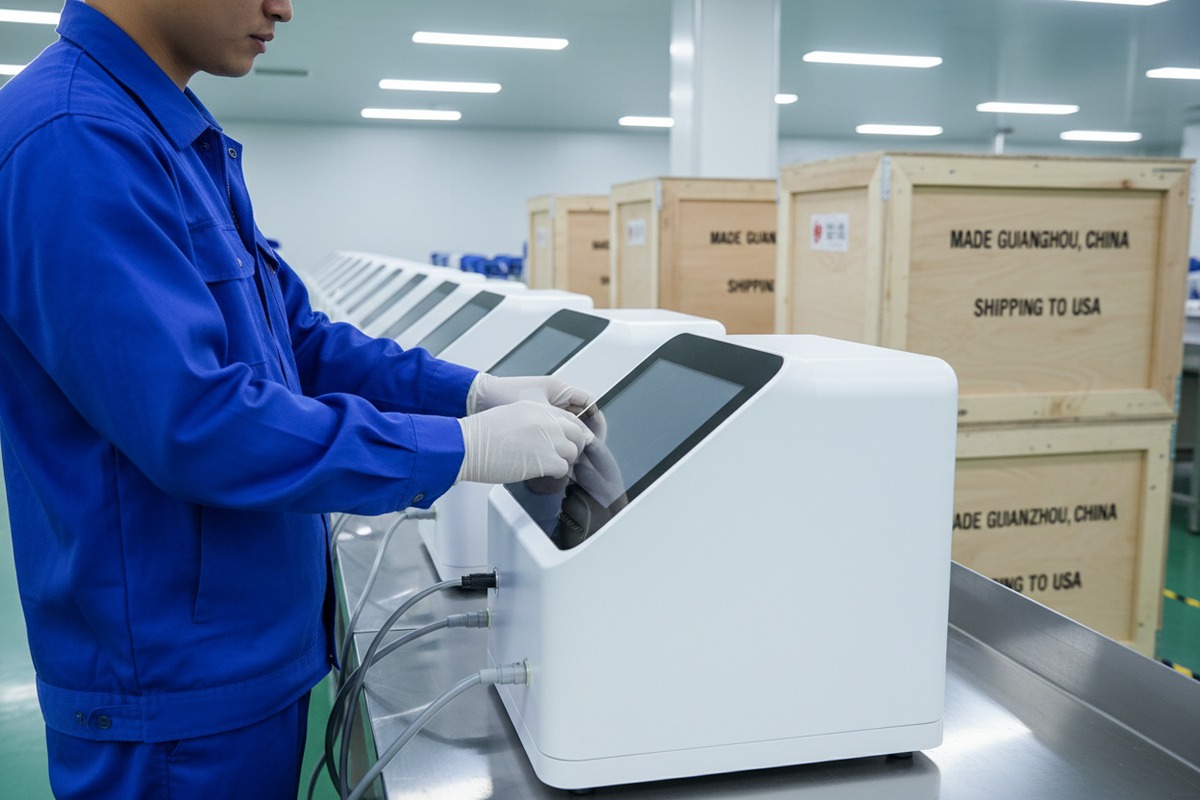
Wenn Ihre Sendung an einem US-Hafen ankommt, arbeiten FDA-Importprüfer zusammen mit Zoll- und Grenzschutz 6 (CBP). Sie inspizieren nicht physisch jede Kiste, aber sie inspizieren digital jedes Dokument. Wenn die Daten nicht mit der PREDICT-Datenbank der FDA übereinstimmen, werden Ihre Pressotherapiegeräte markiert. Wir haben gesehen, dass Sendungen von Wettbewerbern zurückgehalten wurden, weil das Produkt auf der Rechnung ('Lymphatic Drainage Machine") nicht mit dem Produktnamen im FDA Device Listing übereinstimmte.
Die kritische Warnung "Red List"
Die FDA führt eine "Import-Warnungen 7," Liste, die oft als Rote Liste bezeichnet wird. Diese Liste enthält Unternehmen und Produkte, die ohne physische Untersuchung (DWPE) zurückgehalten werden. Pressotherapiegeräte sind häufige Ziele. Wenn Ihr Lieferant jemals nicht konforme Klasse-III-Geräte versandt hat oder eine 510(k) nicht bereitgestellt hat, wenn sie erforderlich war, könnten sie auf dieser Liste stehen. Sobald man auf der Liste steht, ist es schwierig und teuer, wieder herunterzukommen. Bevor Sie eine Bestellung aufgeben, müssen Sie den Status Ihres Lieferanten überprüfen.
Checkliste für wichtige Importdokumente
Stellen Sie sicher, dass Ihr Lieferant die folgenden Unterlagen bereitstellt, bevor die Waren die Fabrik verlassen.
| Dokument / Datenpunkt | Warum es kritisch ist | Wo zu überprüfen |
|---|---|---|
| 510(k)-Vorabgenehmigungsnummer | Weist nach, dass das Gerät für den Verkauf zugelassen ist. | FDA 510(k)-Datenbank |
| Registrierungsnummer der Einrichtung. | Weist nach, dass die Fabrik bei der FDA registriert ist. | FDA-Einrichtungs-Suche |
| Geräteeintragungsnummer | Verknüpft das spezifische Modell mit dem Hersteller. | FDA-Gerätelisten |
| Bestätigungscodes der Konformität | Wird von Zollagenten zur Einreichung der Einfuhr verwendet. | ACE-System (Broker) |
| Bestimmungsgemäße Kennzeichnung | Muss exakt mit der 510(k)-Freigabe übereinstimmen. | Bedienungsanleitung / Verpackung |
Genaue Rechnungsstellung ist entscheidend
Wir betonen gegenüber unseren Partnern, dass die Handelsrechnung ein Rechtsdokument ist. Vage Beschreibungen wie "Schönheitsausrüstung" sind für Medizinprodukte nicht ausreichend. Die Rechnung sollte die spezifische Modellnummer auflisten, die mit der Geräteauflistung übereinstimmt. Darüber hinaus muss der deklarierte "Wert" korrekt sein. Eine Unterbewertung von Waren zur Einsparung von Zöllen ist Betrug, aber sie löst auch eine Überprüfung durch die FDA aus, wenn die Preisgestaltung für ein hochentwickeltes Medizinprodukt verdächtig erscheint. Konsistenz über alle Unterlagen hinweg – vom Frachtbrief bis zur FDA-Geräteliste – ist Ihre beste Verteidigung gegen Verzögerungen.
Wie kann ich sicherstellen, dass die Fertigungsstandards meines Lieferanten den FDA-Sicherheitsanforderungen für US-Schönheitsschulen entsprechen?
We invite clients to audit our assembly lines to see our quality controls in action. Trust is good, but verified documentation of a Quality Management System is safer.
Sie müssen sicherstellen, dass Ihr Lieferant ein Qualitätsmanagementsystem gemäß 21 CFR Part 820 (Quality System Regulation) betreibt. Fordern Sie einen Nachweis der ISO 13485-Zertifizierung an, überprüfen Sie deren elektrische Sicherheitsprüfberichte (IEC 60601-1) und fordern Sie aktuelle Audit-Ergebnisse an, um die durchgängige Sicherheit für die studentische Nutzung zu gewährleisten.
Sourcing for beauty schools adds a layer of responsibility. Students are learning; they make mistakes. The equipment must be robust and intrinsically safe. The FDA mandates that medical device manufacturers follow Current Good Manufacturing Practices (cGMP), codified in 21 CFR Part 820. This is not just about the final product working; it is about the process of making it.
The Link Between ISO 13485 and FDA QSR
While the FDA has its own regulation (Part 820), it is harmonizing closely with the international standard ISO 13485. A factory that is ISO 13485 certified is much more likely to be FDA compliant. When you evaluate us or any other supplier, ask for the ISO 13485-Zertifikat 8 issued by a reputable registrar (like SGS, TUV, or Intertek). This certificate proves we have procedures for design controls, risk management, and complaint handling.
Safety Testing You Cannot Skip
For pressotherapy, the biggest risks are electrical shock and over-pressurization (which can cause injury).
- IEC 60601-1: This is the general standard for medical electrical equipment safety.
- IEC 60601-1-2: Dies deckt die elektromagnetische Verträglichkeit (EMV) ab. Es stellt sicher, dass die Maschine andere Elektronik in der Schule nicht stört und nicht von ihr gestört wird.
- Software-Validierung: Moderne Pressotherapiegeräte verwenden Software zur Steuerung von Kompressionszyklen. Die FDA verlangt eine Dokumentation zur "Software-Validierung", um nachzuweisen, dass der Code nicht gefährlich ausfällt.
Wenn ein Lieferant diese Testberichte von einem akkreditierten Labor nicht vorlegen kann, brechen Sie den Deal ab. Ein "CE-Zertifikat" von einer fragwürdigen Benannten Stelle ist kein Ersatz für einen vollständigen IEC 60601-Testbericht, wenn Sie sich mit US-Haftungsgesetzen auseinandersetzen.
Kontinuierliche Qualitätsüberwachung
Die Einhaltung endet nicht mit dem Versand. FDA-Vorschriften verlangen von Herstellern, Beschwerden zu überwachen. Wenn ein Schüler an Ihrer Schule behauptet, die Maschine habe zu stark gequetscht und Prellungen verursacht, handelt es sich um ein unerwünschtes Ereignis. Ihr Lieferant muss über ein System verfügen, um diese Beschwerde zu protokollieren, die Ursache zu untersuchen und eine Korrekturmaßnahme (CAPA) zu implementieren. Wir unterhalten ein digitales Portal für unsere Partner, um solche Probleme zu protokollieren und sicherzustellen, dass wir beide die FDA-Berichtspflichten (MDR) einhalten.
Schlussfolgerung
Die Beschaffung von Pressotherapiegeräten für US-Schönheitsschulen erfordert die Navigation durch komplexe FDA-Klasse-II-Vorschriften, 510(k)-Freigaben und strenge Importdokumentationen. Durch die Partnerschaft mit einem Hersteller, der 21 CFR Teil 820 versteht und transparente Compliance-Daten liefert, schützen Sie Ihre Schüler und Ihr Geschäft.
Fußnoten
1. Offizielle FDA-Richtlinien zur Bestimmung des Verwendungszwecks von Medizinprodukten. ︎
2. Bietet offizielle FDA-Informationen zur Klassifizierung und Kontrolle von Medizinprodukten. ︎
3. Erklärt den strengsten Überprüfungsprozess der FDA für Hochrisiko-Klasse-III-Geräte. ︎
4. Direkter Link zur FDA-Datenbank für Produktcodes von Medizinprodukten. ︎
5. Umreißt die Schritte und Anforderungen für die Einreichung einer 510(k)-Vorabmarkteinreichung. ︎
6. Beschreibt die Zusammenarbeit zwischen FDA und CBP für den Import von Medizinprodukten. ︎
7. Bietet offizielle FDA-Informationen zu Import Alerts und deren Zweck. ︎
8. Erklärt den internationalen Standard für Qualitätsmanagementsysteme bei Medizinprodukten. ︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
