

Notre chaîne de production traite des dizaines de des appareils de thérapie par ondes de choc 1 chaque mois. Pourtant, la question que nous entendons le plus souvent de la part des acheteurs étrangers ne concerne ni le prix ni le délai de livraison. Il s'agit de l'approbation de la FDA. De nombreux importateurs ont été escroqués par des fournisseurs présentant de faux documents Base de données de notification préalable à la mise sur le marché 510(k) de la FDA 2. Ce problème coûte des milliers de dollars d'amendes aux cliniques et met en danger la sécurité des patients.
Pour vérifier le 510(k) de la FDA d'un fournisseur pour des machines de lithotripsie par ondes de choc, recherchez dans la base de données officielle des notifications pré-commercialisation 510(k) de la FDA en utilisant le numéro d'autorisation, le nom du demandeur ou le code produit de l'appareil. Croisez le nom du fabricant, le numéro de modèle et les indications d'utilisation avec les affirmations de votre fournisseur pour confirmer leur authenticité.
Ce guide vous accompagne étape par étape. Vous apprendrez à rechercher dans les bases de données de la FDA, à confirmer la propriété du fabricant, à valider la couverture pour les machines sous marque privée et à protéger votre marque contre la responsabilité. Plongeons dans le vif du sujet.
Comment puis-je rechercher dans la base de données de la FDA pour vérifier le numéro d'autorisation 510(k) de mon fournisseur ?
Lorsque nous expédions des appareils à des distributeurs américains, le premier document qu'ils demandent est toujours la lettre d'autorisation 510(k). Mais recevoir un PDF ne suffit pas. Les acheteurs avisés vérifient cette lettre par rapport aux enregistrements officiels de la FDA. Sans cette étape, vous risquez d'importer une machine qui n'a jamais été approuvée, ou dont l'approbation a été révoquée.
Recherchez la base de données des notifications préalables à la mise sur le marché 510(k) de la FDA à l'adresse accessdata.fda.gov. Entrez le numéro 510(k) (par exemple, K231234), le nom de l'appareil ou le nom du demandeur. Les appareils approuvés affichent la date de décision, le demandeur, la classification de l'appareil et le code produit. Aucune correspondance signifie aucune approbation – abandonnez ce fournisseur.
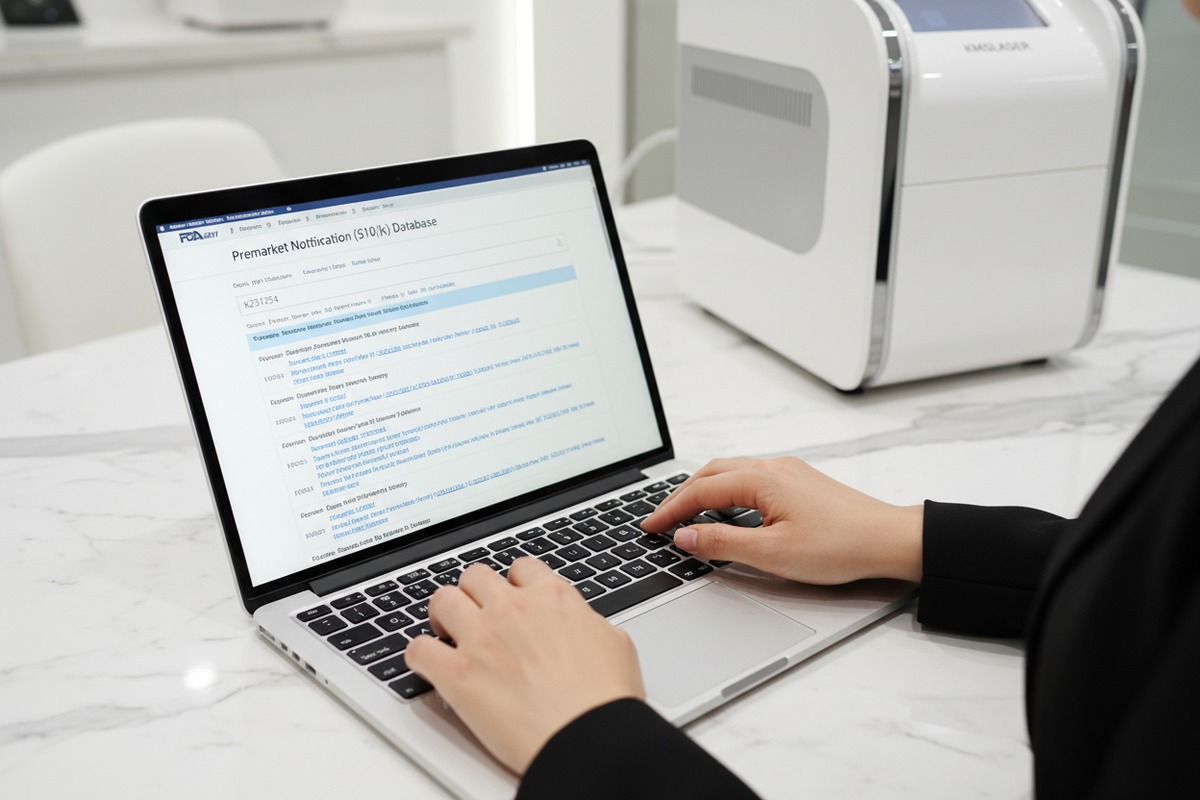
Navigation étape par étape dans la base de données
La FDA maintient une base de données publique et gratuite. Voici comment l'utiliser :
- Allez sur Base de données de notification préalable à la mise sur le marché 510(k) de la FDA.
- Cliquez sur "Recherche simple" pour des recherches rapides ou sur "Recherche avancée" pour des filtres.
- Entrez le numéro 510(k) fourni par votre fournisseur. Il suit un format comme K suivi de six chiffres.
- Si vous n'avez pas le numéro, recherchez par nom du demandeur ou nom commercial de l'appareil.
- Pour les machines de lithotripsie par ondes de choc, utilisez les codes produits "LUH" (Extracorporeal Shock Wave Pain Therapy System) ou "INS" (Shockwave Lithotripter). code produit de l'appareil 3
Ce que montrent les résultats de recherche
Une autorisation valide montre plusieurs détails clés :
| Champ | Ce qu'il vous dit |
|---|---|
| Numéro 510(k) | Identifiant unique de l'appareil autorisé |
| Demandeur | Nom légal de l'entreprise qui a reçu l'autorisation |
| Nom de l'appareil | Nom commercial ou nom générique de l'appareil |
| Code produit | Code de classification de la FDA (LUH ou INS pour les ondes de choc) |
| Date de décision | Date à laquelle la FDA a autorisé l'appareil |
| Décision | Devrait indiquer "Équivalent substantiel 4" (SE) |
Si la décision indique "Pas substantiellement équivalent" ou si le dossier n'existe pas, l'appareil n'a pas d'autorisation.
Télécharger le résumé et la lettre d'autorisation
Après avoir trouvé le dossier, cliquez sur le numéro 510(k). Cela ouvre une page de détails. Recherchez les liens vers :
- Résumé 510(k): Un document public décrivant l'appareil, son utilisation prévue et la comparaison avec le prédicat.
- Lettre d'autorisation: Lettre de décision officielle de la FDA confirmant la.
- Indications d'utilisation: Conditions spécifiques que l'appareil peut traiter.
Téléchargez ces documents. Comparez-les avec ce que votre fournisseur a fourni. Toute divergence — numéros de modèle différents, dates modifiées ou pages manquantes — signale un signal d'alarme.
Erreurs de recherche courantes à éviter
Les acheteurs tapent souvent mal le numéro 510(k) ou confondent "enregistré" et "autorisé". L'enregistrement auprès de la FDA signifie qu'une entreprise s'est inscrite auprès de la FDA. L'autorisation signifie qu'un appareil spécifique a passé l'examen 510(k). Ce sont des choses différentes. Une entreprise enregistrée peut vendre de nombreux appareils non autorisés. Recherchez toujours l'appareil, pas seulement l'entreprise.
Comment puis-je confirmer que l'enregistrement 510(k) appartient réellement à mon fabricant chinois ?
Notre équipe d'ingénieurs a examiné un appareil à ondes de choc d'un concurrent. Le fournisseur a affirmé avoir l'autorisation de la FDA. Le numéro 510(k) était réel — mais il appartenait à une entreprise allemande, pas à l'usine chinoise. Ce changement de produit arrive plus souvent que vous ne le pensez. La vérification de la propriété vous protège de l'importation d'appareils contrefaits ou non autorisés.
Confirmez la propriété en faisant correspondre le nom du demandeur sur le dossier FDA 510(k) avec le nom légal de votre fournisseur. Vérifiez si votre fabricant chinois est le titulaire de l'autorisation, une filiale agréée ou un partenaire OEM avec une autorisation écrite du titulaire réel de l'autorisation. Demandez des documents juridiques prouvant la relation.
Trois scénarios que vous rencontrerez
Tous les fournisseurs ne mentent pas. Mais les relations entre les détenteurs d'autorisations et les fabricants peuvent être complexes. Voici les trois scénarios principaux :
| Scénario | Ce que cela signifie | Quoi demander |
|---|---|---|
| Détenteur direct | Le fabricant chinois détient le 510(k) en son nom | Vérifiez que le nom de l'entreprise correspond exactement au dossier de la FDA |
| OEM agréé | Autorisation détenue par une entreprise américaine/européenne ; l'usine chinoise fabrique sous licence | Obtenez un accord de licence écrit et une lettre d'autorisation |
| Private Label | Votre marque apparaîtra sur un appareil autorisé sous un autre nom | Confirmez que l'autorisation initiale couvre votre configuration ; demandez une modification du 510(k) ou un contrat |
Comment vérifier le nom du demandeur
La base de données de la FDA liste le "Demandeur" pour chaque autorisation. C'est l'entité légale responsable de l'appareil. Étapes à suivre pour vérifier :
- Trouvez le nom du demandeur dans le dossier de la FDA.
- Demandez à votre fournisseur sa licence commerciale officielle (en chinois et en anglais).
- Comparez le nom de l'entité légale caractère par caractère.
- Vérifiez les astuces courantes : légères modifications orthographiques, "Ltd" vs "LLC", ou noms de filiales.
Si les noms ne correspondent pas, votre fournisseur n'est pas le détenteur de l'autorisation. Il peut toujours vendre légalement l'appareil, mais uniquement avec une autorisation appropriée.
Demander une lettre d'autorisation
Lorsqu'un fabricant chinois vend des appareils sous le 510(k) d'une autre entreprise, il a besoin d'une permission écrite. Cette lettre doit :
- Indiquer le nom du détenteur de l'autorisation et le numéro 510(k)
- Nommer votre fournisseur comme fabricant ou distributeur autorisé
- Spécifier les modèles couverts
- Inclure les signatures et les dates
Sans cette lettre, votre fournisseur pourrait vendre des contrefaçons. Nous avons vu des cas où des usines produisent des machines d'apparence identique sans aucun accord légal. Le dédouanement de vos marchandises — et vos patients — dépendent de ce document.
Vérifier l'enregistrement de l'établissement de la FDA
Au-delà du 510(k), la FDA exige que les fabricants d'appareils enregistrent leurs installations. Utilisez la Base de données d'enregistrement des établissements de la FDA 5:
- Recherchez l'adresse ou le nom de l'établissement de votre fournisseur.
- Vérifiez qu'il apparaît comme "Fabricant" ou "Fabricant sous contrat"."
- Vérifiez que l'enregistrement est actuel (renouvellement annuel requis).
Une entreprise peut détenir une autorisation 510(k) mais ne pas maintenir son enregistrement. Les deux sont nécessaires pour une importation légale.
Quels détails spécifiques dois-je rechercher pour m'assurer que le 510(k) couvre ma machine à ondes de choc sous marque privée ?
Nous personnalisons des machines à ondes de choc pour des dizaines de marques chaque année. Chaque projet de marque privée soulève la même question : l'autorisation 510(k) d'origine couvre-t-elle notre configuration modifiée ? La réponse n'est pas toujours oui. Les détails manquants dans la couverture de l'autorisation peuvent exposer votre marque à des mesures d'application de la FDA et à des poursuites judiciaires.
Examinez les sections " Indications d'utilisation " et " Description de l'appareil " du résumé 510(k). Vérifiez que votre modèle exact, vos paramètres de traitement, vos accessoires et votre version logicielle entrent dans les spécifications autorisées. Toute déviation – niveaux d'énergie différents, nouveaux applicateurs ou logiciel modifié – peut nécessiter un 510(k) supplémentaire ou une nouvelle soumission.
Champs critiques dans le résumé 510(k)
Le résumé 510(k) contient des spécifications techniques. Votre machine de marque privée doit correspondre à ces spécifications :
| Section du document | Ce qu'il faut vérifier |
|---|---|
| Indications d'utilisation 6 | Conditions approuvées (par exemple, fasciite plantaire, tendinite, douleur musculo-squelettique) |
| Description de l'appareil | Spécifications physiques, plage de puissance énergétique, paramètres de fréquence |
| Accessoires | Applicateurs, pièces à main ou sondes autorisés |
| Version du logiciel | Versions spécifiques mentionnées ; les mises à jour peuvent nécessiter une autorisation distincte |
| Appareil prédicat 7 | L'appareil légalement commercialisé que la FDA a utilisé pour la comparaison |
Indications d'utilisation : Vos limites légales
Les indications d'utilisation (IFU) définissent les conditions que l'appareil peut légalement traiter. Les appareils à ondes de choc reçoivent souvent l'autorisation pour :
- Fasciite plantaire chronique
- Épicondylite latérale (tennis elbow)
- Douleur musculo-squelettique générale
Si vous commercialisez votre appareil pour des conditions non répertoriées, comme la dysfonction érectile ou la réduction de la cellulite, vous vendez un appareil non approuvé pour cet usage. La FDA peut saisir les produits et émettre des lettres d'avertissement. Nous conseillons toujours aux clients de faire correspondre exactement les allégations marketing aux indications approuvées.
Les accessoires et applicateurs sont importants
De nombreux systèmes à ondes de choc utilisent des applicateurs interchangeables. Le 510(k) peut couvrir uniquement des accessoires spécifiques. Questions à poser :
- Quels modèles de pièces à main sont répertoriés dans l'autorisation ?
- Les applicateurs de seconde main ou de tiers sont-ils couverts ?
- L'ajout d'une nouvelle sonde nécessite-t-il une soumission supplémentaire ?
D'après notre expérience, les fournisseurs incluent parfois des applicateurs non approuvés avec leurs systèmes. Ces accessoires peuvent bien fonctionner, mais leur utilisation signifie opérer en dehors de l'autorisation de la FDA.
Conformité de la version logicielle
Les machines à ondes de choc modernes fonctionnent avec des logiciels embarqués. La FDA suit les versions logicielles dans les autorisations 510(k). Si votre fournisseur a mis à jour le firmware après l'autorisation, la nouvelle version peut ne pas être couverte. Demandez :
- Le numéro de version du logiciel correspondant à la version approuvée
- La documentation de toute modification logicielle depuis l'autorisation
- Preuve que les mises à jour ont suivi les directives de la FDA sur les logiciels
Les mises à jour mineures (corrections de bugs) peuvent relever de l'autorisation initiale. Les changements majeurs (nouveaux protocoles de traitement, algorithmes d'énergie modifiés) nécessitent généralement un nouveau 510(k).
Spécificités de la marque privée
Lorsque vous commercialisez un appareil sous marque privée, votre marque apparaît sur le produit. Mais le 510(k) reste au nom du demandeur initial. Cela crée des obligations :
- Vous devez avoir un contrat écrit avec le détenteur de l'autorisation.
- Les supports marketing doivent rester dans les indications approuvées.
- Toute modification que vous demandez peut nécessiter une autorisation supplémentaire.
- Votre étiquetage doit faire référence au numéro 510(k) d'origine.
Nous aidons nos partenaires de marque privée à naviguer dans ce processus. La documentation protège les deux parties.
Comment puis-je protéger ma marque de la responsabilité si la documentation FDA d'un fournisseur est obsolète ou falsifiée ?
Il y a trois ans, un distributeur américain a été condamné à une amende de 50 000 $. Son fournisseur d'ondes de choc lui avait fourni une lettre d'autorisation légitime. Mais l'autorisation avait été révoquée après un rappel. Le distributeur n'avait jamais vérifié. Cette erreur leur a coûté de l'argent, leur réputation et la confiance de leurs clients. Nous avons aidé des partenaires à éviter des catastrophes similaires grâce à une diligence raisonnable rigoureuse.
Protégez votre marque en vérifiant indépendamment tous les documents de la FDA via les bases de données officielles, en obtenant des garanties écrites des fournisseurs concernant la validité des autorisations, en tenant des registres de conformité détaillés et en incluant des clauses d'indemnisation dans les contrats d'achat. Effectuez une nouvelle vérification annuelle et abonnez-vous aux alertes de rappel de la FDA pour vos catégories d'appareils.
Créez une liste de contrôle de vérification
Ne vous fiez pas uniquement aux documents fournis par le fournisseur. Créez un processus de vérification systématique :
| Verification Step | Comment compléter | Fréquence |
|---|---|---|
| Recherche dans la base de données 510(k) | Rechercher dans la base de données de la FDA le statut d'approbation actuel | Avant la première commande ; annuellement |
| Vérification de l'enregistrement de l'établissement | Confirmer que l'installation du fournisseur est enregistrée auprès de la FDA | Avant la première commande ; annuellement |
| Examen de la base de données MAUDE | Rechercher les événements indésirables, les rappels ou les avertissements | Avant la première commande ; trimestriellement |
| Comparaison des lettres d'approbation | Faire correspondre les documents du fournisseur aux téléchargements de la FDA | Chaque commande |
| Audit de la lettre d'autorisation | Vérifier que les accords OEM sont à jour | Annuellement |
Rechercher les problèmes dans la base de données MAUDE
Les Base de données des expériences des fabricants et des utilisateurs d'appareils médicaux (MAUDE) de la FDA 8 suit les événements indésirables. Recherchez les appareils de votre fournisseur :
- Allez sur Base de données MAUDE de la FDA.
- Recherchez par nom d'appareil, fabricant ou code produit.
- Examinez les rapports de dysfonctionnements, de blessures ou de décès.
- Recherchez des tendances : les problèmes récurrents signalent des problèmes de qualité.
Quelques rapports isolés peuvent être normaux. Des dizaines de plaintes similaires suggèrent des défaillances systémiques.
Protections contractuelles dont vous avez besoin
Les accords juridiques répercutent le risque sur les fournisseurs négligents. Incluez ces clauses :
- Garantie de conformité: Le fournisseur garantit que l'appareil détient une autorisation 510(k) valide.
- Indemnisation: Le fournisseur accepte de couvrir les pertes dues à une fausse déclaration de conformité.
- Conservation des documents: Le fournisseur doit conserver la documentation de conformité pour inspection.
- Exigence de notification: Le fournisseur doit vous informer de tout changement de conformité ou rappel dans les 48 heures.
Nos contrats avec nos partenaires américains incluent toujours ces dispositions. Ils protègent les deux parties.
Abonnez-vous aux alertes de la FDA
La FDA publie les rappels, les alertes de sécurité et les lettres d'avertissement. Mettez en place une surveillance :
- Abonnez-vous à les alertes de sécurité FDA MedWatch 9
- Suivez le flux RSS des rappels d'appareils de la FDA
- Définissez des alertes Google pour votre catégorie d'appareils et les noms de vos fournisseurs
Lorsqu'un rappel affecte votre fournisseur, vous le saurez immédiatement, pas des mois plus tard lorsque les clients se plaindront.
Maintenir les dossiers de conformité
Conservez des copies de tout :
- Résumés originaux du 510(k) et lettres d'autorisation
- Captures d'écran de recherche de base de données avec dates
- Correspondance avec le fournisseur concernant l'autorisation
- Lettres d'autorisation et contrats
Si la FDA ou un avocat de plaignant se présente, ces dossiers prouvent votre diligence raisonnable. Ils peuvent faire la différence entre un avertissement et un procès.
When to Walk Away
Certains signaux d'alarme exigent une action immédiate :
- Le fournisseur refuse de fournir le numéro 510(k)
- Le numéro d'autorisation n'apparaît pas dans la base de données de la FDA
- Le nom du demandeur ne correspond pas à celui de l'entreprise du fournisseur
- Plusieurs rapports d'événements indésirables dans MAUDE
- Le fournisseur prétend "approuvé par la FDA" au lieu de "autorisé 510(k)"
S'en aller coûte moins cher que de se défendre contre un procès ou de faire face à une saisie par la FDA. Nous avons refusé des partenariats lorsque la documentation n'était pas conforme. La réputation compte plus que toute vente unique.
Conclusion
La vérification de l'autorisation FDA 510(k) d'un fournisseur protège votre entreprise et vos patients. Recherchez dans les bases de données officielles de la FDA, confirmez l'autorisation du fabricant, validez les détails de la couverture et mettez en œuvre une surveillance continue. La diligence raisonnable aujourd'hui prévient une responsabilité coûteuse demain.
Notes de bas de page
1. Avis du Federal Register classant les dispositifs à ondes de choc extracorporelles pour les plaies chroniques. ︎
2. Base de données officielle de la FDA pour la recherche de notifications pré-commercialisation 510(k). ︎
3. Remplacement de HTTP 404 par les directives actuelles de la FDA sur les codes de produits de classification des dispositifs médicaux. ︎
4. Page officielle de la FDA définissant et expliquant l'équivalence substantielle dans les soumissions 510(k). ︎
5. Base de données officielle de la FDA pour la recherche d'enregistrements d'établissements et de listes de dispositifs. ︎
6. Explication par la FDA des indications d'utilisation pour déterminer si un produit est un dispositif médical. ︎
7. Page officielle de la FDA expliquant le rôle des dispositifs prédécesseurs dans les soumissions 510(k). ︎
8. Base de données officielle de la FDA pour la recherche de rapports d'événements indésirables liés aux dispositifs médicaux. ︎
9. Programme officiel de la FDA pour les informations de sécurité et la déclaration d'événements indésirables pour les produits médicaux. ︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
