Unsere Produktionshalle bearbeitet Dutzende von Stoßwellentherapiegeräten 1 jeden Monat. Doch die Frage, die wir von Käufern aus Übersee am häufigsten hören, betrifft nicht den Preis oder die Lieferzeit. Es geht um die FDA-Zulassung. Viele Importeure wurden von Lieferanten verbrannt, die gefälschte Dokumente vorweisen FDA 510(k) Premarket Notification Database 2. Dieses Problem kostet Kliniken Tausende von Bußgeldern und gefährdet die Patientensicherheit.
Um die FDA 510(k)-Zulassung eines Lieferanten für Stoßwellentherapiegeräte zu überprüfen, durchsuchen Sie die offizielle FDA 510(k) Premarket Notification Database anhand der Zulassungsnummer, des Antragstellernamens oder des Produktcodes des Geräts. Gleichen Sie den Herstellernamen, die Modellnummer und die Anwendungsgebiete mit den Angaben Ihres Lieferanten ab, um die Echtheit zu bestätigen.
Dieser Leitfaden führt Sie Schritt für Schritt durch jeden einzelnen. Sie erfahren, wie Sie FDA-Datenbanken durchsuchen, die Eigentümerschaft des Herstellers bestätigen, die Abdeckung für Private-Label-Geräte validieren und Ihre Marke vor Haftung schützen. Tauchen wir ein.
Wie suche ich in der FDA-Datenbank, um die 510(k)-Freinigungsnummer meines Lieferanten zu überprüfen?
Wenn wir Geräte an US-Distributoren versenden, ist das erste Dokument, das sie anfordern, immer das 510(k)-Zulassungsschreiben. Aber der Erhalt einer PDF-Datei reicht nicht aus. Kluge Käufer überprüfen dieses Schreiben anhand offizieller FDA-Aufzeichnungen. Ohne diesen Schritt riskieren Sie den Import einer Maschine, die nie zugelassen wurde – oder deren Zulassung widerrufen wurde.
Durchsuchen Sie die 510(k)-Datenbank für Prä-Market-Notifizierungen der FDA unter accessdata.fda.gov. Geben Sie die 510(k)-Nummer (z. B. K231234), den Gerätenamen oder den Namen des Antragstellers ein. Freigegebene Geräte zeigen das Entscheidungsdatum, den Antragsteller, die Geräteklassifizierung und den Produktcode an. Keine Übereinstimmung bedeutet keine Freigabe – lassen Sie von diesem Lieferanten ab.
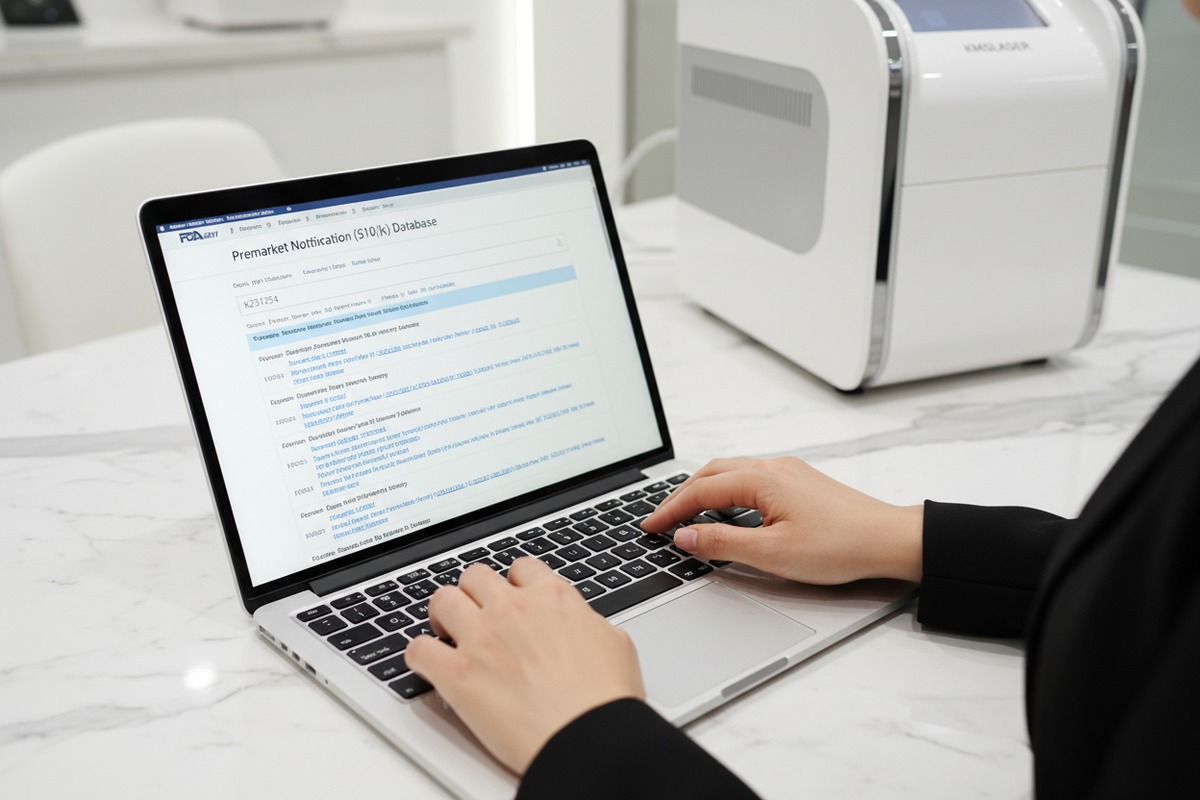
Schritt-für-Schritt-Datenbanknavigation
Die FDA unterhält eine kostenlose, öffentliche Datenbank. So nutzen Sie sie:
- Gehen Sie zu FDA 510(k) Premarket Notification Database.
- Klicken Sie auf "Simple Search" für schnelle Abfragen oder "Advanced Search" für Filter.
- Geben Sie die 510(k)-Nummer ein, die Ihr Lieferant angegeben hat. Sie folgt einem Format wie K gefolgt von sechs Ziffern.
- Wenn Sie die Nummer nicht haben, suchen Sie nach dem Antragstellernamen oder dem Markennamen des Geräts.
- Für Stoßwellentherapiegeräte verwenden Sie die Produktcodes "LUH" (Extracorporeal Shock Wave Pain Therapy System) oder "INS" (Shockwave Lithotripter). Gerätekennzeichnung 3
Was die Suchergebnisse zeigen
Eine gültige Freigabe zeigt mehrere wichtige Details:
| Feld | Was es Ihnen sagt |
|---|---|
| 510(k)-Nummer | Eindeutiger Identifikator für das freigegebene Gerät |
| Antragsteller | Rechtlicher Name des Unternehmens, das die Freigabe erhalten hat |
| Gerätename | Handelsname oder generischer Name des Geräts |
| Produktcode | FDA-Klassifizierungscode (LUH oder INS für Stoßwelle) |
| Entscheidungsdatum | Wann die FDA das Gerät freigegeben hat |
| Entscheidung | Sollte lauten: "Wesentlich gleichwertig 4" (SE) |
Wenn die Entscheidung "Nicht wesentlich gleichwertig" lautet oder der Datensatz nicht existiert, fehlt dem Gerät die Freigabe.
Laden Sie die Zusammenfassung und das Freigabeschreiben herunter
Nachdem Sie den Datensatz gefunden haben, klicken Sie auf die 510(k)-Nummer. Dies öffnet eine Detailseite. Suchen Sie nach Links zu:
- 510(k)-Zusammenfassung: Ein öffentliches Dokument, das das Gerät, die beabsichtigte Verwendung und den Vergleich mit dem Präzedenzfall beschreibt.
- Freigabebrief: Offizielles FDA-Entscheidungsschreiben, das die wesentliche Gleichwertigkeit bestätigt.
- Anwendungsgebiete: Spezifische Bedingungen, die das Gerät behandeln kann.
Laden Sie diese Dokumente herunter. Vergleichen Sie sie mit dem, was Ihr Lieferant bereitgestellt hat. Jede Diskrepanz – unterschiedliche Modellnummern, geänderte Daten oder fehlende Seiten – signalisiert eine rote Flagge.
Häufige Suchfehler, die es zu vermeiden gilt
Käufer vertippen oft die 510(k)-Nummer oder verwechseln "registriert" mit "freigegeben". FDA-Registrierung bedeutet, dass ein Unternehmen sich bei der FDA gelistet hat. Freigabe bedeutet, dass ein bestimmtes Gerät die 510(k)-Prüfung bestanden hat. Dies sind unterschiedliche Dinge. Ein registriertes Unternehmen kann viele nicht freigegebene Geräte verkaufen. Suchen Sie immer nach dem Gerät, nicht nur nach dem Unternehmen.
Wie kann ich bestätigen, dass die 510(k)-Registrierung tatsächlich zu meinem chinesischen Hersteller gehört?
Unser Ingenieurteam hat einmal ein Stoßwellengerät eines Konkurrenten überprüft. Der Lieferant behauptete, die FDA-Freigabe zu haben. Die 510(k)-Nummer war echt – aber sie gehörte einem deutschen Unternehmen, nicht der chinesischen Fabrik. Dieser Köder-und-Wechsel-Trick kommt häufiger vor, als man erwarten würde. Die Überprüfung des Eigentümers schützt Sie vor dem Import gefälschter oder nicht autorisierter Geräte.
Bestätigen Sie den Eigentum durch Abgleich des Bewerbernamens im FDA 510(k)-Datensatz mit dem offiziellen Firmennamen Ihres Lieferanten. Prüfen Sie, ob Ihr chinesischer Hersteller der Zulassungsinhaber, eine lizenzierte Tochtergesellschaft oder ein OEM-Partner mit schriftlicher Genehmigung des tatsächlichen Zulassungsinhabers ist. Fordern Sie rechtliche Dokumente an, die die Beziehung belegen.
Drei Szenarien, denen Sie begegnen werden
Nicht jeder Lieferant lügt. Aber die Beziehungen zwischen Freigabeinhabern und Herstellern können komplex sein. Hier sind die drei Hauptszenarien:
| Szenario | Was es bedeutet | 7. Kalibrierungsbericht |
|---|---|---|
| Direkter Inhaber | Chinesischer Hersteller hält die 510(k) in seinem Namen | Überprüfen Sie, ob der Firmenname exakt mit dem FDA-Datensatz übereinstimmt |
| Lizenzierter OEM | Freigabe liegt bei US/EU-Unternehmen; chinesische Fabrik produziert unter Lizenz | Einholen einer schriftlichen Lizenzvereinbarung und eines Autorisierungsschreibens |
| Private Label | Ihre Marke wird auf einem Gerät erscheinen, das unter einem anderen Namen freigegeben wurde | Bestätigen Sie, dass die ursprüngliche Freigabe Ihre Konfiguration abdeckt; fordern Sie eine 510(k)-Änderung oder einen Vertrag an |
So überprüfen Sie den Namen des Antragstellers
Die FDA-Datenbank listet den "Antragsteller" für jede Freigabe auf. Dies ist die juristische Person, die für das Gerät verantwortlich ist. Schritte zur Überprüfung:
- Finden Sie den Namen des Antragstellers im FDA-Datensatz.
- Bitten Sie Ihren Lieferanten um seine offizielle Geschäftslizenz (in Chinesisch und Englisch).
- Vergleichen Sie den Namen der juristischen Person Zeichen für Zeichen.
- Achten Sie auf gängige Tricks: leichte Rechtschreibänderungen, "Ltd" vs "LLC" oder Namen von Tochtergesellschaften.
Wenn die Namen nicht übereinstimmen, ist Ihr Lieferant nicht der Inhaber der Freigabe. Sie dürfen das Gerät möglicherweise trotzdem legal verkaufen – aber nur mit entsprechender Genehmigung.
Anforderung eines Autorisierungsschreibens
Wenn ein chinesischer Hersteller Geräte unter der 510(k)-Zulassung eines anderen Unternehmens verkauft, benötigt er eine schriftliche Genehmigung. Dieses Schreiben sollte:
- Den Namen des Zulassungsinhabers und die 510(k)-Nummer angeben
- Ihren Lieferanten als autorisierten Hersteller oder Händler benennen
- Festlegen, welche Modelle abgedeckt sind
- Unterschriften und Daten enthalten
Ohne dieses Schreiben verkauft Ihr Lieferant möglicherweise gefälschte Waren. Wir haben Fälle gesehen, in denen Fabriken identisch aussehende Maschinen ohne rechtliche Vereinbarung herstellten. Ihre Zollabfertigung – und Ihre Patienten – hängen von diesem Dokument ab.
FDA-Registrierung von Einrichtungen überprüfen
Über 510(k) hinaus verlangt die FDA von Geräteherstellern, ihre Einrichtungen zu registrieren. Verwenden Sie die FDA Establishment Registration Database 5:
- Suchen Sie nach der Adresse oder dem Namen der Einrichtung Ihres Lieferanten.
- Überprüfen Sie, ob sie als "Hersteller" oder "Auftragsfertiger" aufgeführt sind."
- Überprüfen Sie, ob die Registrierung aktuell ist (jährliche Verlängerung erforderlich).
Ein Unternehmen kann eine 510(k)-Zulassung haben, aber die Registrierung nicht aufrechterhalten. Beides ist für den legalen Import notwendig.
Auf welche spezifischen Details sollte ich achten, um sicherzustellen, dass der 510(k) meine Private-Label-Stoßwellenmaschine abdeckt?
Wir passen Stoßwellenmaschinen für Dutzende von Marken pro Jahr an. Jedes Private-Label-Projekt wirft die gleiche Frage auf: Deckt die ursprüngliche 510(k)-Zulassung unsere modifizierte Konfiguration ab? Die Antwort ist nicht immer ja. Fehlende Details in der Zulassungsabdeckung können Ihre Marke der FDA-Durchsetzung – und Haftungsklagen – aussetzen.
Überprüfen Sie die Abschnitte "Indications for Use" und "Device Description" der 510(k)-Zusammenfassung. Stellen Sie sicher, dass Ihr exaktes Modell, Ihre Behandlungsparameter, Zubehör und Ihre Softwareversion innerhalb der zugelassenen Spezifikationen liegen. Jede Abweichung – andere Energieniveaus, neue Applikatoren oder geänderte Software – kann eine ergänzende 510(k)-Zulassung oder eine Neuanmeldung erfordern.
Kritische Felder in der 510(k)-Zusammenfassung
Die 510(k)-Zusammenfassung enthält technische Spezifikationen. Ihre Private-Label-Maschine muss diesen Spezifikationen entsprechen:
| Dokumentenabschnitt | Was zu überprüfen ist |
|---|---|
| Anwendungsgebiete 6 | Zugelassene Zustände (z. B. Plantarfasziitis, Tendinitis, muskuloskelettale Schmerzen) |
| Gerätebeschreibung | Physikalische Spezifikationen, Energieausgabebereich, Frequenzeinstellungen |
| Zubehör | Zugelassene Applikatoren, Handstücke oder Sonden |
| Softwareversion | Spezifische Versionen genannt; Updates können eine separate Zulassung erfordern |
| Präzedenzfallgerät 7 | Das gesetzlich vermarktete Gerät, das die FDA zum Vergleich verwendet hat |
Indikationen für die Anwendung: Ihre rechtlichen Grenzen
Die Indikationen für die Anwendung (IFU) definieren, welche Zustände das Gerät legal behandeln darf. Stoßwellenmaschinen erhalten oft eine Zulassung für:
- Chronische Plantarfasziitis
- Laterale Epicondylitis (Tennisarm)
- Allgemeine muskuloskelettale Schmerzen
Wenn Sie Ihre Maschine für nicht aufgeführte Erkrankungen vermarkten – wie erektile Dysfunktion oder Cellulitereduktion – verkaufen Sie ein nicht zugelassenes Gerät für diese Anwendung. Die FDA kann Produkte beschlagnahmen und Abmahnungen aussprechen. Wir raten Kunden immer, Vermarktungsansprüche exakt mit den zugelassenen Indikationen abzugleichen.
Zubehör und Applikatoren sind wichtig
Viele Stoßwellensysteme verwenden austauschbare Applikatoren. Die 510(k)-Zulassung kann nur bestimmte Zubehörteile abdecken. Fragen, die Sie stellen sollten:
- Welche Handstückmodelle sind in der Zulassung aufgeführt?
- Sind Aftermarket- oder Drittanbieter-Applikatoren abgedeckt?
- Erfordert die Hinzufügung einer neuen Sonde eine ergänzende Einreichung?
Nach unserer Erfahrung schließen Lieferanten manchmal nicht zugelassene Applikatoren in ihre Systeme ein. Dieses Zubehör funktioniert möglicherweise gut, aber die Verwendung bedeutet, dass Sie außerhalb der FDA-Zulassung agieren.
Einhaltung der Softwareversion
Moderne Stoßwellenmaschinen verwenden eingebettete Software. Die FDA verfolgt Softwareversionen in 510(k)-Zulassungen. Wenn Ihr Lieferant die Firmware nach der Zulassung aktualisiert hat, ist die neue Version möglicherweise nicht abgedeckt. Fragen Sie nach:
- Softwareversionsnummer, die der zugelassenen Version entspricht
- Dokumentation aller Softwareänderungen seit der Zulassung
- Nachweis, dass Updates den FDA-Richtlinien für Software gefolgt sind
Kleinere Updates (Fehlerbehebungen) können unter die ursprüngliche Zulassung fallen. Größere Änderungen (neue Behandlungsprotokolle, geänderte Energiealgorithmen) erfordern in der Regel eine neue 510(k)-Zulassung.
Spezifika für Private Label
Wenn Sie ein Gerät unter Eigenmarke vertreiben, erscheint Ihre Marke auf dem Produkt. Die 510(k)-Zulassung bleibt jedoch unter dem Namen des ursprünglichen Antragstellers. Dies schafft Verpflichtungen:
- Sie müssen einen schriftlichen Vertrag mit dem Zulassungsinhaber haben.
- Marketingmaterialien müssen sich an die zugelassenen Indikationen halten.
- Alle von Ihnen gewünschten Änderungen können eine zusätzliche Zulassung erfordern.
- Ihre Kennzeichnung muss die ursprüngliche 510(k)-Nummer angeben.
Wir helfen unseren Eigenmarkenpartnern, diesen Prozess zu meistern. Dokumentation schützt beide Parteien.
Wie schütze ich meine Marke vor Haftung, wenn die FDA-Dokumentation eines Lieferanten veraltet oder gefälscht ist?
Vor drei Jahren wurde ein US-Vertriebshändler mit einer Geldstrafe von $50.000 belegt. Ihr Stoßwellenlieferant hatte ein glaubwürdig aussehendes Zulassungsschreiben vorgelegt. Die Zulassung war jedoch nach einem Rückruf widerrufen worden. Der Händler hatte dies nie überprüft. Dieser Fehler kostete ihn Geld, Reputation und Kundenvertrauen. Wir haben Partnern geholfen, ähnliche Katastrophen durch sorgfältige Due Diligence zu vermeiden.
Schützen Sie Ihre Marke, indem Sie alle FDA-Dokumente unabhängig über offizielle Datenbanken verifizieren, schriftliche Garantien von Lieferanten bezüglich der Gültigkeit der Freigabe einholen, detaillierte Compliance-Aufzeichnungen führen und Entschädigungsklauseln in Kaufverträge aufnehmen. Führen Sie jährliche Nachprüfungen durch und abonnieren Sie FDA-Rückrufwarnungen für Ihre Gerätekategorien.
Erstellen Sie eine Verifizierungs-Checkliste
Verlassen Sie sich nicht nur auf vom Lieferanten bereitgestellte Dokumente. Erstellen Sie einen systematischen Verifizierungsprozess:
| Verifizierungsschritt | So vervollständigen Sie | Häufigkeit |
|---|---|---|
| 510(k)-Datenbanksuche | Suchen Sie in der FDA-Datenbank nach dem aktuellen Zulassungsstatus | Vor der ersten Bestellung; jährlich |
| Überprüfung der Registrierung des Unternehmens | Bestätigen Sie, dass die Einrichtung des Lieferanten bei der FDA registriert ist | Vor der ersten Bestellung; jährlich |
| Überprüfung der MAUDE-Datenbank | Suche nach unerwünschten Ereignissen, Rückrufen oder Warnungen | Vor der ersten Bestellung; vierteljährlich |
| Vergleich von Freigabebriefen | Abgleich von Lieferantendokumenten mit FDA-Downloads | Bei jeder Bestellung |
| Prüfung des Autorisierungsschreibens | Überprüfen Sie, ob die OEM-Vereinbarungen aktuell sind | Jährlich |
Suchen Sie in der MAUDE-Datenbank nach Problemen
Die FDA Manufacturer and User Facility Device Experience (MAUDE) Datenbank 8 erfasst unerwünschte Ereignisse. Suchen Sie nach den Geräten Ihres Lieferanten:
- Gehen Sie zu FDA MAUDE Datenbank.
- Suche nach Gerätename, Hersteller oder Produktcode.
- Überprüfen Sie Berichte über Fehlfunktionen, Verletzungen oder Todesfälle.
- Achten Sie auf Muster – wiederkehrende Probleme deuten auf Qualitätsprobleme hin.
Einige vereinzelte Berichte können normal sein. Dutzende ähnlicher Beschwerden deuten auf systemische Fehler hin.
Vertragliche Schutzmaßnahmen, die Sie benötigen
Rechtsvereinbarungen verlagern das Risiko zurück auf fahrlässige Lieferanten. Fügen Sie diese Klauseln hinzu:
- Freigabegarantie: Der Lieferant garantiert, dass das Gerät über eine gültige 510(k)-Freigabe verfügt.
- Freistellung: Der Lieferant erklärt sich bereit, Verluste aufgrund von Freigabefalschdarstellungen zu decken.
- Aufbewahrung von Dokumenten: Der Lieferant muss die Freigabedokumentation zur Inspektion aufbewahren.
- Meldepflicht: Der Lieferant muss Sie innerhalb von 48 Stunden über Änderungen der Freigabe oder Rückrufe informieren.
Unsere Verträge mit US-Partnern enthalten immer diese Bestimmungen. Sie schützen beide Seiten.
FDA-Warnungen abonnieren
Die FDA veröffentlicht Rückrufe, Sicherheitswarnungen und Abmahnungen. Richten Sie die Überwachung ein:
- Abonnieren Sie FDA MedWatch Sicherheitswarnungen 9
- Folgen Sie dem FDA Device Recalls RSS-Feed
- Richten Sie Google Alerts für Ihre Gerätekategorie und Lieferantennamen ein
Wenn eine Rückrufaktion Ihren Lieferanten betrifft, wissen Sie es sofort – nicht Monate später, wenn sich Kunden beschweren.
Compliance-Aufzeichnungen führen
Bewahren Sie Kopien von allem auf:
- Ursprüngliche 510(k)-Zusammenfassungen und Freigabebriefe
- Screenshots von Datenbankrecherchen mit Daten
- Korrespondenz mit Lieferanten bezüglich der Freigabe
- Autorisierungsschreiben und Verträge
Wenn die FDA oder ein Klägeranwalt anruft, beweisen diese Aufzeichnungen Ihre Sorgfaltspflicht. Sie können den Unterschied zwischen einer Warnung und einer Klage ausmachen.
Wann Sie aufgeben sollten
Einige Warnsignale erfordern sofortiges Handeln:
- Lieferant weigert sich, die 510(k)-Nummer anzugeben
- Die Freigabenummer erscheint nicht in der FDA-Datenbank
- Der Bewerbername stimmt nicht mit dem Unternehmen des Lieferanten überein
- Mehrere Meldungen unerwünschter Ereignisse in MAUDE
- Der Lieferant behauptet "FDA-zugelassen" statt "510(k)-freigegeben"
Weggehen kostet weniger als die Verteidigung eines Rechtsstreits oder die Konfrontation mit einer FDA-Beschlagnahme. Wir haben Partnerschaften abgelehnt, wenn die Dokumentation nicht stimmte. Reputation ist wichtiger als jeder einzelne Verkauf.
Schlussfolgerung
Die Überprüfung der FDA 510(k)-Freigabe eines Lieferanten schützt Ihr Unternehmen und Ihre Patienten. Durchsuchen Sie offizielle FDA-Datenbanken, bestätigen Sie die Autorisierung des Herstellers, validieren Sie die Abdeckungsdetails und implementieren Sie eine laufende Überwachung. Sorgfaltspflicht heute verhindert kostspielige Haftung morgen.
Fußnoten
1. Mitteilung im Federal Register, die extrakorporale Stoßwellengeräte für chronische Wunden klassifiziert. ︎
2. Offizielle FDA-Datenbank für die Suche nach 510(k)-Zulassungsanträgen vor der Markteinführung. ︎
3. HTTP 404 ersetzt durch aktuelle FDA-Richtlinien zu Produktcodes für medizinische Geräte. ︎
4. Offizielle Seite der FDA, die die wesentliche Gleichwertigkeit bei 510(k)-Einreichungen definiert und erklärt. ︎
5. Offizielle FDA-Datenbank zur Suche nach Registrierungen von Einrichtungen und Geräteverzeichnissen. ︎
6. Erklärung der FDA zu Indikationen für die Verwendung bei der Bestimmung, ob ein Produkt ein Medizinprodukt ist. ︎
7. Offizielle Seite der FDA, die die Rolle von Präzedenzgeräten bei 510(k)-Einreichungen erklärt. ︎
8. Offizielle FDA-Datenbank zur Suche nach Meldungen unerwünschter Ereignisse im Zusammenhang mit medizinischen Geräten. ︎
9. Offizielles FDA-Programm für Sicherheitsinformationen und Meldung von Nebenwirkungen für Medizinprodukte. ︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский