Nuestro piso de producción maneja docenas de unidades de terapia de ondas de choque 1 cada mes. Sin embargo, la pregunta que más escuchamos de los compradores extranjeros no es sobre el precio o el tiempo de entrega. Es sobre la aprobación de la FDA. Muchos importadores han sido estafados por proveedores que agitan documentos falsos Base de datos de notificación previa a la comercialización de la FDA 510(k) 2. Este problema le cuesta a las clínicas miles en multas y pone en riesgo la seguridad del paciente.
Para verificar la FDA 510(k) de un proveedor para máquinas de terapia de ondas de choque, busque en la Base de datos oficial de notificación previa a la comercialización de la FDA 510(k) utilizando el número de autorización, el nombre del solicitante o el código de producto del dispositivo. Compare el nombre del fabricante, el número de modelo y las indicaciones de uso con las afirmaciones de su proveedor para confirmar la autenticidad.
Esta guía lo guiará en cada paso. Aprenderá a buscar en las bases de datos de la FDA, confirmar la propiedad del fabricante, validar la cobertura para máquinas de marca blanca y proteger su marca de responsabilidades. Sumerjámonos.
¿Cómo busco en la base de datos de la FDA para verificar el número de autorización 510(k) de mi proveedor?
Cuando enviamos dispositivos a distribuidores de EE. UU., el primer documento que solicitan es siempre la carta de autorización 510(k). Pero recibir un PDF no es suficiente. Los compradores inteligentes verifican esa carta contra los registros oficiales de la FDA. Sin este paso, corre el riesgo de importar una máquina que nunca fue aprobada, o una cuya aprobación ha sido revocada.
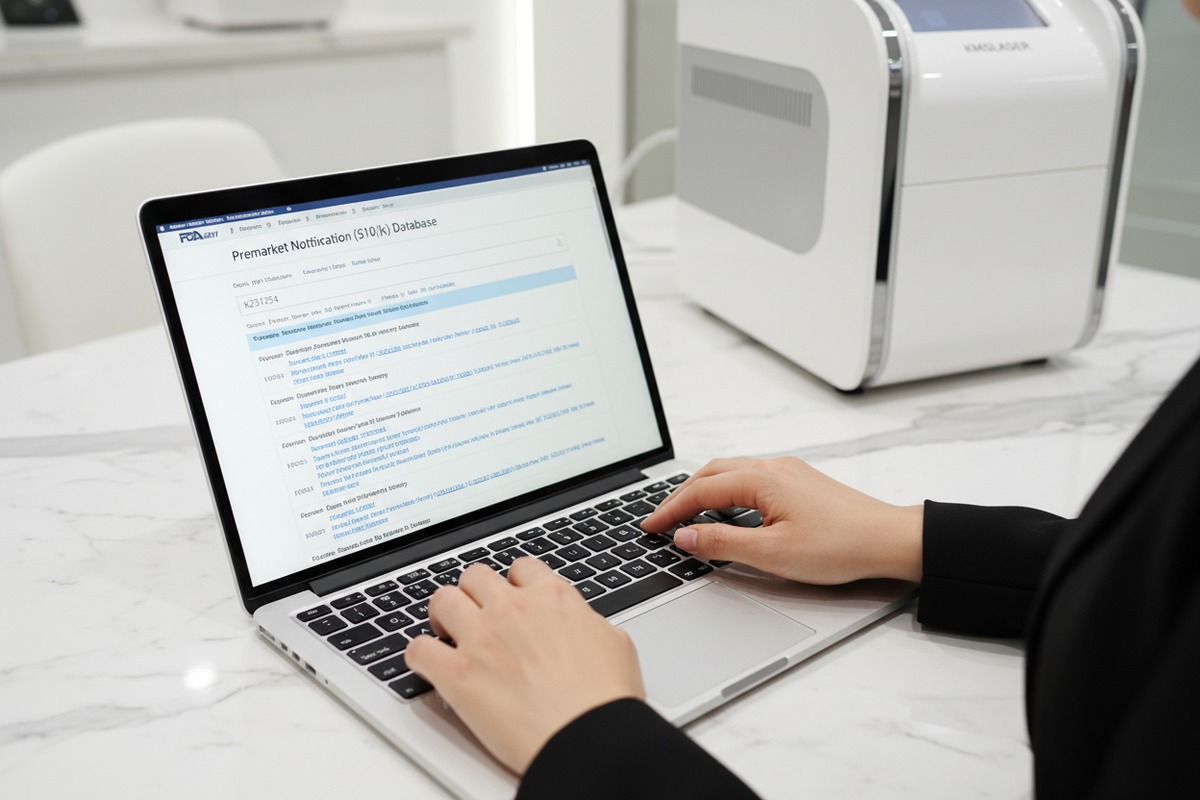
Busque en la base de datos de Notificación Pre-Mercado 510(k) de la FDA en accessdata.fda.gov. Ingrese el número 510(k) (por ejemplo, K231234), el nombre del dispositivo o el nombre del solicitante. Los dispositivos aprobados muestran la fecha de decisión, el solicitante, la clasificación del dispositivo y el código del producto. Sin coincidencia significa que no hay aprobación; aléjese de ese proveedor.
Navegación paso a paso por la base de datos
La FDA mantiene una base de datos pública y gratuita. Aquí le mostramos cómo usarla:
- Ir a Base de datos de notificación previa a la comercialización de la FDA 510(k).
- Haga clic en "Búsqueda simple" para búsquedas rápidas o "Búsqueda avanzada" para filtros.
- Ingrese el número 510(k) que le proporcionó su proveedor. Sigue un formato como K seguido de seis dígitos.
- Si no tiene el número, busque por nombre del solicitante o nombre comercial del dispositivo.
- Para máquinas de terapia de ondas de choque, utilice los códigos de producto "LUH" (Sistema de Terapia de Dolor por Ondas de Choque Extracorpóreas) o "INS" (Litotriptor de Ondas de Choque). código de producto del dispositivo 3
Lo que muestran los resultados de la búsqueda
Una autorización válida muestra varios detalles clave:
| Campo | Lo que te dice |
|---|---|
| Número 510(k) | Identificador único del dispositivo autorizado |
| Solicitante | Nombre legal de la empresa que recibió la autorización |
| Nombre del Dispositivo | Nombre comercial o genérico del dispositivo |
| Código de producto | Código de clasificación de la FDA (LUH o INS para ondas de choque) |
| Fecha de decisión | Cuándo la FDA autorizó el dispositivo |
| Decisión | Debería decir "Sustancialmente Equivalente 4" (SE) |
Si la decisión dice "No Sustancialmente Equivalente" o el registro no existe, el dispositivo carece de autorización.
Descargar el Resumen y la Carta de Autorización
Después de encontrar el registro, haga clic en el número 510(k). Esto abre una página de detalles. Busque enlaces a:
- Resumen 510(k): Un documento público que describe el dispositivo, su uso previsto y la comparación con el dispositivo de referencia.
- Carta de Autorización: Carta oficial de decisión de la FDA que confirma la equivalencia sustancial.
- Indicaciones de Uso: Condiciones específicas que el dispositivo puede tratar.
Descargue estos documentos. Compárelos con lo que le proporcionó su proveedor. Cualquier discrepancia (números de modelo diferentes, fechas alteradas o páginas faltantes) es una señal de alerta.
Errores Comunes de Búsqueda a Evitar
Los compradores a menudo escriben mal el número 510(k) o confunden "registrado" con "autorizado". El registro en la FDA significa que una empresa se ha dado de alta en la FDA. La autorización significa que un dispositivo específico ha pasado la revisión 510(k). Son cosas diferentes. Una empresa registrada puede vender muchos dispositivos no autorizados. Siempre busque el dispositivo, no solo la empresa.
¿Cómo puedo confirmar que el registro 510(k) pertenece realmente a mi fabricante chino?
Nuestro equipo de ingeniería revisó una vez un dispositivo de onda de choque de un competidor. El proveedor afirmó tener autorización de la FDA. El número 510(k) era real, pero pertenecía a una empresa alemana, no a la fábrica china. Este engaño ocurre más de lo que esperaría. Verificar la propiedad lo protege de importar dispositivos falsificados o no autorizados.
Confirme la propiedad haciendo coincidir el nombre del solicitante en el registro FDA 510(k) con el nombre legal de la empresa de su proveedor. Verifique si su fabricante chino es el titular de la autorización, una subsidiaria autorizada o un socio OEM con autorización por escrito del titular real de la autorización. Solicite documentación legal que demuestre la relación.
Tres escenarios que encontrará
No todos los proveedores mienten. Pero las relaciones entre los titulares de la autorización y los fabricantes pueden ser complejas. Aquí están los tres escenarios principales:
| Escenario | Qué significa | Qué solicitar |
|---|---|---|
| Titular directo | El fabricante chino tiene el 510(k) a su nombre | Verifique que el nombre de la empresa coincida exactamente con el registro de la FDA |
| OEM con licencia | Autorización en poder de una empresa de EE. UU./UE; la fábrica china fabrica bajo licencia | Obtenga un acuerdo de licencia por escrito y una carta de autorización |
| Etiqueta privada | Su marca aparecerá en un dispositivo autorizado con otro nombre | Confirme que la autorización original cubre su configuración; solicite una enmienda 510(k) o un contrato |
Cómo verificar el nombre del solicitante
La base de datos de la FDA enumera el "Solicitante" para cada autorización. Esta es la entidad legal responsable del dispositivo. Pasos para verificar:
- Encuentre el nombre del solicitante en el registro de la FDA.
- Pida a su proveedor su licencia comercial oficial (en chino e inglés).
- Compare el nombre de la entidad legal carácter por carácter.
- Busque trucos comunes: ligeros cambios de ortografía, "Ltd" vs "LLC", o nombres de filiales.
Si los nombres no coinciden, su proveedor no es el titular del permiso. Aún pueden vender legalmente el dispositivo, pero solo con la debida autorización.
Solicitar una Carta de Autorización
Cuando un fabricante chino vende dispositivos bajo el 510(k) de otra empresa, necesita permiso por escrito. Esta carta debe:
- Indicar el nombre del titular del permiso y el número de 510(k)
- Nombrar a su proveedor como fabricante o distribuidor autorizado
- Especificar qué modelos están cubiertos
- Incluir firmas y fechas
Sin esta carta, su proveedor puede estar vendiendo productos falsificados. Hemos visto casos en los que las fábricas producen máquinas de aspecto idéntico sin ningún acuerdo legal. El despacho de aduanas y sus pacientes dependen de este documento.
Verifique el Registro de Establecimientos de la FDA
Más allá del 510(k), la FDA requiere que los fabricantes de dispositivos registren sus instalaciones. Utilice la Base de Datos de Registro de Establecimientos de la FDA 5:
- Busque la dirección o el nombre de la instalación de su proveedor.
- Verifique que aparezcan como "Fabricante" o "Fabricante por Contrato"."
- Compruebe que el registro esté vigente (se requiere renovación anual).
Una empresa puede tener la autorización 510(k) pero no mantener el registro. Ambos son necesarios para la importación legal.
¿Qué detalles específicos debo buscar para asegurar que la 510(k) cubra mi máquina de ondas de choque de marca privada?
Personalizamos máquinas de ondas de choque para docenas de marcas cada año. Cada proyecto de marca blanca plantea la misma pregunta: ¿cubre la 510(k) original nuestra configuración modificada? La respuesta no es siempre sí. La falta de detalles en la cobertura de la autorización puede dejar su marca expuesta a la aplicación de la FDA y a demandas por responsabilidad.
Revise las secciones "Indicaciones de Uso" y "Descripción del Dispositivo" del resumen 510(k). Verifique que su modelo exacto, parámetros de tratamiento, accesorios y versión de software se encuentren dentro de las especificaciones autorizadas. Cualquier desviación (diferentes niveles de energía, nuevos aplicadores o software modificado) puede requerir una 510(k) complementaria o una nueva presentación.
Campos Críticos en el Resumen 510(k)
El resumen 510(k) contiene especificaciones técnicas. Su máquina de marca blanca debe coincidir con estas especificaciones:
| Sección del documento | Qué verificar |
|---|---|
| Indicaciones de Uso 6 | Condiciones aprobadas (por ejemplo, fascitis plantar, tendinitis, dolor musculoesquelético) |
| Descripción del Dispositivo | Especificaciones físicas, rango de salida de energía, ajustes de frecuencia |
| Accesorios | Aplicadores, piezas de mano o sondas autorizados |
| Versión del Software | Versiones específicas mencionadas; las actualizaciones pueden requerir autorización separada |
| Dispositivo Predicado 7 | El dispositivo comercializado legalmente que la FDA utilizó para la comparación |
Indicaciones de Uso: Sus Límites Legales
Las Indicaciones de Uso (IFU) definen qué condiciones puede tratar legalmente el dispositivo. Las máquinas de ondas de choque a menudo reciben autorización para:
- Fascitis plantar crónica
- Epicondilitis lateral (codo de tenista)
- Dolor musculoesquelético general
Si comercializa su máquina para afecciones no listadas, como disfunción eréctil o reducción de celulitis, está vendiendo un dispositivo no autorizado para ese uso. La FDA puede incautar productos y emitir cartas de advertencia. Siempre aconsejamos a los clientes que hagan coincidir las afirmaciones de marketing con las indicaciones autorizadas exactamente.
Los Accesorios y Aplicadores Importan
Muchos sistemas de ondas de choque utilizan aplicadores intercambiables. El 510(k) puede cubrir solo accesorios específicos. Preguntas a hacer:
- ¿Qué modelos de pieza de mano figuran en la autorización?
- ¿Están cubiertos los aplicadores del mercado de accesorios o de terceros?
- ¿La adición de una nueva sonda requiere una presentación complementaria?
En nuestra experiencia, los proveedores a veces incluyen aplicadores no autorizados con sus sistemas. Estos accesorios pueden funcionar bien, pero su uso significa operar fuera de la autorización de la FDA.
Cumplimiento de la Versión del Software
Las máquinas modernas de ondas de choque ejecutan software integrado. La FDA rastrea las versiones de software en las autorizaciones 510(k). Si su proveedor actualizó el firmware después de la autorización, la nueva versión puede no estar cubierta. Pregunte por:
- Número de versión del software que coincide con la versión autorizada
- Documentación de cualquier cambio de software desde la autorización
- Evidencia de que las actualizaciones siguieron la guía de software de la FDA
Las actualizaciones menores (corrección de errores) pueden caer bajo la autorización original. Los cambios mayores (nuevos protocolos de tratamiento, algoritmos de energía alterados) típicamente requieren un nuevo 510(k).
Especificaciones de Etiquetado Privado
Cuando usted etiqueta un dispositivo de forma privada, su marca aparece en el producto. Pero el 510(k) permanece bajo el nombre del solicitante original. Esto crea obligaciones:
- Debe tener un contrato escrito con el titular de la autorización.
- Los materiales de marketing deben mantenerse dentro de las indicaciones autorizadas.
- Cualquier modificación que solicite puede requerir una autorización suplementaria.
- Su etiquetado debe hacer referencia al número original del 510(k).
Ayudamos a nuestros socios de etiquetado privado a navegar este proceso. La documentación protege a ambas partes.
¿Cómo protejo mi marca de responsabilidades si la documentación de la FDA de un proveedor está desactualizada o es falsa?
Hace tres años, un distribuidor de EE. UU. se enfrentó a una multa de $50,000. Su proveedor de ondas de choque le había proporcionado una carta de autorización de apariencia legítima. Pero la autorización había sido revocada después de una retirada. El distribuidor nunca verificó. Este error les costó dinero, reputación y la confianza de los clientes. Hemos ayudado a nuestros socios a evitar desastres similares a través de una diligencia debida rigurosa.
Proteja su marca verificando de forma independiente todos los documentos de la FDA a través de bases de datos oficiales, obteniendo garantías por escrito de los proveedores sobre la validez de la autorización, manteniendo registros detallados de cumplimiento e incluyendo cláusulas de indemnización en los contratos de compra. Realice una re-verificación anual y suscríbase a las alertas de retirada de la FDA para sus categorías de dispositivos.
Cree una Lista de Verificación de Verificación
No confíe únicamente en los documentos proporcionados por el proveedor. Cree un proceso de verificación sistemático:
| Paso de verificación | Cómo completar | Frecuencia |
|---|---|---|
| Búsqueda en la base de datos 510(k) | Busque en la base de datos de la FDA el estado de autorización actual | Antes del primer pedido; anualmente |
| Verificación del registro de establecimientos | Confirme que la instalación del proveedor está registrada en la FDA | Antes del primer pedido; anualmente |
| Revisión de la base de datos MAUDE | Busque eventos adversos, retiradas o advertencias | Antes del primer pedido; trimestralmente |
| Comparación de la carta de autorización | Compare los documentos del proveedor con las descargas de la FDA | Cada pedido |
| Auditoría de la carta de autorización | Verifique que los acuerdos del OEM estén actualizados | Anualmente |
Busque problemas en la base de datos MAUDE
El Base de datos de Experiencia de Fabricantes y Usuarios de Dispositivos de la FDA (MAUDE) 8 rastrea eventos adversos. Busque los dispositivos de su proveedor:
- Ir a Base de Datos MAUDE de la FDA.
- Busque por nombre del dispositivo, fabricante o código de producto.
- Revise informes de mal funcionamiento, lesiones o muertes.
- Busque patrones: los problemas recurrentes indican problemas de calidad.
Unos pocos informes aislados pueden ser normales. Docenas de quejas similares sugieren fallas sistémicas.
Protecciones Contractuales que Necesita
Los acuerdos legales transfieren el riesgo de vuelta a los proveedores negligentes. Incluya estas cláusulas:
- Garantía de Aprobación: El proveedor garantiza que el dispositivo tiene una aprobación 510(k) válida.
- Indemnización: El proveedor acepta cubrir las pérdidas por tergiversación de la aprobación.
- Retención de Documentos: El proveedor debe mantener la documentación de aprobación para su inspección.
- Requisito de Notificación: El proveedor debe informarle de cualquier cambio de autorización o retirada en un plazo de 48 horas.
Nuestros contratos con socios de EE. UU. siempre incluyen estas disposiciones. Protegen a ambas partes.
Suscríbase a las alertas de la FDA
La FDA publica retiradas, alertas de seguridad y cartas de advertencia. Configure el seguimiento:
- Suscríbase a Alertas de seguridad de FDA MedWatch 9
- Siga el feed RSS de retiradas de dispositivos de la FDA
- Configure alertas de Google para su categoría de dispositivo y nombres de proveedores
Cuando una retirada afecte a su proveedor, lo sabrá de inmediato, no meses después cuando los clientes se quejen.
Mantener registros de cumplimiento
Guarde copias de todo:
- Resúmenes originales de 510(k) y cartas de autorización
- Capturas de pantalla de búsqueda en bases de datos con fechas
- Correspondencia del proveedor sobre la autorización
- Cartas de autorización y contratos
Si la FDA o el abogado de un demandante llaman a su puerta, estos registros demuestran su diligencia debida. Pueden ser la diferencia entre una advertencia y una demanda.
Cuándo retirarse
Algunas señales de alerta exigen acción inmediata:
- El proveedor se niega a proporcionar el número 510(k)
- El número de autorización no aparece en la base de datos de la FDA
- El nombre del solicitante no coincide con la empresa del proveedor
- Múltiples informes de eventos adversos en MAUDE
- El proveedor afirma "aprobado por la FDA" en lugar de "autorizado por 510(k)"
Retirarse cuesta menos que defender una demanda o enfrentarse a la incautación por parte de la FDA. Hemos rechazado asociaciones cuando la documentación no era correcta. La reputación importa más que una sola venta.
Conclusión
Verificar la autorización 510(k) de la FDA de un proveedor protege su negocio y a sus pacientes. Busque en las bases de datos oficiales de la FDA, confirme la autorización del fabricante, valide los detalles de cobertura e implemente un monitoreo continuo. La diligencia debida hoy previene costosas responsabilidades mañana.
Notas al pie
1. Notificación del Registro Federal que clasifica los dispositivos de onda de choque extracorpórea para heridas crónicas. ↩︎
2. Base de datos oficial de la FDA para buscar notificaciones previas a la comercialización 510(k). ↩︎
3. Se reemplazó HTTP 404 con la guía actual de la FDA sobre códigos de productos de clasificación de dispositivos médicos. ↩︎
4. Página oficial de la FDA que define y explica la equivalencia sustancial en las presentaciones 510(k). ↩︎
5. Base de datos oficial de la FDA para buscar registros de establecimientos y listados de dispositivos. ↩︎
6. Explicación de la FDA sobre las Indicaciones de Uso para determinar si un producto es un dispositivo médico. ↩︎
7. Página oficial de la FDA que explica el papel de los dispositivos de predicate en las presentaciones 510(k). ↩︎
8. Base de datos oficial de la FDA para buscar informes de eventos adversos relacionados con dispositivos médicos. ↩︎
9. Programa oficial de la FDA para información de seguridad y notificación de eventos adversos para productos médicos. ↩︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский