
Abastecerse de máquinas de presoterapia inalámbricas desde el extranjero implica un riesgo significativo cuando no se conocen las verdaderas capacidades de I+D del proveedor Sistema de Gestión de Baterías (BMS) 1. Nuestro equipo de producción ha visto a demasiados propietarios de marcas luchar con dispositivos inestables, poca duración de la batería y proyectos personalizados retrasados, todo porque eligieron proveedores sin una evaluación de ingeniería adecuada.
Para evaluar la I+D de un proveedor de máquinas de presoterapia inalámbricas y portátiles, verifique su certificación ISO 13485, evalúe el cumplimiento de las normas de seguridad de baterías (IEC 62133, IEC 60601-1), revise los plazos de creación de prototipos, solicite documentación técnica y realice auditorías in situ de las instalaciones para confirmar que sus procesos de ingeniería respaldan el desarrollo de dispositivos portátiles estables, seguros y personalizables.
Se proyecta que el mercado global de sistemas de presoterapia crezca a una CAGR del 7,5 %, lo que hace de la capacidad de I+D un diferenciador crítico al seleccionar proveedores. Esta guía desglosa exactamente cómo evaluar los equipos de ingeniería de los proveedores, las prácticas de seguridad de baterías y los procesos de desarrollo colaborativo antes de comprometerse.
¿Cómo puedo verificar si el equipo de I+D de un proveedor puede manejar mis requisitos OEM personalizados para unidades portátiles?
Cuando trabajamos con nuevos socios de marca en proyectos personalizados de presoterapia, la primera pregunta que surge siempre es: ¿puede este proveedor realmente cumplir lo que promete? Nuestro equipo de ingeniería ha desarrollado criterios de evaluación específicos a lo largo de años de colaboración OEM.
Verifique la capacidad OEM de un proveedor solicitando la certificación ISO 13485, revisando carteras de proyectos personalizados anteriores, evaluando su proceso de documentación de diseño, evaluando su cronograma de creación de prototipos y confirmando que cuenta con ingenieros de I+D dedicados, no solo personal de ventas que maneje preguntas técnicas.

Empiece con la verificación de la certificación
La base de cualquier evaluación de I+D es la certificación. ISO 13485 es una norma reconocida internacionalmente que define los sistema de gestión de calidad 2 requisitos del (SGC) para los fabricantes de dispositivos médicos. El propósito de ISO 13485 es proporcionar dispositivos médicos y servicios relacionados que cumplan consistentemente los requisitos del cliente y regulatorios a lo largo del ciclo de vida del producto.
Al evaluar socios potenciales más allá de las consideraciones geográficas, surgen varios criterios clave: certificaciones como ISO 13485 garantizan la adhesión a las normas de gestión de calidad críticas en la fabricación de dispositivos médicos; el registro de la FDA indica la preparación para la distribución en EE. UU.; la marca CE significa el cumplimiento de las regulaciones europeas, todos marcadores vitales al evaluar la fiabilidad del proveedor.
Evalúe la documentación de su proceso de diseño
Un equipo de I+D capaz mantiene una documentación técnica completa. Un sistema de gestión de calidad cubre políticas, procedimientos y control de documentos. Los controles de diseño incluyen DHF (Archivo de Historial de Diseño), verificación, validación y gestión de riesgos. Los controles de proveedores y fabricación rastrean la calificación de proveedores, los procesos de producción y las CAPA.
| Lista de verificación de documentación de I+D | Qué solicitar | Señales de alerta |
|---|---|---|
| Expediente Historial de Diseño (DHF) 3 | Registros completos del proyecto del trabajo anterior con OEM | No hay un proceso de diseño documentado |
| Informes de análisis de riesgos 4 | Documentación conforme a la norma ISO 14971 | Evaluaciones de riesgos faltantes |
| Especificaciones técnicas | Dibujos de ingeniería detallados y listas de materiales (BOM) | Respuestas vagas de "podemos personalizar" |
| Registros del cronograma de prototipos | Evidencia de entrega de prototipos anteriores | No hay pruebas de la velocidad de desarrollo |
| Procedimientos de control de cambios | Documentación de cambios de ingeniería | Enfoque de modificación ad hoc |
Evaluar la estructura de su equipo de ingeniería
Gerentes de proyecto experimentados que se especializan en productos médicos supervisan la gestión de ciclo completo desde el concepto hasta el mercado, asegurando resultados de alta calidad a través de una investigación de mercado en profundidad. Los equipos expertos se destacan en el diseño de dispositivos médicos, ofreciendo soluciones personalizadas que se alinean con las expectativas del cliente, utilizando herramientas avanzadas de diseño 3D. El Departamento de I+D de Sistemas Electrónicos combina experiencia en hardware, algoritmos y software, especializándose en diseño de sistemas y tecnologías avanzadas.
Haga preguntas específicas sobre la composición de su equipo. ¿Cuántos ingenieros se centran exclusivamente en I+D frente al soporte de producción? ¿Tienen especialistas en sistemas neumáticos, conectividad inalámbrica y gestión de baterías? Un equipo de I+D bien estructurado debe incluir ingenieros mecánicos, ingenieros eléctricos, desarrolladores de software y especialistas en control de calidad.
Solicitar evidencia de portafolio
Con la colaboración repetida, los fabricantes por contrato pueden perfeccionar sus procesos para cumplir con las especificaciones únicas del OEM. Con el tiempo, incluso puede volverse financieramente viable para el fabricante por contrato invertir en equipos personalizados adaptados a las necesidades del producto del OEM. Las relaciones a largo plazo a menudo conducen a un mejor soporte, conocimientos mejorados sobre desarrollo de productos y una comprensión más profunda de los objetivos del OEM.
No acepte catálogos de productos genéricos como prueba de capacidad personalizada. Solicite estudios de casos específicos que muestren:
- Requisitos de diseño originales de clientes anteriores
- Cómo el equipo de I+D resolvió desafíos técnicos
- Cronograma desde el concepto hasta el prototipo listo para producción
- Cualquier patente o propiedad intelectual desarrollada
¿Qué puntos de referencia técnicos debo utilizar para evaluar la duración de la batería y la seguridad de sus diseños inalámbricos?
El rendimiento de la batería separa las máquinas de presoterapia portátiles de grado profesional de los juguetes de consumo. Nuestro equipo de calidad ha rechazado proveedores cuyos sistemas de batería fallaron en pruebas de seguridad básicas, y ha salvado a nuestros socios de marca de costosas retiradas del mercado.
Evalúe la seguridad de la batería confirmando el cumplimiento de la IEC 62133 para baterías recargables, la IEC 60601-1 para equipos eléctricos médicos y la UN 38.3 para el transporte. Compare la duración de la batería con los requisitos de la sesión clínica (normalmente de 30 a 60 minutos) y verifique la integración del Sistema de Gestión de Batería (BMS) para la protección térmica.

Comprender los estándares básicos de seguridad de las baterías
ANSI/AAMI ES 60601-1 describe los requisitos generales para la seguridad básica y el rendimiento esencial de los dispositivos médicos que requieren una toma de corriente o una batería. La norma incluye un modelo de gestión de riesgos, un concepto de rendimiento esencial para ayudar a medir el efecto de un dispositivo en la seguridad del usuario y del paciente, y métodos para que los fabricantes demuestren una seguridad equivalente o medios alternativos de cumplimiento. La cláusula 15.4.3.4 de la norma exige que las baterías de litio cumplan con IEC 60086-4 o IEC 62133 7.
La seguridad es un requisito innegociable para los requisitos de baterías de dispositivos médicos. Debe seleccionar baterías que cumplan con estrictos estándares de seguridad para prevenir peligros como la fuga térmica y los incendios. Los paquetes de baterías de litio en dispositivos médicos se someten a rigurosas pruebas y certificaciones. Estándares como ANSI/AAMI ES 60601-1, IEC 62133 y UL 1642 establecen el punto de referencia para la seguridad en dispositivos implantables y portátiles.
Tabla de referencia de estándares clave de baterías
| Estándar | Alcance | Por qué es importante para la presoterapia |
|---|---|---|
| IEC 62133 | Seguridad de la celda secundaria | Requerido para baterías de litio recargables en dispositivos portátiles |
| IEC 60601-1 8 | Seguridad de equipos eléctricos médicos | Marco general de seguridad de dispositivos médicos |
| IEC 60086-4 | Seguridad de la batería de litio primaria | Para diseños de baterías no recargables |
| UL 2054 | Baterías domésticas/comerciales | Aceptación en el mercado norteamericano |
| UN 38.3 9 | Seguridad en el transporte | Requerido para el envío internacional de baterías de litio |
Evaluar la calidad del sistema de gestión de baterías (BMS)
La redundancia en las características de seguridad es fundamental para los dispositivos médicos. El uso de TCO (cortes de temperatura) y CID (dispositivos de interrupción de corriente) ofrece protección en capas, y cada uno se activa bajo condiciones ligeramente diferentes.
Las baterías de dispositivos médicos deben diseñarse para cumplir con todos los requisitos reglamentarios de seguridad y rendimiento aplicables. Esto puede incluir características como protección contra sobrecarga, apagado térmico y biocompatibilidad.
Pida a los proveedores que demuestren que su diseño de BMS incluye:
- Circuitos de protección contra sobrecarga
- Protección contra sobredescarga
- Protección contra cortocircuitos
- Monitorización y apagado térmico
- Balanceo de celdas para paquetes multicelda
Establecer puntos de referencia de rendimiento
Los hospitales informan que los problemas relacionados con las baterías causan hasta el 50% de las llamadas de servicio, y la FDA confirma que casi la mitad de los fallos de los dispositivos están relacionados con problemas de batería.
Para las máquinas de presoterapia inalámbrica, establecer requisitos mínimos de rendimiento:
| Métrica de rendimiento | Punto de referencia mínimo | Objetivo Premium |
|---|---|---|
| Autonomía con una sola carga | 60 minutos continuos | 90+ minutos |
| Ciclos de carga | 500 ciclos hasta el 80% de capacidad | 800+ ciclos |
| Tiempo de carga | 3 horas hasta completar | Menos de 2 horas |
| Tiempo en espera | 48 horas | 7+ días |
| Temperatura de funcionamiento | 10-40°C | 5-45°C |
| Respuesta de corte de seguridad | Menos de 100 ms | Menos de 50 ms |
Solicitar informes de prueba de terceros
Certificaciones y estándares como UL2054, UL1642 e IEC62133-2 son comunes para paquetes de baterías médicas. Si bien no todos son obligatorios, el cumplimiento mejora la aceptación de la FDA y el acceso al mercado. Las pruebas son realizadas por agencias como UL, CSA, SGS e Intertek.
Nunca confíe únicamente en los datos de prueba proporcionados por el proveedor. Solicite certificados de laboratorios de pruebas reconocidos y verifique su autenticidad directamente con el organismo emisor.
¿Cómo evalúo su proceso de ingeniería para garantizar que mis máquinas portátiles no sufran inestabilidad de rendimiento?
La inestabilidad del rendimiento es el asesino silencioso de la reputación de la marca. Cuando probamos muestras de la competencia en nuestro laboratorio, con frecuencia encontramos dispositivos que funcionan perfectamente durante tres meses y luego comienzan a fallar. La causa raíz casi siempre se remonta a procesos de ingeniería inadecuados.
Evalúe la calidad del proceso de ingeniería auditando sus procedimientos de verificación y validación de diseño, revisando su cumplimiento de gestión de riesgos con ISO 14971, examinando sus sistemas CAPA (Acción Correctiva y Preventiva) y solicitando datos de pruebas de vida acelerada que simulen las condiciones de uso del mundo real de dispositivos portátiles.

Auditar su sistema de gestión de calidad
Una auditoría ISO 13485 es una evaluación formal del SGC de una organización para determinar su conformidad con ISO 13485:2016 y los procedimientos internos. ISO 13485:2016 exige auditorías internas según la Cláusula 8.2.4 para evaluar la conformidad del SGC, y auditorías de proveedores según la Cláusula 7.4.1 para evaluar a los proveedores externos.
Un enfoque típico, bienvenido por los Organismos Notificados, es la clasificación basada en riesgos de los proveedores en proveedores críticos y no críticos. Un proveedor crítico es un proveedor que suministra materiales, componentes o servicios que pueden influir en la seguridad y el rendimiento del dispositivo.
Para los proveedores de presoterapia portátil, considérelos proveedores críticos y realice auditorías exhaustivas in situ.
Examine Their Risk Management Process
La gestión de riesgos es un área crítica que debe incluirse en una lista de verificación de auditoría ISO 13485. Investigue si el proceso de gestión de riesgos de la empresa cumple con ISO 14971 10. Verifique si el proceso se implementa adecuadamente y si el análisis de riesgos está debidamente documentado. Revise el plan de gestión de riesgos y el monitoreo posterior a la producción de la seguridad y el rendimiento del dispositivo.
| Risk Management Evaluation Points | When Custom Development Makes Sense | Señales de advertencia |
|---|---|---|
| Hazard Identification | Systematic process for portable device risks | Ad-hoc risk lists |
| Risk Estimation | Quantitative probability and severity ratings | Subjective "low/medium/high" only |
| Risk Control Measures | Documented mitigation for each significant risk | No documented controls |
| Residual Risk Acceptance | Clear criteria and rationale | Missing residual risk analysis |
| Monitoreo Post-Producción | Sistema de retroalimentación para fallos de campo | Sin actualizaciones de riesgo post-lanzamiento |
Revisar Verificación y Validación de Diseño
Existen seis criterios principales para las auditorías ISO 13485. El auditor primero revisa la documentación del SGC de la organización para confirmar que cumple con los requisitos. Luego sigue la auditoría in situ para evaluar la ejecución y eficacia del sistema y evaluar los procesos y procedimientos, incluidas entrevistas al personal para confirmar que comprenden los criterios. En tercer lugar está la evaluación de procesos para garantizar que todo esté documentado y controlado.
Para dispositivos portátiles de presoterapia, la verificación y validación deben abordar específicamente:
- Precisión de la presión neumática en rangos de temperatura
- Fiabilidad de la conectividad inalámbrica y pruebas de alcance
- Rendimiento de la batería en diversas condiciones de carga
- Compatibilidad EMI/EMC en entornos clínicos
- Pruebas de caída y durabilidad mecánica
- Integridad de la conexión de la prenda de compresión
Evaluar su Sistema CAPA
Las auditorías de proveedores son esenciales para mantener el control sobre los procesos subcontratados, garantizando que los proveedores cumplan consistentemente con las especificaciones pertinentes y los requisitos regulatorios. Los elementos clave de las auditorías de proveedores ISO 13485 incluyen la revisión de la documentación del SGC del proveedor, certificaciones, DHR, validación de procesos, control de cambios, manejo de quejas y sistemas de Acción Correctiva y Preventiva (CAPA). Los resultados de las auditorías de proveedores deben documentarse y usarse para actualizar las calificaciones de riesgo, los cuadros de mando de proveedores y la Lista de Proveedores Aprobados.
Solicitar acceso a sus registros CAPA para comprender:
- Qué tan rápido identifican las causas raíz de los fallos
- Si las acciones correctivas realmente previenen la recurrencia
- Su historial en la resolución de quejas de campo
- Evidencia de mejora continua a lo largo del tiempo
Solicitar datos de pruebas de vida acelerada
Para dispositivos portátiles utilizados en entornos profesionales, las pruebas estándar no son suficientes. Solicite a los proveedores que demuestren:
- Pruebas de fatiga cíclica de componentes neumáticos (más de 10.000 ciclos)
- Pruebas de ciclo de carga/descarga de la batería
- Cribado de estrés ambiental (ciclado de temperatura, humedad)
- Pruebas de resistencia mecánica para manipulación portátil
¿Cómo puedo evaluar su capacidad para colaborar conmigo en el desarrollo de características únicas para mi marca?
Construir un producto diferenciado requiere más que un proveedor que pueda fabricar: necesita un socio que pueda innovar junto a usted. Nuestro equipo de desarrollo de productos ha colaborado en docenas de características personalizadas, y hemos aprendido qué características de los proveedores predicen asociaciones exitosas.
Evalúe la capacidad de desarrollo colaborativo evaluando su capacidad de respuesta en la comunicación, revisando sus políticas de protección de propiedad intelectual, examinando su velocidad y flexibilidad de prototipado, confirmando recursos dedicados de gestión de proyectos y probando su disposición a firmar acuerdos de confidencialidad y establecer acuerdos de propiedad claros para las funciones desarrolladas conjuntamente.
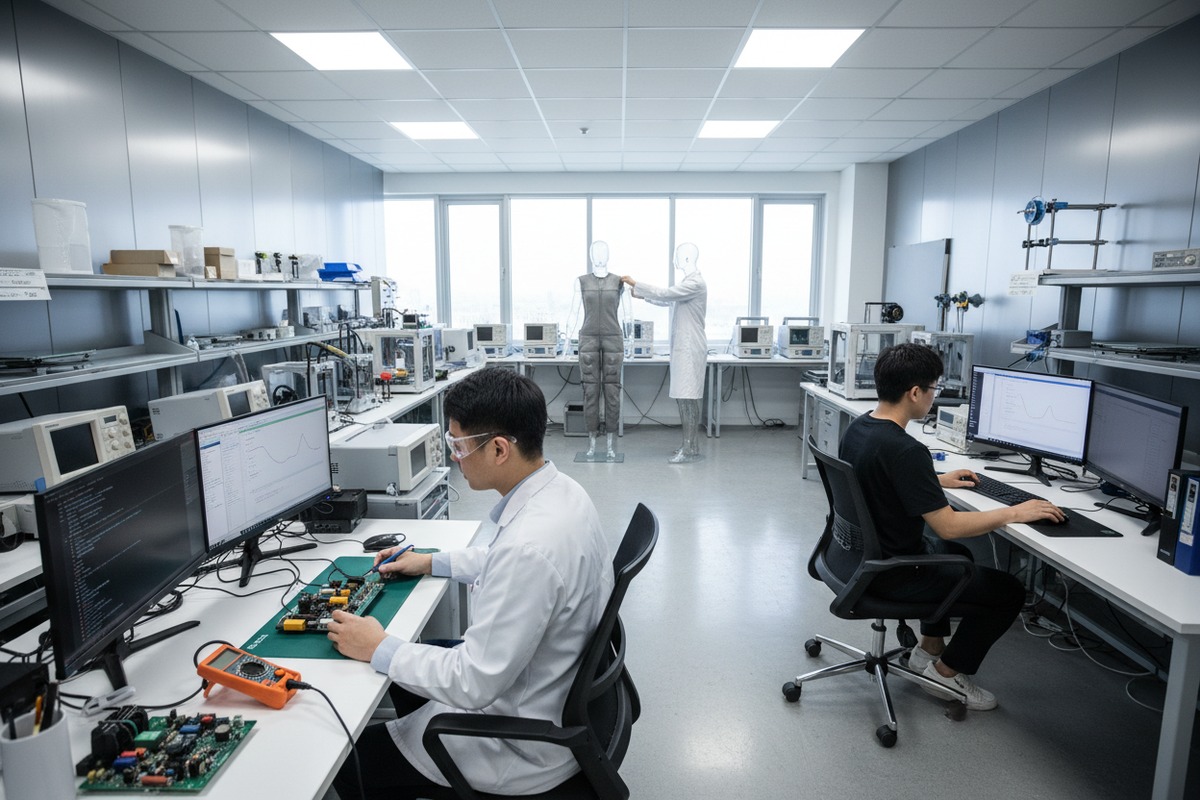
Evaluar la Comunicación y la Gestión de Proyectos
Esta fase incluye la definición del proyecto para asegurar que se comprendan todos los requisitos del producto. Durante esta etapa, los clientes coordinan extensamente con el ingeniero de aplicaciones del cliente y el ingeniero de diseño para asegurar que se comprendan todas las entradas de diseño, incluidos los requisitos de marketing, las necesidades del usuario y las necesidades del paciente. Las especificaciones de diseño del producto se derivan de las necesidades del usuario al traducir estas necesidades en requisitos de ingeniería medibles. Se revisan todos los requisitos para asegurar que puedan ser verificados y validados. Se inicia un plan de gestión de riesgos y una evaluación preliminar de riesgos para asegurar que todos los riesgos se gestionen durante todo el proceso de desarrollo.
Los mejores socios de I+D establecen una comunicación estructurada desde el primer día. Evaluar:
| Factor de Colaboración | Buen Indicador | Indicador Deficiente |
|---|---|---|
| Tiempo de respuesta | Menos de 24 horas para preguntas técnicas | Días o semanas para respuestas básicas |
| Contacto Técnico | Acceso directo a ingenieros | Todo filtrado a través de ventas |
| Actualizaciones del Proyecto | Informes de estado semanales proactivos | Información solo cuando la pides |
| Disponibilidad de Reuniones | Horarios flexibles para tu zona horaria | Solo disponible durante su horario comercial |
| Documentación | Notas de reunión claras y puntos de acción | Solo acuerdos verbales |
Revisar la protección de la propiedad intelectual
La tasa de adquisición de propiedad intelectual fue del 50%, incluyendo patentes (39.3%) y marcas registradas (44.6%). La colaboración con empresas de ventas y fabricantes fue alta con un 82.1% y un 71.4%, respectivamente.
Antes de compartir cualquier concepto propietario, confirme:
- Su disposición a firmar acuerdos de confidencialidad integrales
- Cláusulas claras de propiedad para la PI desarrollada conjuntamente
- Separación de sus características personalizadas de sus productos estándar
- Protección contra la aparición de sus diseños en productos de la competencia
- Historial de respeto a la confidencialidad del cliente
Evaluar la capacidad y velocidad de prototipado
El proceso de fabricación de dispositivos médicos comienza con la colaboración con los diseñadores de los clientes para desarrollar técnicas de producción innovadoras.
La asociación con OEM ofrece ventajas significativas para las empresas de atención médica, incluido el acceso a tecnologías avanzadas y experiencia especializada. Esta colaboración no solo reduce el tiempo de comercialización de nuevos dispositivos, sino que también genera ahorros considerables al aliviar la necesidad de una inversión de capital sustancial en instalaciones de fabricación.
Para características personalizadas de presoterapia, evalúe sus recursos de prototipado:
- Capacidades de impresión 3D para prototipos mecánicos rápidos
- Prototipado electrónico para interfaces de control personalizadas
- Desarrollo de software para funciones de integración de aplicaciones
- Personalización de prendas para pruebas de ajuste y función
Prueba su enfoque de resolución de problemas
La verdadera prueba de la capacidad de colaboración surge cuando surgen desafíos. Durante las discusiones iniciales, presente un desafío técnico hipotético y observe:
- ¿Ofrecen soluciones de inmediato o descartan las preocupaciones?
- ¿Están dispuestos a explorar múltiples enfoques?
- ¿Pueden explicar claramente las compensaciones?
- ¿Sugieren proactivamente alternativas que usted no había considerado?
Comprenda su pila tecnológica
IA y automatización: los dispositivos ahora integran IA para ajustes de presión en tiempo real y análisis predictivos. Portabilidad: las unidades compactas que funcionan con baterías se adaptan al uso doméstico y de viaje.
Dispositivos de uso doméstico: los sistemas compactos y portátiles están ganando terreno, con un 42% de las ventas en el segmento doméstico. Avances tecnológicos: los ajustes de presión impulsados por IA y el monitoreo remoto habilitado por IoT están mejorando el cumplimiento del usuario.
Para asociaciones a prueba de futuro, evalúe las capacidades de los proveedores en tecnologías emergentes:
| Área Tecnológica | Preguntas de Evaluación | Por qué es importante |
|---|---|---|
| Integración Bluetooth/WiFi | ¿Qué protocolos inalámbricos pueden implementar? | Demandas de conectividad de aplicaciones |
| Capacidad de IA/ML | ¿Pueden desarrollar algoritmos de presión adaptables? | Tendencias de personalización |
| Experiencia de plataforma IoT | ¿Se han integrado con ecosistemas de salud? | Requisitos de sincronización de datos |
| Servicios en la nube | ¿Admiten funciones de monitorización remota? | Innovación en modelos de servicio |
| Integración de Sensores | ¿Qué opciones de biorretroalimentación pueden desarrollar? | Diferenciación de productos de próxima generación |
Establecer fases de control claras
Una lista de verificación de transferencia de diseño se procesa durante la revisión final del diseño para garantizar que operaciones, calidad e ingeniería estén de acuerdo en que el producto puede ser lanzado a producción antes de la primera compilación controlada por operaciones. Este enfoque de 4 fases para lanzar productos ha demostrado ser muy exitoso.
Estructure su colaboración con hitos definidos:
- Fase de concepto: Recopilación de requisitos, evaluación de viabilidad
- Fase de Diseño: Ingeniería detallada, análisis de riesgos, prototipos iniciales
- Fase de Validación: Pruebas, verificación, preparación regulatoria
- Fase de Transferencia: Preparación para la producción, controles de calidad establecidos
Conclusión
La evaluación de la I+D de proveedores de máquinas de presoterapia inalámbrica requiere una evaluación sistemática de las certificaciones, el cumplimiento de la seguridad de las baterías, los procesos de ingeniería y la capacidad de colaboración. La inversión en una evaluación adecuada del proveedor protege su marca de fallos de calidad y posiciona sus productos de manera competitiva en este mercado en crecimiento.
Notas al pie
1. Proporciona una definición y funciones completas de un Sistema de Gestión de Baterías. ↩︎
2. Proporciona una visión general completa de los sistemas de gestión de calidad en la industria de dispositivos médicos. ↩︎
3. Define DHF como documentación formal de los procesos de diseño y desarrollo de dispositivos médicos. ↩︎
4. Explica la importancia del análisis de riesgos y su cumplimiento con la norma ISO 14971 para dispositivos médicos. ↩︎
Explica el propósito y la importancia de la norma para la gestión de la calidad de dispositivos médicos. ↩︎
6. Describe los requisitos y controles regulatorios para los fabricantes de dispositivos médicos en los EE. UU. ↩︎
7. Detalla la norma internacional de seguridad para baterías recargables de iones de litio en dispositivos portátiles. ↩︎
8. Se encontró una URL de reemplazo funcional y autorizada de la Comisión Electrotécnica Internacional (IEC), la fuente oficial de la norma IEC 60601-1. ↩︎
9. Explica la norma internacional para el transporte seguro de baterías de litio por diversos medios. ↩︎
10. Detalla el estándar internacional para la gestión de riesgos específicamente para dispositivos médicos. ↩︎



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
Únete a la conversación
¿Tienes una pregunta o una idea que compartir? Leemos cada comentario — ya seas distribuidor, dueño de salón o simplemente tengas curiosidad por la tecnología. Tu experiencia real ayuda a otros a tomar mejores decisiones. Deja tus comentarios abajo.