

Die Beschaffung von kabellosen Pressotherapie-Geräten aus dem Ausland birgt erhebliche Risiken, wenn Sie die tatsächlichen F&E-Fähigkeiten Ihres Lieferanten nicht kennen. Batteriemanagementsystem (BMS) 1. Unser Produktionsteam hat zu viele Markeninhaber mit instabilen Geräten, kurzer Akkulaufzeit und verzögerten kundenspezifischen Projekten kämpfen sehen – alles, weil sie Lieferanten ohne ordnungsgemäße technische Bewertung gewählt haben.
Um die F&E von Lieferanten für kabellose und tragbare Pressotherapie-Geräte zu bewerten, überprüfen Sie deren ISO 13485-Zertifizierung, bewerten Sie die Einhaltung von Batteriesicherheitsstandards (IEC 62133, IEC 60601-1), überprüfen Sie die Zeitpläne für Prototypen, fordern Sie technische Dokumentationen an und führen Sie Vor-Ort-Audits durch, um zu bestätigen, dass ihre Ingenieurprozesse die Entwicklung stabiler, sicherer und anpassbarer tragbarer Geräte unterstützen.
Der globale Markt für Pressotherapie-Systeme wird voraussichtlich mit einer durchschnittlichen jährlichen Wachstumsrate von 7,51 TP3T wachsen, was die F&E-Fähigkeit zu einem entscheidenden Unterscheidungsmerkmal bei der Auswahl von Lieferanten macht. Dieser Leitfaden erläutert genau, wie Sie die Ingenieurteams der Lieferanten, die Praktiken zur Batteriesicherheit und die kollaborativen Entwicklungsprozesse bewerten, bevor Sie sich festlegen.
Wie kann ich überprüfen, ob das F&E-Team eines Lieferanten meine kundenspezifischen OEM-Anforderungen für tragbare Geräte erfüllen kann?
Wenn wir mit neuen Markenpartnern an kundenspezifischen Pressotherapie-Projekten zusammenarbeiten, kommt immer die erste Frage auf: Kann dieser Lieferant wirklich liefern, was er verspricht? Unser Ingenieurteam hat über Jahre der OEM-Zusammenarbeit spezifische Bewertungskriterien entwickelt.
Überprüfen Sie die OEM-Fähigkeit eines Lieferanten, indem Sie die ISO 13485-Zertifizierung anfordern, frühere kundenspezifische Projektportfolios überprüfen, deren Prozess zur Dokumentation von Designs bewerten, deren Zeitplan für Prototypen einschätzen und bestätigen, dass sie dedizierte F&E-Ingenieure haben – nicht nur Vertriebsmitarbeiter, die technische Fragen beantworten.

Beginnen Sie mit der Überprüfung der Zertifizierung
Die Grundlage jeder F&E-Bewertung ist die Zertifizierung. ISO 13485 ist ein international anerkannter Standard, der die Qualitätsmanagementsystem 2 (QMS) Anforderungen für Hersteller von Medizinprodukten definiert. Der Zweck von ISO 13485 ist die Bereitstellung von Medizinprodukten und zugehörigen Dienstleistungen, die während des gesamten Produktlebenszyklus durchgängig die Kunden- und regulatorischen Anforderungen erfüllen.
Bei der Bewertung potenzieller Partner über geografische Überlegungen hinaus ergeben sich mehrere Schlüsselkriterien: Zertifizierungen wie ISO 13485 stellen die Einhaltung von Qualitätsmanagementstandards sicher, die in der Herstellung von Medizinprodukten entscheidend sind; FDA-Registrierung zeigt die Bereitschaft für den Vertrieb in den USA an; CE-Kennzeichnung bedeutet die Einhaltung europäischer Vorschriften – alles wichtige Indikatoren bei der Bewertung der Lieferantenzuverlässigkeit.
Bewerten Sie deren Designprozessdokumentation
Ein fähiges F&E-Team pflegt eine vollständige technische Dokumentation. Ein Qualitätsmanagementsystem umfasst Richtlinien, Verfahren und Dokumentenkontrolle. Designkontrollen umfassen DHF (Design History File), Verifizierung, Validierung und Risikomanagement. Lieferanten- und Fertigungskontrollen verfolgen die Lieferantenqualifizierung, Produktionsprozesse und CAPA.
| F&E-Dokumentationscheckliste | 7. Kalibrierungsbericht | Warnsignale |
|---|---|---|
| Design History File (DHF) 3 | Vollständige Projektunterlagen aus früheren OEM-Arbeiten | Kein dokumentierter Designprozess |
| Risikoanalysenberichte 4 | ISO 14971-konforme Dokumentation | Fehlende Risikobewertungen |
| Technische Spezifikationen | Detaillierte technische Zeichnungen und Stücklisten | Vage Antworten wie "wir können anpassen" |
| Aufzeichnungen zum Prototypen-Zeitplan | Nachweis der früheren Prototypenlieferung | Kein Nachweis der Entwicklungsgeschwindigkeit |
| Änderungskontrollverfahren | Dokumentation von technischen Änderungen | Ad-hoc-Modifikationsansatz |
Bewerten Sie die Struktur ihres Ingenieurteams
Erfahrene Projektmanager, die sich auf Medizinprodukte spezialisiert haben, überwachen das Full-Cycle-Management von der Konzeption bis zur Markteinführung und gewährleisten qualitativ hochwertige Ergebnisse durch eingehende Marktforschung. Expertenteams zeichnen sich durch das Design von Medizinprodukten aus und bieten maßgeschneiderte Lösungen, die den Kundenerwartungen entsprechen, und nutzen fortschrittliche 3D-Designwerkzeuge. Die F&E-Abteilung für Elektronische Systeme kombiniert Fachwissen in den Bereichen Hardware, Algorithmen und Software und ist auf Systemdesign und fortschrittliche Technologien spezialisiert.
Stellen Sie spezifische Fragen zur Teamzusammensetzung. Wie viele Ingenieure konzentrieren sich ausschließlich auf F&E im Vergleich zur Produktionsunterstützung? Haben sie Spezialisten für pneumatische Systeme, drahtlose Konnektivität und Batteriemanagement? Ein gut strukturiertes F&E-Team sollte Maschinenbauingenieure, Elektrotechniker, Softwareentwickler und Spezialisten für Qualitätssicherung umfassen.
Fordern Sie Portfolio-Nachweise an
Durch wiederholte Zusammenarbeit können Auftragsfertiger ihre Prozesse verfeinern, um die einzigartigen Spezifikationen des OEMs zu erfüllen. Mit der Zeit kann es für den Auftragsfertiger sogar finanziell tragfähig werden, in kundenspezifische Geräte zu investieren, die auf die Produktanforderungen des OEMs zugeschnitten sind. Langfristige Beziehungen führen oft zu besserer Unterstützung, verbesserten Einblicken in die Produktentwicklung und einem tieferen Verständnis der Ziele des OEMs.
Akzeptieren Sie keine generischen Produktkataloge als Nachweis für kundenspezifische Fähigkeiten. Fordern Sie spezifische Fallstudien an, die Folgendes zeigen:
- Ursprüngliche Designanforderungen von früheren Kunden
- Wie das F&E-Team technische Herausforderungen gelöst hat
- Zeitplan vom Konzept bis zum produktionsreifen Prototyp
- Alle entwickelten Patente oder geistigen Eigentumsrechte
Welche technischen Benchmarks sollte ich verwenden, um die Akkulaufzeit und Sicherheit ihrer drahtlosen Designs zu bewerten?
Die Batterieleistung unterscheidet professionelle tragbare Pressotherapiegeräte von Konsumspielzeug. Unser Qualitätsteam hat Lieferanten abgelehnt, deren Batteriesysteme grundlegende Sicherheitstests nicht bestanden haben – und unsere Markenpartner vor kostspieligen Rückrufen bewahrt.
Bewerten Sie die Batteriesicherheit, indem Sie die Konformität mit IEC 62133 für wiederaufladbare Batterien, IEC 60601-1 für medizinische elektrische Geräte und UN 38.3 für den Transport bestätigen. Vergleichen Sie die Akkulaufzeit mit den Anforderungen klinischer Sitzungen (typischerweise 30-60 Minuten) und überprüfen Sie die Integration des Batteriemanagementsystems (BMS) für den thermischen Schutz.

Verstehen Sie die Kernstandards für Batteriesicherheit
ANSI/AAMI ES 60601-1 legt die allgemeinen Anforderungen an die grundlegende Sicherheit und die wesentliche Leistungsfähigkeit von Medizinprodukten fest, die eine Steckdose oder eine Batterie benötigen. Der Standard enthält ein Risikomanagementmodell, ein Konzept für wesentliche Leistungsmerkmale zur Messung der Auswirkungen eines Geräts auf die Benutzer- und Patientensicherheit sowie Methoden für Hersteller, um eine gleichwertige Sicherheit oder alternative Konformitätsmittel nachzuweisen. Klausel 15.4.3.4 im Standard verlangt, dass Lithiumbatterien IEC 60086-4 oder IEC 62133 7.
Sicherheit ist eine nicht verhandelbare Anforderung für die Anforderungen an Batterien für medizinische Geräte. Sie müssen Batterien auswählen, die strenge Sicherheitsstandards erfüllen, um Gefahren wie thermisches Durchgehen und Brände zu vermeiden. Lithiumbatteriepacks in medizinischen Geräten durchlaufen strenge Tests und Zertifizierungen. Standards wie ANSI/AAMI ES 60601-1, IEC 62133 und UL 1642 setzen den Maßstab für die Sicherheit von implantierbaren und tragbaren Geräten.
Schlüsseltabelle der Batteriestandards
| Standard | Geltungsbereich | Warum es für die Pressotherapie wichtig ist |
|---|---|---|
| IEC 62133 | Sicherheit von Sekundärzellen | Erforderlich für wiederaufladbare Lithiumbatterien in tragbaren Geräten |
| IEC 60601-1 8 | Sicherheit von medizinischen elektrischen Geräten | Allgemeiner Sicherheitsrahmen für medizinische Geräte |
| IEC 60086-4 | Sicherheit von primären Lithiumbatterien | Für nicht wiederaufladbare Batteriekonstruktionen |
| UL 2054 | Haushalts-/Gewerbebatterien | Akzeptanz auf dem nordamerikanischen Markt |
| UN 38.3 9 | Transportsicherheit | Erforderlich für den internationalen Versand von Lithiumbatterien |
Bewertung der Qualität des Batteriemanagementsystems (BMS)
Redundanz bei Sicherheitsmerkmalen ist für medizinische Geräte von entscheidender Bedeutung. Die Verwendung von TCOs (Temperaturabschaltungen) und CIDs (Stromunterbrechungsvorrichtungen) bietet einen mehrschichtigen Schutz, wobei jede unter leicht unterschiedlichen Bedingungen auslöst.
Batterien für medizinische Geräte müssen so konstruiert sein, dass sie alle geltenden behördlichen Anforderungen an Sicherheit und Leistung erfüllen. Dies kann Funktionen wie Überladeschutz, thermische Abschaltung und Biokompatibilität umfassen.
Bitten Sie Lieferanten, den Nachweis zu erbringen, dass ihr BMS-Design Folgendes umfasst:
- Überladeschutzschaltungen
- Tiefentladeschutz
- Kurzschlussschutz
- Thermische Überwachung und Abschaltung
- Zellenausgleich für Mehrzellenpacks
Leistungskennzahlen festlegen
Krankenhäuser berichten, dass batteriebedingte Probleme bis zu 50% der Serviceanrufe verursachen, wobei die FDA bestätigt, dass fast die Hälfte der Geräteausfälle mit Batterieproblemen zusammenhängen.
Legen Sie für drahtlose Pressotherapiegeräte Mindestleistungsanforderungen fest:
| Leistungskennzahl | Mindest-Benchmark | Premium-Ziel |
|---|---|---|
| Laufzeit pro Ladung | 60 Minuten kontinuierlich | 90+ Minuten |
| Ladezyklen | 500 Zyklen bis 80% Kapazität | 800+ Zyklen |
| Ladezeit | 3 Stunden bis voll | Unter 2 Stunden |
| Standby-Zeit | 48 Stunden | 7+ Tage |
| Betriebstemperatur | 10-40°C | 5-45°C |
| Abschaltreaktion bei Sicherheitsproblemen | Unter 100 ms | Unter 50ms |
Anforderung von Testberichten Dritter
Zertifizierungen und Standards wie UL2054, UL1642 und IEC62133-2 sind für medizinische Akkupacks üblich. Obwohl nicht alle obligatorisch sind, verbessert die Einhaltung die FDA-Akzeptanz und den Marktzugang. Tests werden von Agenturen wie UL, CSA, SGS und Intertek durchgeführt.
Verlassen Sie sich niemals ausschließlich auf vom Lieferanten bereitgestellte Testdaten. Fordern Sie Zertifikate von anerkannten Prüflaboren an und überprüfen Sie deren Echtheit direkt bei der ausstellenden Stelle.
Wie bewerte ich deren Ingenieurprozess, um sicherzustellen, dass meine tragbaren Maschinen keine Leistungsschwankungen aufweisen?
Leistungsschwankungen sind der stille Killer des Markenrufs. Wenn wir Muster von Wettbewerbern in unserem Labor testen, finden wir häufig Geräte, die drei Monate lang perfekt funktionieren – und dann ausfallen. Die Ursache liegt fast immer in unzureichenden Ingenieurprozessen.
Bewerten Sie die Qualität des Ingenieurprozesses durch die Prüfung ihrer Designverifizierungs- und Validierungsverfahren, die Überprüfung ihrer Risikomanagementkonformität mit ISO 14971, die Untersuchung ihrer CAPA-Systeme (Corrective and Preventive Action) und die Anforderung von beschleunigten Lebensdauertestdaten, die reale Nutzungsbedingungen tragbarer Geräte simulieren.

Überprüfen Sie ihr Qualitätsmanagementsystem
Eine ISO 13485-Auditierung ist eine formelle Bewertung des QMS einer Organisation, um dessen Konformität mit ISO 13485:2016 und internen Verfahren festzustellen. ISO 13485:2016 schreibt interne Audits gemäß Klausel 8.2.4 zur Bewertung der QMS-Konformität und Lieferantenaudits gemäß Klausel 7.4.1 zur Bewertung externer Anbieter vor.
Ein typischer Ansatz, der von Benannten Stellen begrüßt wird, ist die risikobasierte Klassifizierung von Lieferanten in kritische und nicht-kritische Lieferanten. Ein kritischer Lieferant ist ein Lieferant, der Materialien, Komponenten oder Dienstleistungen liefert, die die Sicherheit und Leistung des Geräts beeinflussen können.
Betrachten Sie Lieferanten von tragbaren Pressotherapiegeräten als kritische Lieferanten und führen Sie gründliche Vor-Ort-Audits durch.
Untersuchen Sie ihren Risikomanagementprozess
Risikomanagement ist ein kritischer Bereich, der in eine Checkliste für ISO 13485-Audits aufgenommen werden sollte. Prüfen Sie, ob der Risikomanagementprozess des Unternehmens konform ist mit ISO 14971 10. Überprüfen Sie, ob der Prozess angemessen implementiert ist und die Risikoanalyse entsprechend dokumentiert ist. Überprüfen Sie den Risikomanagementplan und die Überwachung der Sicherheit und Leistung des Geräts nach der Produktion.
| Bewertungspunkte für das Risikomanagement | Worauf Sie achten sollten | Warnsignale |
|---|---|---|
| Gefahrenidentifizierung | Systematischer Prozess für Risiken tragbarer Geräte | Ad-hoc-Risikolisten |
| Risikoeinschätzung | Quantitative Wahrscheinlichkeits- und Schweregradbewertungen | Nur subjektive "niedrig/mittel/hoch" |
| Risikokontrollmaßnahmen | Dokumentierte Minderung für jedes signifikante Risiko | Keine dokumentierten Kontrollen |
| Akzeptanz des Restrisikos | Klare Kriterien und Begründung | Fehlende Restrisikoanalyse |
| Überwachung nach der Produktion | Rückmeldesystem für Ausfälle im Feld | Keine Risikobewertungen nach der Markteinführung |
Überprüfung der Designverifizierung und -validierung
Es gibt sechs Hauptkriterien für ISO 13485-Audits. Der Auditor prüft zunächst die QMS-Dokumentation der Organisation, um sicherzustellen, dass sie die Anforderungen erfüllt. Als Nächstes erfolgt die Vor-Ort-Prüfung, um die Umsetzung und Wirksamkeit des Systems zu bewerten und Prozesse und Verfahren zu evaluieren, einschließlich Mitarbeiterinterviews, um zu bestätigen, dass sie die Kriterien verstehen. Drittens erfolgt die Prozessevaluierung, um sicherzustellen, dass alles dokumentiert und kontrolliert ist.
Bei tragbaren Pressotherapiegeräten sollten Verifizierung und Validierung speziell Folgendes berücksichtigen:
- Genauigkeit des pneumatischen Drucks über Temperaturbereiche hinweg
- Zuverlässigkeit der drahtlosen Konnektivität und Reichweitenprüfung
- Batterieleistung unter verschiedenen Lastbedingungen
- EMI/EMC-Kompatibilität in klinischen Umgebungen
- Falltests und mechanische Haltbarkeit
- Integrität der Kompressionskleidungsstückverbindung
Bewerten Sie deren CAPA-System
Lieferanten-Audits sind unerlässlich, um die Kontrolle über ausgelagerte Prozesse aufrechtzuerhalten und sicherzustellen, dass Lieferanten durchgängig relevante Spezifikationen und regulatorische Anforderungen erfüllen. Schlüsselelemente von ISO 13485-Lieferanten-Audits umfassen die Überprüfung der QMS-Dokumentation des Lieferanten, Zertifizierungen, DHRs, Prozessvalidierung, Änderungskontrolle, Beschwerdemanagement und Systeme für Korrektur- und Vorbeugungsmaßnahmen (CAPA). Die Ergebnisse von Lieferanten-Audits müssen dokumentiert und zur Aktualisierung von Risikobewertungen, Lieferanten-Scorecards und der Liste zugelassener Lieferanten verwendet werden.
Fordern Sie Zugang zu deren CAPA-Aufzeichnungen an, um Folgendes zu verstehen:
- Wie schnell sie die Grundursachen von Fehlern identifizieren
- Ob Korrekturmaßnahmen tatsächlich eine Wiederholung verhindern
- Ihre Erfolgsbilanz bei der Lösung von Feldreklamationen
- Nachweis kontinuierlicher Verbesserung im Laufe der Zeit
Fordern Sie Daten zur beschleunigten Lebensdauerprüfung an
Für tragbare Geräte, die in professionellen Umgebungen eingesetzt werden, reichen Standardtests nicht aus. Bitten Sie Lieferanten nachzuweisen:
- Zyklische Ermüdungsprüfung von pneumatischen Komponenten (10.000+ Zyklen)
- Lade-/Entladezyklusprüfung des Akkus
- Umgebungsbelastungstests (Temperatur-, Feuchtigkeitszyklen)
- Mechanische Dauerprüfung für die Handhabung tragbarer Geräte
Wie kann ich ihre Fähigkeit beurteilen, mit mir an der Entwicklung einzigartiger Funktionen für meine Marke zusammenzuarbeiten?
Um ein differenziertes Produkt zu entwickeln, benötigen Sie mehr als einen Lieferanten, der fertigen kann – Sie brauchen einen Partner, der mit Ihnen gemeinsam innovativ sein kann. Unser Produktentwicklungsteam hat an Dutzenden von kundenspezifischen Funktionen mitgearbeitet, und wir haben gelernt, welche Lieferantenmerkmale erfolgreiche Partnerschaften vorhersagen.
Bewerten Sie die kollaborative Entwicklungskompetenz, indem Sie deren Kommunikationsbereitschaft beurteilen, deren IP-Schutzrichtlinien überprüfen, deren Prototyping-Geschwindigkeit und -Flexibilität untersuchen, dedizierte Projektmanagementressourcen bestätigen und deren Bereitschaft testen, NDAs zu unterzeichnen und klare Eigentumsvereinbarungen für gemeinsam entwickelte Funktionen festzulegen.
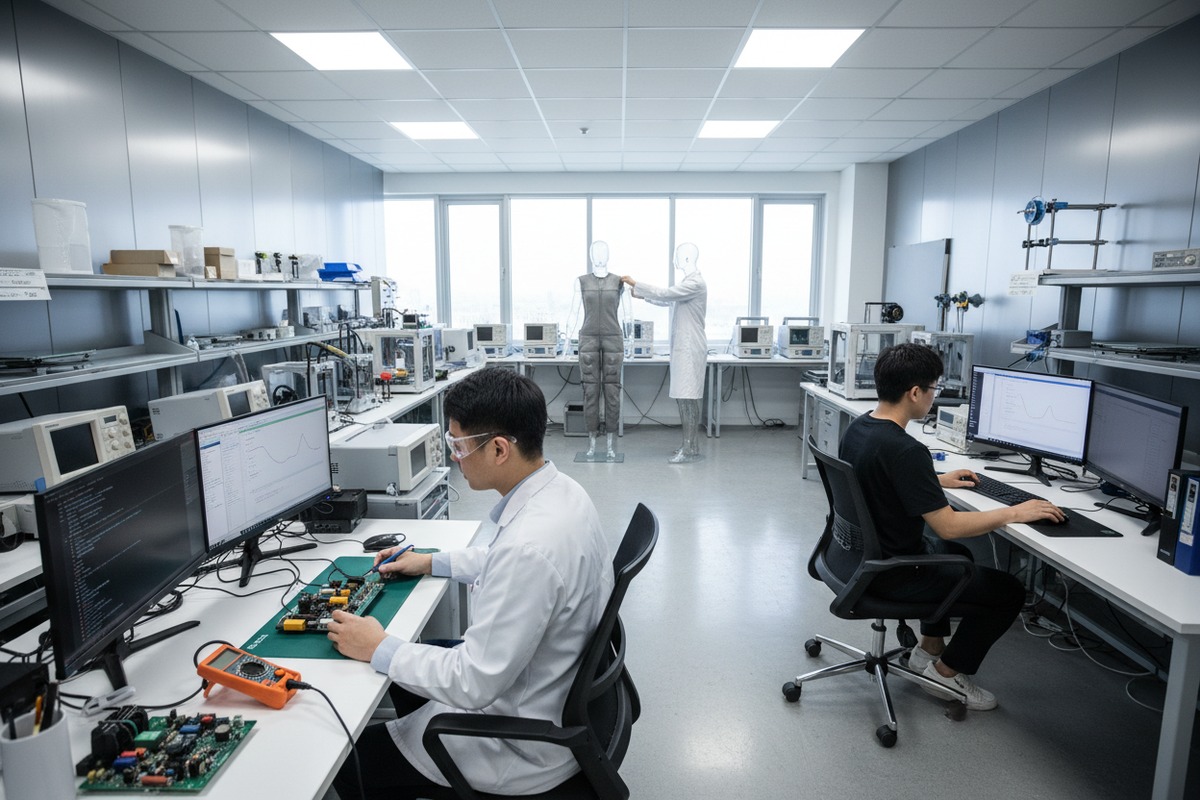
Kommunikation und Projektmanagement bewerten
Diese Phase umfasst die Definition des Projekts, um sicherzustellen, dass alle Produktanforderungen verstanden werden. In dieser Phase koordinieren sich die Kunden intensiv mit dem Kundenanwendungsingenieur und dem Konstrukteur, um sicherzustellen, dass alle Designeingaben verstanden werden, einschließlich Marketinganforderungen, Benutzerbedürfnisse und Patientenbedürfnisse. Produktdesignspezifikationen werden aus den Benutzerbedürfnissen abgeleitet, indem diese Bedürfnisse in messbare technische Anforderungen übersetzt werden. Alle Anforderungen werden überprüft, um sicherzustellen, dass sie verifiziert und validiert werden können. Ein Risikomanagementplan und eine vorläufige Risikobewertung werden eingeleitet, um sicherzustellen, dass alle Risiken während des gesamten Entwicklungsprozesses gemanagt werden.
Die besten F&E-Partner etablieren von Anfang an eine strukturierte Kommunikation. Bewerten Sie:
| Kollaborationsfaktor | Guter Indikator | Schlechter Indikator |
|---|---|---|
| Reaktionszeit | Unter 24 Stunden für technische Fragen | Tage oder Wochen für grundlegende Antworten |
| Technischer Ansprechpartner | Direkter Zugang zu Ingenieuren | Alles wird über den Vertrieb gefiltert |
| Projektaktualisierungen | Proaktive wöchentliche Statusberichte | Informationen nur auf Anfrage |
| Verfügbarkeit von Besprechungen | Flexible Zeiteinteilung für Ihre Zeitzone | Nur während ihrer Geschäftszeiten verfügbar |
| Dokumentation | Klare Besprechungsnotizen und Aktionspunkte | Nur mündliche Vereinbarungen |
Überprüfung des Schutzes geistigen Eigentums
Die Rate der Akquisition von geistigem Eigentum betrug 50%, einschließlich Patenten (39.3%) und Marken (44.6%). Die Zusammenarbeit mit Vertriebsunternehmen und Herstellern war mit 82.1% bzw. 71.4% hoch.
Bevor Sie proprietäre Konzepte teilen, bestätigen Sie:
- Ihre Bereitschaft, umfassende NDAs zu unterzeichnen
- Klare Eigentumsklauseln für gemeinsam entwickelte IP
- Trennung Ihrer kundenspezifischen Funktionen von deren Standardprodukten
- Schutz davor, dass Ihre Designs in Konkurrenzprodukten erscheinen
- Nachweis der Achtung der Vertraulichkeit von Kunden
Bewertung der Prototyping-Fähigkeit und -Geschwindigkeit
Der Herstellungsprozess für medizinische Geräte beginnt mit der Zusammenarbeit mit den Designern der Kunden, um innovative Produktionstechniken zu entwickeln.
Die Partnerschaft mit OEMs bietet für Gesundheitsunternehmen erhebliche Vorteile, darunter den Zugang zu fortschrittlichen Technologien und spezialisiertem Fachwissen. Diese Zusammenarbeit verkürzt nicht nur die Markteinführungszeit für neue Geräte, sondern führt auch zu erheblichen Kosteneinsparungen, indem die Notwendigkeit erheblicher Kapitalinvestitionen in Produktionsanlagen entfällt.
Bewerten Sie für kundenspezifische Pressotherapie-Funktionen deren Prototyping-Ressourcen:
- 3D-Druckfähigkeiten für schnelle mechanische Prototypen
- Elektronische Prototypen für kundenspezifische Steuerungsschnittstellen
- Softwareentwicklung für App-Integrationsfunktionen
- Kleidungsanpassung für Passform- und Funktionstests
Testen Sie ihren Problemlösungsansatz
Der wahre Test der Kollaborationsfähigkeit zeigt sich, wenn Herausforderungen auftreten. Präsentieren Sie während der ersten Gespräche eine hypothetische technische Herausforderung und beobachten Sie:
- Bieten sie sofort Lösungen an oder weisen sie Bedenken zurück?
- Sind sie bereit, mehrere Ansätze zu erkunden?
- Können sie Kompromisse klar erklären?
- Schlagen sie proaktiv Alternativen vor, die Sie nicht in Betracht gezogen hatten?
Verstehen Sie ihren Technologie-Stack
KI und Automatisierung: Geräte integrieren jetzt KI für Echtzeit-Druckanpassungen und prädiktive Analysen. Portabilität: Kompakte, batteriebetriebene Einheiten eignen sich für den Heim- und Reisegebrauch.
Geräte für den Heimgebrauch: Kompakte, tragbare Systeme gewinnen an Bedeutung, mit einem Umsatzanteil von 42% im Heimbereich. Technologische Fortschritte: KI-gesteuerte Druckanpassungen und IoT-fähige Fernüberwachung verbessern die Benutzerkonformität.
Bewerten Sie für zukunftssichere Partnerschaften die Fähigkeiten der Lieferanten in aufkommenden Technologien:
| Technologiebereich | Bewertungsfragen | Warum es wichtig ist |
|---|---|---|
| Bluetooth/WLAN-Integration | Welche drahtlosen Protokolle können sie implementieren? | Anforderungen an die App-Konnektivität |
| KI/ML-Fähigkeit | Können sie adaptive Druckalgorithmen entwickeln? | Personalisierungstrends |
| Erfahrung mit IoT-Plattformen | Haben sie sich in Gesundheitsökosysteme integriert? | Anforderungen an die Datensynchronisation |
| Cloud-Dienste | Unterstützen sie Funktionen zur Fernüberwachung? | Innovation im Servicemodell |
| Sensorintegration | Welche Biofeedback-Optionen können sie entwickeln? | Differenzierung von Produkten der nächsten Generation |
Klare Phasenübergänge festlegen
Eine Checkliste für die Designübertragung wird während der abschließenden Designprüfung bearbeitet, um sicherzustellen, dass Produktion, Qualität und Entwicklung alle darin übereinstimmen, dass das Produkt vor dem ersten von der Produktion gesteuerten Build zur Produktion freigegeben werden kann. Dieser 4-phasige Ansatz zur Produkteinführung hat sich als sehr erfolgreich erwiesen.
Strukturieren Sie Ihre Zusammenarbeit mit definierten Meilensteinen:
- Konzeptphase: Anforderungsermittlung, Machbarkeitsprüfung
- Designphase: Detaillierte Ingenieurleistungen, Risikoanalyse, erste Prototypen
- Validierungsphase: Tests, Verifizierung, Vorbereitung der Zulassung
- Transferphase: Produktionsbereitschaft, etablierte Qualitätskontrollen
Schlussfolgerung
Die Bewertung der F&E von Lieferanten für drahtlose Pressotherapiegeräte erfordert eine systematische Bewertung von Zertifizierungen, der Einhaltung von Batteriestandards, Ingenieurprozessen und der kollaborativen Fähigkeit. Die Investition in eine ordnungsgemäße Lieferantenbewertung schützt Ihre Marke vor Qualitätsmängeln und positioniert Ihre Produkte wettbewerbsfähig in diesem wachsenden Markt.
Fußnoten
1. Bietet eine umfassende Definition und Funktionen eines Batteriemanagementsystems. ︎
2. Bietet einen umfassenden Überblick über Qualitätsmanagementsysteme in der Medizintechnikbranche. ︎
3. Definiert DHF als formelle Dokumentation von Design- und Entwicklungsprozessen für Medizinprodukte. ︎
4. Erklärt die Bedeutung der Risikoanalyse und deren Einhaltung von ISO 14971 für Medizinprodukte. ︎
5. Erklärt den Zweck und die Bedeutung des Standards für das Qualitätsmanagement von Medizinprodukten. ︎
6. Umreißt die regulatorischen Anforderungen und Kontrollen für Hersteller von Medizinprodukten in den USA. ︎
7. Beschreibt den internationalen Sicherheitsstandard für wiederaufladbare Lithium-Ionen-Akkus in tragbaren Geräten. ︎
8. Fand eine funktionierende und maßgebliche Ersatz-URL von der International Electrotechnical Commission (IEC), der offiziellen Quelle für den IEC 60601-1-Standard. ︎
9. Erklärt den internationalen Standard für den sicheren Transport von Lithiumbatterien auf verschiedenen Wegen. ︎
10. Beschreibt den internationalen Standard für das Risikomanagement speziell für Medizinprodukte. ︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
