
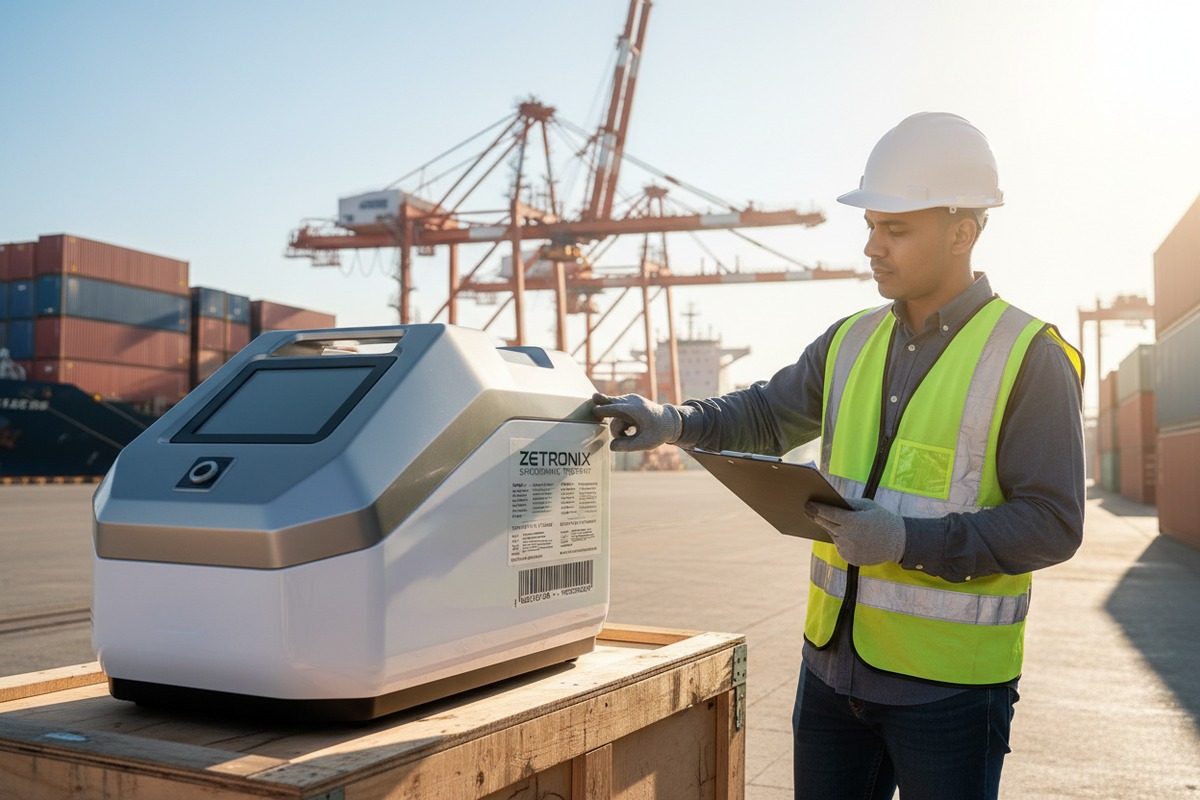
El mes pasado, nuestro equipo de calidad recibió una llamada urgente de un distribuidor de EE. UU. Su envío de terapia de ondas de choque fue detenido en el puerto de Los Ángeles debido a la falta de etiquetas UDI 1. La pérdida financiera y la frustración del cliente fueron significativas.
Las reglas de empaque y etiquetado de dispositivos médicos de EE. UU. para importar máquinas de terapia de ondas de choque requieren el cumplimiento de la FDA según 21 CFR Parte 801, incluida la identificación del fabricante, las declaraciones de uso previsto, las advertencias, las instrucciones de uso y la Identificación Única del Dispositivo (UDI). El empaque debe mantener la integridad del dispositivo, respaldar la trazabilidad y cumplir con los estándares de la Regulación del Sistema de Calidad según 21 CFR Parte 820.
Comprender estas regulaciones es fundamental antes de que su primer envío salga de la fábrica. Permítame guiarlo a través de los requisitos esenciales que protegen su inversión y mantienen sus productos en movimiento a través de la aduana de EE. UU.
¿Cómo me aseguro de que las etiquetas de mi máquina de terapia de ondas de choque cumplan con los requisitos UDI de la FDA?
Nuestro equipo de ingeniería ha aprendido que el cumplimiento de la UDI es donde la mayoría de los importadores tropiezan. Un solo elemento faltante puede desencadenar una detención en el puerto que cuesta miles en tarifas de almacenamiento y retrasos.
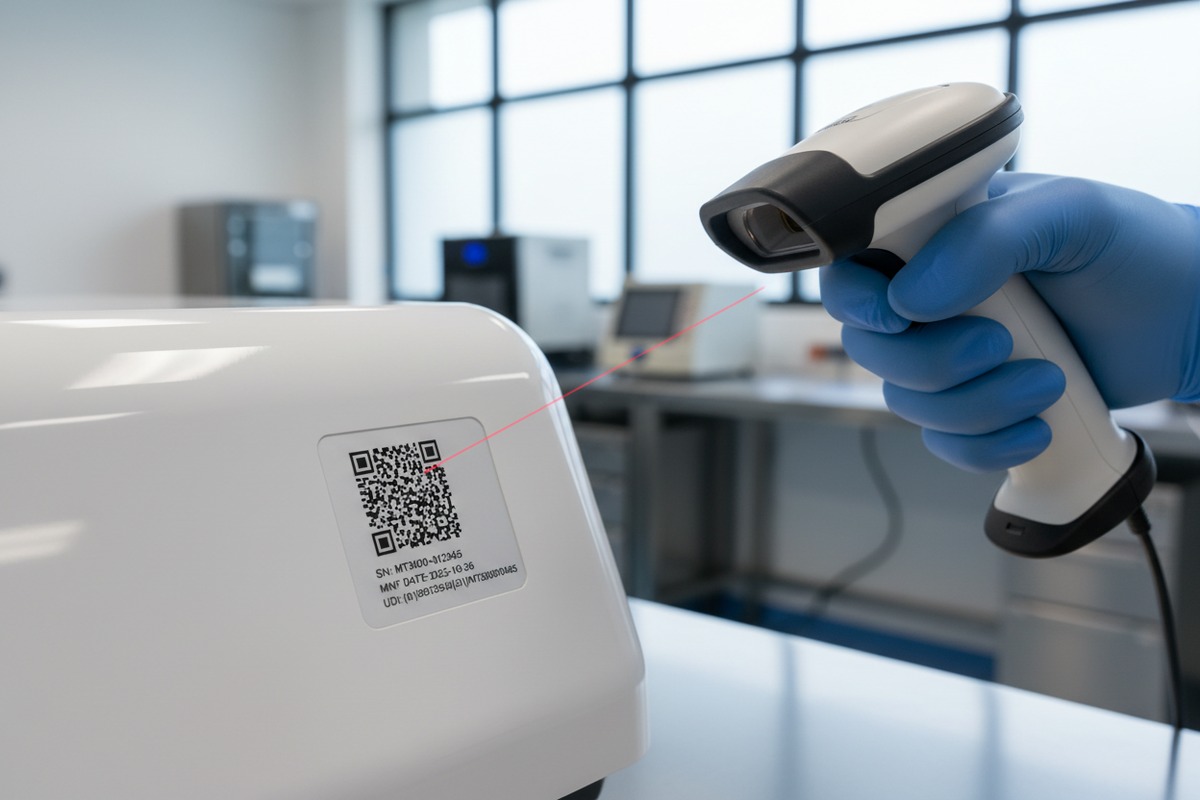
Para garantizar el cumplimiento de la UDI de la FDA, las etiquetas de su máquina de terapia de ondas de choque deben mostrar un portador de UDI (código de barras o RFID) que contenga tanto un Identificador de Dispositivo (DI) como un Identificador de Producción (PI). Debe registrar su dispositivo en la Base de Datos Global de Identificación Única de Dispositivos (GUDID) de la FDA y asegurarse de que la UDI aparezca en todos los niveles de embalaje y en el propio dispositivo.
Comprensión de la estructura UDI
El El sistema de Identificación Única de Dispositivos 2 tiene dos componentes principales. El Identificador de Dispositivo (DI) es una porción fija que identifica al etiquetador y la versión del dispositivo. El Identificador de Producción (PI) es una porción variable que incluye detalles de fabricación como el número de lote, número de serie, fecha de caducidad y fecha de fabricación.
Para las máquinas de terapia de ondas de choque de Clase II, la UDI debe aparecer tanto en la etiqueta del dispositivo como en todos los niveles de embalaje. Esto significa que su caja interior, el cartón exterior y el contenedor de envío necesitan marcas UDI adecuadas.
Elementos de etiqueta requeridos según 21 CFR Parte 801
| Elemento de etiqueta | Requisito | Ubicación |
|---|---|---|
| Nombre del fabricante | Nombre legal completo y lugar de negocios | Etiqueta del dispositivo, embalaje exterior |
| Uso previsto | Declaración clara del propósito terapéutico | Etiqueta del dispositivo, IFU |
| Instrucciones de uso | Instrucciones completas de operación | IFU, puede hacer referencia a eIFU |
| Advertencias/Precauciones | Toda la información relacionada con la seguridad | Etiqueta del dispositivo, IFU |
| Código de barras UDI | Formato legible por máquina (GS1, HIBCC o ICCBBA) | Etiqueta del dispositivo, todo el embalaje |
| UDI en texto plano | UDI legible por humanos debajo del código de barras | Etiqueta del dispositivo, todo el embalaje |
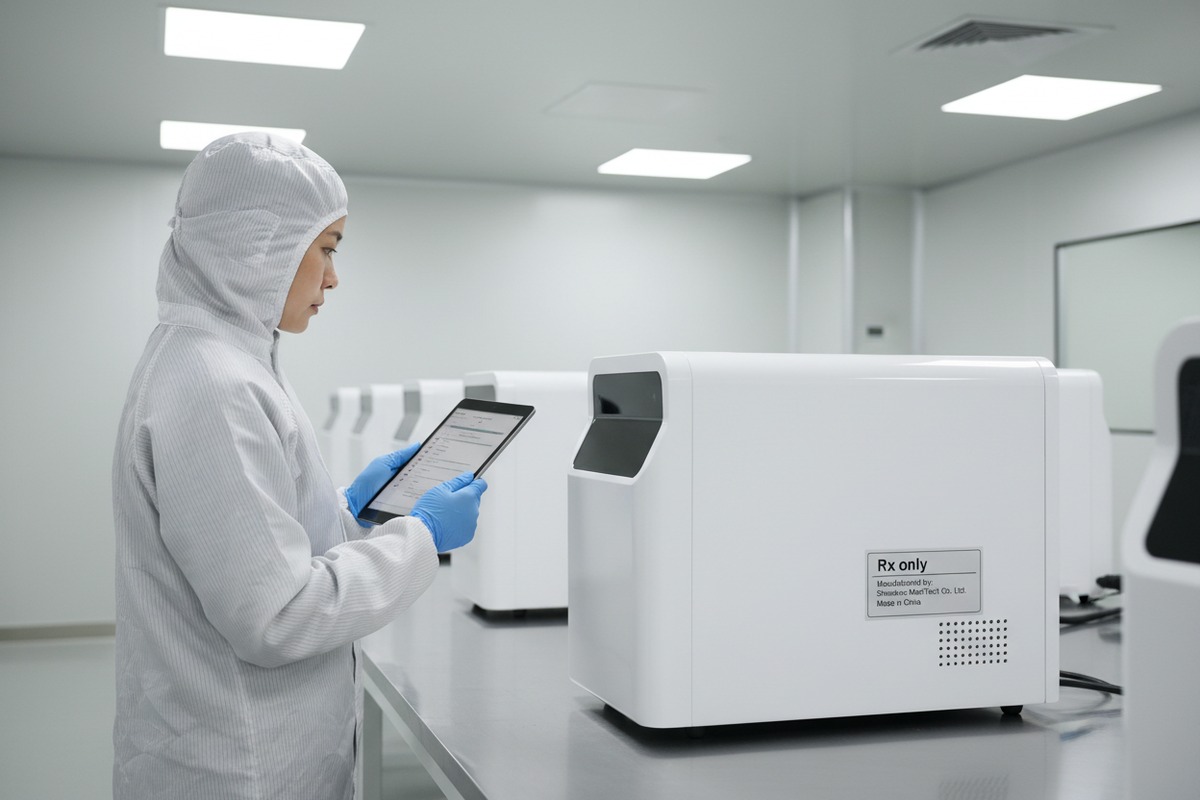
| Declaración de precaución | "Solo Rx" para dispositivos de prescripción | Etiqueta del dispositivo, embalaje exterior |
Errores comunes de UDI que hemos visto
En nuestra experiencia enviando a América del Norte, estos errores causan la mayoría de los problemas:
Primero, los importadores olvidan que el UDI debe ser permanente en el propio dispositivo, no solo en el embalaje. Nuestra línea de producción ahora utiliza grabado láser para mayor durabilidad.
Segundo, la calidad del código de barras importa. La FDA requiere una calificación mínima de C en la escala ISO/IEC 15415 3. Una mala calidad de impresión provoca fallos en los escáneres en los centros de distribución.
Tercero, muchos olvidan enviar los datos a GUDID antes del envío. La entrada en la base de datos debe estar activa cuando las mercancías lleguen a los puertos de EE. UU.
Plazo de presentación de GUDID
Su presentación de GUDID 4 debe realizarse al menos 14 días antes de su primer envío a EE. UU. Esto da tiempo para la revisión de la FDA y cualquier corrección. Nuestro equipo de documentación prepara los paquetes de datos de GUDID junto con los cronogramas de producción para evitar retrasos.
La FDA requiere 27 elementos de datos obligatorios en su presentación de GUDID, incluido el nombre de la marca, el número de versión, la descripción del dispositivo y si el dispositivo es estéril o contiene látex.
¿Qué normas de embalaje específicas debe cumplir mi equipo de onda de choque importado para evitar daños durante el tránsito?
Cuando comenzamos a exportar máquinas de ondas de choque, las reclamaciones por daños en tránsito mermaron nuestros márgenes. Una pieza de mano rota o una consola rayada significaban reemplazos costosos y clientes insatisfechos. Invertimos mucho en ingeniería de embalaje para resolver este problema.
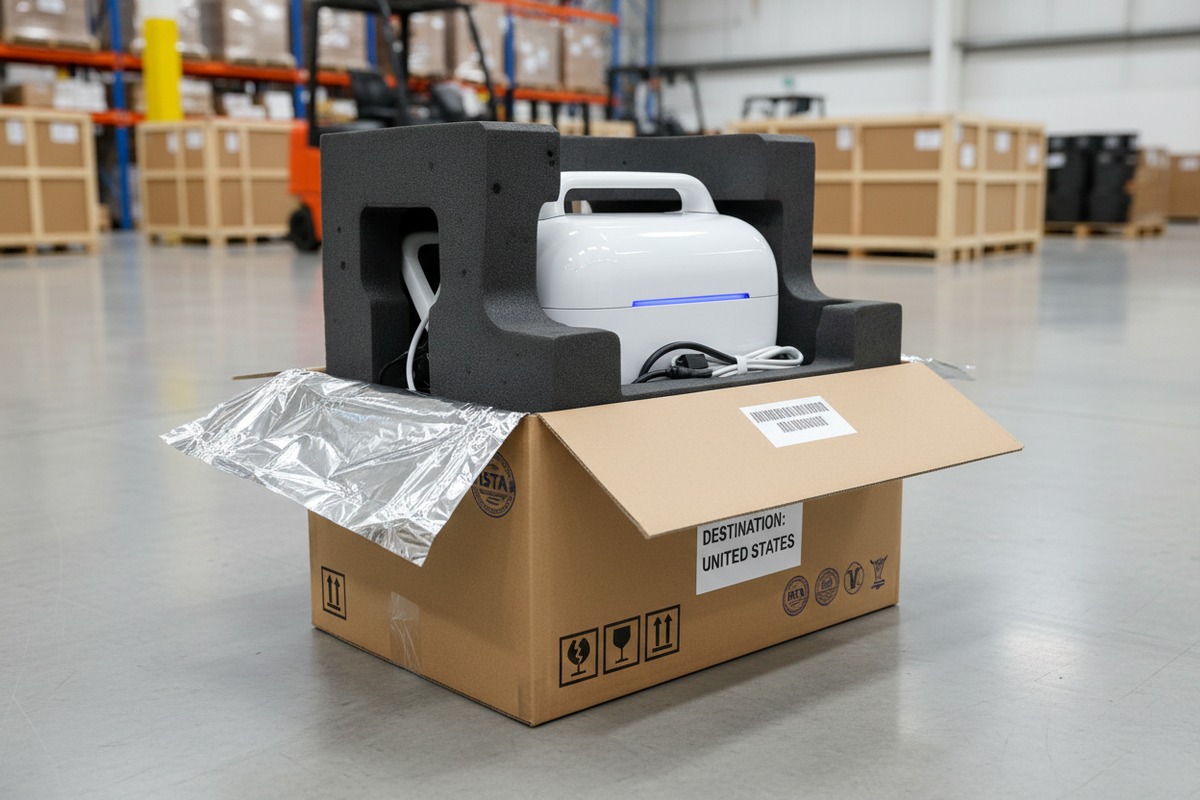
El embalaje de su equipo de onda de choque debe cumplir con los estándares de prueba de caída (ISTA 2A o 3A), proporcionar amortiguación adecuada para componentes sensibles, incluir barreras contra la humedad para el transporte marítimo y mantener la integridad del dispositivo durante toda la cadena de distribución. Se requieren registros de validación de embalaje según el 21 CFR Parte 820, Regulación del Sistema de Calidad.
Requisitos de validación de embalaje
La FDA espera que el embalaje sea validado, no solo diseñado. Esto significa pruebas documentadas que demuestren que su embalaje protege el dispositivo en las condiciones de envío esperadas.
Nuestro equipo de calidad realiza pruebas ISTA 3A 5 en cada nuevo diseño de embalaje. Este protocolo simula las tensiones de envío del mundo real, incluidas caídas, vibraciones, compresión y cambios de temperatura.
Especificaciones de materiales para el embalaje de la máquina Shockwave
| Componente | Material | Objetivo | Estándar de prueba |
|---|---|---|---|
| Cojín interior | Espuma de PE, densidad mínima de 2 lb | Absorción de impactos | ASTM D3574 |
| Envoltura del dispositivo | Plástico de burbujas antiestático | Protección contra estática | EIA-541 |
| Barrera contra la Humedad | Bolsa de polietileno con desecante | Control de humedad | MIL-PRF-22019 |
| Caja interior | Corrugado de 275 lb ECT | Integridad estructural | ASTM D4169 |
| Cartón Exterior | Doble pared de 350 lb ECT | Resistencia al apilamiento | ISTA 2A |
| Protectores de esquina | Espuma moldeada o corrugado | Protección contra impactos | Validación mediante prueba de caída |
Puntos de protección críticos para máquinas de ondas de choque
Nuestro análisis de ingeniería identificó los componentes más vulnerables en las máquinas de terapia de ondas de choque. El conector de la pieza de mano es especialmente sensible a los impactos laterales. Diseñamos insertos de espuma personalizados que protegen completamente esta área.
La pantalla del panel de control requiere una barrera rígida. Incluso una presión menor durante el apilamiento puede agrietar las pantallas LCD. Nuestro diseño actual utiliza separadores corrugados que distribuyen la carga lejos de la superficie de la pantalla.
Las fuentes de alimentación generan calor durante el transporte si las baterías permanecen conectadas. Nuestras instrucciones de embalaje requieren la desconexión de la batería e incluyen vías de ventilación para prevenir daños térmicos.
Consideraciones de transporte marítimo
Los envíos marítimos enfrentan desafíos únicos. La humedad del contenedor puede alcanzar el 95% durante el tránsito oceánico. Son comunes los cambios de temperatura de 40°F o más.
Incluimos desecantes de grado industrial con una protección de 60 días. La bolsa barrera de humedad está sellada con calor, no solo doblada. Estos pasos evitan la corrosión en las placas de circuito y los componentes metálicos.
Para envíos paletizados, especificamos film estirable con un grosor mínimo de 80 galgas aplicado en un patrón de entrecruzado. La calidad del palet también importa. Los palets de madera tratada térmicamente con sellos ISPM-15 6 son requeridos para la importación a EE. UU.
Documentación Sus necesidades de embalaje
Más allá de la protección física, su embalaje debe cumplir con las normativas. Incluya una lista de empaque que coincida exactamente con su factura comercial. Los números de serie en los documentos deben coincidir con los números de serie en las etiquetas UDI.
Nuestras listas de empaque hacen referencia al número de autorización 510(k) 7 para cada modelo de dispositivo. Esto ayuda a los oficiales de aduanas a verificar rápidamente la autorización previa a la comercialización.
¿Puedo poner mi marca privada en mis máquinas de ondas de choque cumpliendo al mismo tiempo todas las normas de embalaje de dispositivos médicos de EE. UU.?
El etiquetado privado es la base de nuestro modelo de negocio de exportación. La mayoría de nuestros clientes estadounidenses quieren su marca en el dispositivo, no la nuestra. La buena noticia es que las regulaciones de la FDA apoyan completamente este acuerdo con la documentación adecuada.
Sí, puede etiquetar privadamente máquinas de ondas de choque cumpliendo las normas de embalaje de EE. UU. asegurándose de que el etiquetador privado se registre como establecimiento ante la FDA, el nombre del etiquetador aparezca como distribuidor en las etiquetas del dispositivo, la autorización 510(k) cubra las indicaciones específicas y un acuerdo de calidad defina las responsabilidades de etiquetado entre el fabricante y el etiquetador privado.
Requisitos de registro de la FDA para etiquetadores privados
Cuando usted etiqueta privadamente una máquina de ondas de choque, se convierte en el "etiquetador" en la terminología de la FDA. Esto desencadena obligaciones específicas.
Debe registrar su establecimiento en la FDA anualmente. La tarifa de registro para el año fiscal 2025 es de $7,653 para establecimientos extranjeros. Su registro debe estar activo antes de que cualquier dispositivo entre en los EE. UU.
Debe enumerar cada modelo de dispositivo bajo su establecimiento. La enumeración de dispositivos es gratuita pero obligatoria. Se requieren actualizaciones de la lista dentro de los 30 días posteriores a los cambios.
Contenido de la etiqueta para acuerdos de etiqueta privada
| Elemento de etiqueta | Opción del fabricante | Opción del etiquetador privado |
|---|---|---|
| Nombre comercial | "Fabricado por [Nombre]" | "Distribuido por [Nombre]" |
| Dirección | Dirección completa del fabricante | Dirección del etiquetador privado en EE. UU. |
| Etiquetador UDI | DUNS del fabricante | DUNS del etiquetador privado |
| Titular de 510(k) | Cualquiera de las partes | Cualquiera de las partes |
| Contacto para Quejas | Típicamente el fabricante | Cualquiera de las partes |
La Pregunta sobre la Aprobación 510(k)
Aquí es donde muchos importadores se confunden. La aprobación 510(k) es específica del dispositivo, no específica de la empresa. Si su fabricante ya tiene la aprobación 510(k) para una máquina de ondas de choque, puede importar legalmente ese dispositivo exacto.
Sin embargo, las indicaciones aprobadas deben coincidir exactamente con sus afirmaciones de marketing. Si el 510(k) cubre "manejo del dolor" pero usted comercializa para "reducción de celulitis", tiene un problema de cumplimiento.
Algunos etiquetadores privados optan por mantener su propio 510(k). Esto da más control sobre las afirmaciones y modificaciones. Nuestro equipo ha apoyado a varios clientes a través del proceso 510(k) proporcionando archivos técnicos y datos de pruebas.
Esenciales del Acuerdo de Calidad
La FDA espera un acuerdo escrito que defina quién hace qué. Este documento debe cubrir:
Proceso de aprobación del diseño de etiquetas. ¿Quién revisa las ilustraciones? ¿Quién aprueba las pruebas finales?
Procedimientos de control de cambios. ¿Qué sucede cuando actualizamos el dispositivo? ¿Con qué rapidez deben revisarse las etiquetas?
Manejo de quejas. ¿A dónde van los informes de eventos adversos? ¿Quién presenta los informes MDR a la FDA?
Retención de registros. Ambas partes deben mantener la documentación. Defina qué mantiene cada parte.
Nuestros acuerdos de calidad estándar tienen aproximadamente 15 páginas y tardan de dos a tres semanas en negociarse. Esta inversión previene disputas posteriores.
Consideraciones Prácticas de Marca
Desde el punto de vista de la producción, el etiquetado privado añade complejidad. Almacenamos carcasas en blanco e imprimimos logotipos personalizados por pedido. Esto aumenta el tiempo de entrega en aproximadamente cinco días hábiles.
La coincidencia de colores requiere muestras físicas. Los números Pantone por sí solos no son fiables en diferentes tipos de plástico. Recomendamos enviar un artículo de referencia para una coincidencia exacta.
Las pantallas de interfaz de usuario pueden mostrar logotipos personalizados y colores de marca. La personalización del software es un servicio de ingeniería separado con su propio cronograma y costo.
¿Cómo audito los procesos de etiquetado y control de calidad de mi proveedor antes de que mis máquinas salgan de China?
Antes de enviar cualquier pedido, invitamos a los clientes a auditar nuestras instalaciones. Aquellos que aceptan encuentran problemas que podemos solucionar antes de que se vuelvan costosos. Aquellos que omiten las auditorías a menudo enfrentan sorpresas en los puertos de EE. UU.
Para auditar el etiquetado y control de calidad de su proveedor, revise su certificación ISO 13485, inspeccione los PNT de etiquetado y los registros de control de cambios, verifique la precisión de los datos UDI, sea testigo de los procesos de aplicación de etiquetas y confirme la documentación de validación del embalaje. Las auditorías remotas por video son aceptables, pero las visitas in situ brindan una visión más profunda.
Solicitud de documentos previa a la auditoría
Solicite estos documentos antes de su visita o videollamada:
Certificado ISO 13485:2016 8 con declaración de alcance. El alcance debe incluir su tipo de dispositivo.
Registro del establecimiento de la FDA 9 confirmación. Verifique el número de registro en la base de datos pública de la FDA.
Carta de autorización 510(k) para su modelo específico. Verifique que las indicaciones coincidan con sus planes de marketing.
Tabla de contenido del manual de calidad. Esto muestra qué procedimientos existen.
Informes recientes de auditoría interna. Busque hallazgos relacionados con el etiquetado.
Áreas Clave del Proceso a Auditar
| Área del Proceso | Qué Revisar | Señales de Alerta |
|---|---|---|
| Control de Diseño de Etiquetas | Formularios de solicitud de cambio, firmas de aprobación | Aprobaciones faltantes, sin control de versiones |
| Impresión de Etiquetas | Registros de calibración de la impresora, especificaciones de tinta | Sin programa de calibración, mala calidad de impresión |
| Aplicación de Etiquetas | Instrucciones de trabajo, pasos de verificación | Etiquetas aplicadas de memoria, sin inspección |
| Gestión de UDI | Registros de envío de GUDID, verificación de código de barras | Datos incorrectos, códigos de barras ilegibles |
| Validación de Empaque | Informes de prueba, análisis de modos de fallo | Sin pruebas, informes obsoletos |
| Control de documentos | Archivos de etiquetas maestros, historial de revisiones | Versiones mixtas, sin trazabilidad |
Preguntas para hacer durante la auditoría
Nuestros clientes que hacen preguntas difíciles obtienen mejores productos. Aquí hay preguntas que revelan la verdadera capacidad:
"¿Muéstreme el último error de etiquetado que detectó. ¿Cuál fue la causa raíz? ¿Qué acción correctiva tomó?"
"¿Explíqueme qué sucede cuando la FDA actualiza una regulación de etiquetado. ¿Cuánto tiempo hasta que cambien sus procedimientos?"
"¿Puedo ver sus registros de verificación de códigos de barras de la semana pasada? ¿Cuál fue su rendimiento en el primer intento?"
"¿Quién tiene autoridad para liberar productos etiquetados? ¿Qué capacitación tienen?"
Técnicas de auditoría remota
Las auditorías por video se han convertido en un estándar desde 2020. Funcionan bien para la inspección de etiquetas si se realizan correctamente.
Utilice videollamadas de alta definición. 1080p como mínimo permite leer el texto de la etiqueta en pantalla.
Solicite recorridos en vivo por el área de producción con cámara. Los videos pregrabados pueden ocultar problemas.
Pida a los operadores que sostengan las etiquetas frente a la cámara. Verifique la claridad del texto, la calidad del código de barras y la precisión de la colocación.
Revise los documentos compartidos en pantalla en tiempo real. Observe cómo navegan por su sistema de control de documentos.
Consideraciones sobre la Transición de QMSR
La nueva Regulación del Sistema de Gestión de Calidad de la FDA entra en vigor el 2 de febrero de 2026. Esto alinea los requisitos de EE. UU. con la norma ISO 13485:2016.
Durante las auditorías, pregunte sobre la preparación de QMSR. Los proveedores deben tener documentos de análisis de brechas y cronogramas de implementación.
Los cambios clave de QMSR para el etiquetado incluyen requisitos ampliados para registros y firmas electrónicas, además de controles específicos bajo la sección propuesta 820.45.
Nuestro equipo de calidad completó el análisis de brechas de QMSR en 2024. Compartimos esta documentación con los clientes de auditoría para demostrar nuestra preparación.
Construyendo Alianzas de Calidad a Largo Plazo
Una auditoría no es suficiente. Las mejores relaciones de importación incluyen un monitoreo continuo de la calidad.
Proporcionamos informes mensuales de calidad a clientes clave. Estos incluyen rendimientos de producción, tendencias de quejas y estado de acciones correctivas.
Damos la bienvenida a auditorías repetidas. Los clientes recurrentes a menudo se centran en áreas de mejora específicas de visitas anteriores.
Considere inspecciones de terceros para cada envío. Empresas como SGS y Bureau Veritas ofrecen servicios de inspección previa al envío en China.
Conclusión
Las reglas de empaque y etiquetado de dispositivos médicos de EE. UU. protegen tanto a los pacientes como a los importadores legítimos. Con el cumplimiento adecuado de UDI, empaques validados, acuerdos claros de marca privada y auditorías exhaustivas de proveedores, sus máquinas de terapia de ondas de choque pasarán las aduanas sin problemas y llegarán a los clientes de manera segura.
Notas al pie
1. Página oficial de la FDA que proporciona una descripción general del sistema UDI, incluidos los requisitos de etiquetado. ↩︎
2. Página oficial de la FDA que detalla el sistema de Identificación Única de Dispositivos. ↩︎
3. Explica la norma ISO/IEC 15415 para la calidad de impresión de códigos de barras 2D y su importancia. ↩︎
4. Guía de la FDA sobre métodos y requisitos para enviar datos a GUDID. ↩︎
5. Detalles sobre ISTA 3A, una prueba de simulación general para productos empaquetados en entregas de paquetería. ↩︎
6. Explica las normas ISPM 15 para materiales de embalaje de madera en el comercio internacional. ↩︎
7. Guía completa del proceso de notificación previa a la comercialización 510(k) de la FDA para dispositivos médicos. ↩︎
8. Información sobre la certificación ISO 13485:2016 para sistemas de gestión de calidad de dispositivos médicos. ↩︎
9. Página oficial de la FDA sobre el registro anual de establecimientos para instalaciones de dispositivos médicos. ↩︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
