Le mois dernier, notre équipe qualité a reçu un appel urgent d'un distributeur américain. Leur expédition d'ondes de choc a été retenue au port de Los Angeles en raison de l'absence d'étiquettes UDI 1. La perte financière et la frustration des clients ont été importantes.
Les règles américaines concernant les emballages et l'étiquetage des dispositifs médicaux pour l'importation de machines de lithotripsie par ondes de choc exigent la conformité à la FDA en vertu du 21 CFR Partie 801, y compris l'identification du fabricant, les déclarations d'utilisation prévue, les avertissements, les instructions d'utilisation et l'identification unique du dispositif (UDI). L'emballage doit maintenir l'intégrité du dispositif, soutenir la traçabilité et répondre aux normes du règlement sur le système qualité en vertu du 21 CFR Partie 820.
Comprendre ces réglementations est essentiel avant que votre première expédition ne quitte l'usine. Laissez-moi vous présenter les exigences essentielles qui protègent votre investissement et maintiennent vos produits en transit dans les douanes américaines.
Comment puis-je m'assurer que les étiquettes de ma machine de thérapie par ondes de choc sont conformes aux exigences UDI de la FDA ?
Notre équipe d'ingénierie a appris que la conformité UDI est là où la plupart des importateurs trébuchent. Un seul élément manquant peut déclencher une détention portuaire qui coûte des milliers en frais de stockage et retards.
To ensure FDA UDI compliance, your shockwave therapy machine labels must display a UDI carrier (barcode or RFID) containing both a Device Identifier (DI) and Production Identifier (PI). You must register your device in the FDA's Global Unique Device Identification Database (GUDID) and ensure the UDI appears on all packaging levels and the device itself.
Comprendre la structure UDI
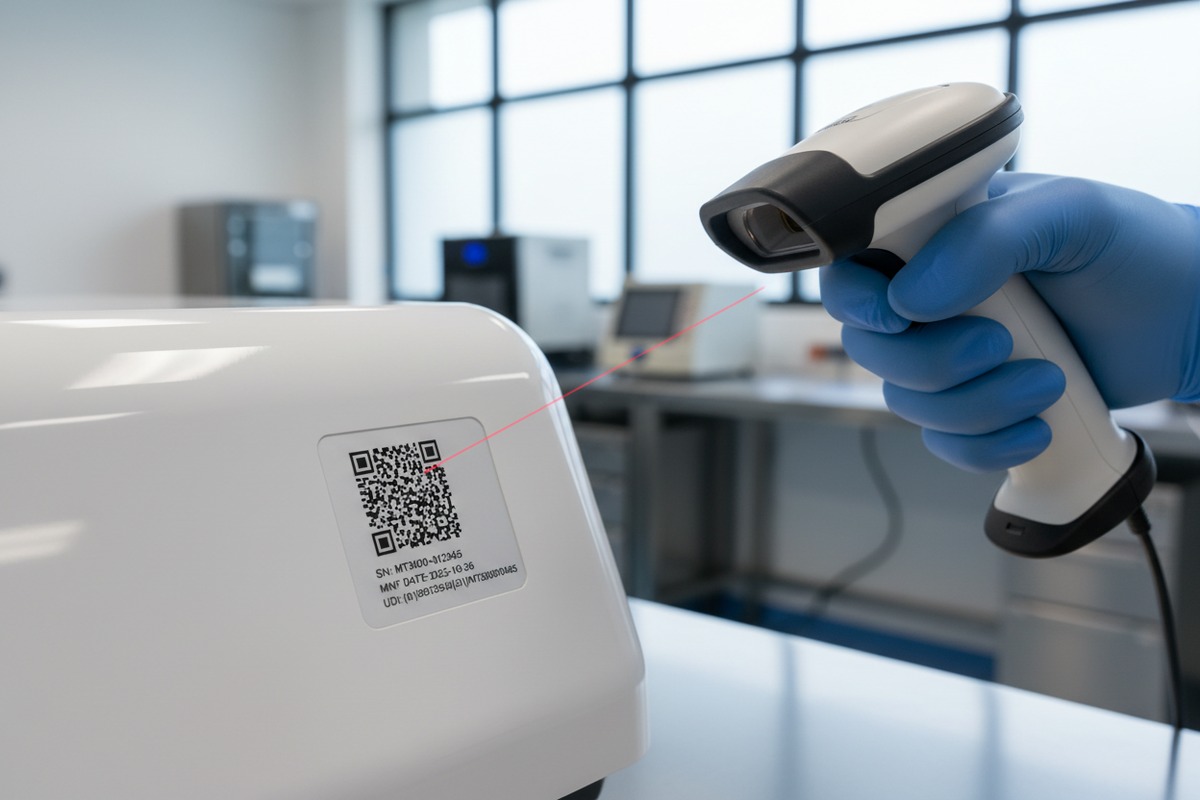
Les Le système d'identification unique des dispositifs 2 comporte deux composantes principales. L'identifiant de dispositif (DI) est une partie fixe qui identifie l'étiqueteur et la version du dispositif. L'identifiant de production (PI) est une partie variable qui comprend des détails de fabrication tels que le numéro de lot, le numéro de série, la date d'expiration et la date de fabrication.
Pour les machines d'ondes de choc de classe II, l'UDI doit figurer sur l'étiquette du dispositif et sur tous les niveaux d'emballage. Cela signifie que votre boîte intérieure, votre carton extérieur et votre conteneur d'expédition doivent tous porter les marquages UDI appropriés.
Éléments d'étiquetage requis selon le 21 CFR Partie 801
| Élément d'étiquetage | Exigence | Emplacement |
|---|---|---|
| Nom du fabricant | Nom légal complet et lieu d'activité | Étiquette du dispositif, emballage extérieur |
| Utilisation prévue | Déclaration claire de l'objectif thérapeutique | Étiquette de l'appareil, IFU |
| Mode d'emploi | Instructions d'utilisation complètes | IFU, peut faire référence à eIFU |
| Avertissements/Précautions | Toutes les informations relatives à la sécurité | Étiquette de l'appareil, IFU |
| Code-barres UDI | Format lisible par machine (GS1, HIBCC ou ICCBBA) | Étiquette de l'appareil, tout emballage |
| Texte en clair UDI | UDI lisible par l'homme sous le code-barres | Étiquette de l'appareil, tout emballage |
| Déclaration de mise en garde | "Rx only" pour les appareils sur ordonnance | Étiquette du dispositif, emballage extérieur |
Erreurs courantes d'UDI que nous avons constatées
D'après notre expérience d'expédition en Amérique du Nord, ces erreurs causent le plus de problèmes :
Premièrement, les importateurs oublient que l'UDI doit être permanent sur l'appareil lui-même, pas seulement sur l'emballage. Notre chaîne de production utilise désormais la gravure au laser pour la durabilité.
Deuxièmement, la qualité du code-barres est importante. La FDA exige une note minimale de C sur l'échelle ISO/IEC 15415 3. Une mauvaise qualité d'impression entraîne des échecs de lecture dans les centres de distribution.
Troisièmement, beaucoup oublient de soumettre les données à la GUDID avant l'expédition. L'entrée dans la base de données doit être active lorsque les marchandises arrivent aux ports américains.
Calendrier de soumission GUDID
Votre Soumission GUDID 4 doit avoir lieu au moins 14 jours avant votre première expédition aux États-Unis. Cela laisse le temps à la FDA d'examiner et d'apporter d'éventuelles corrections. Notre équipe de documentation prépare les packages de données GUDID en parallèle des calendriers de production pour éviter les retards.
La FDA exige 27 éléments de données obligatoires dans votre soumission GUDID, y compris le nom de la marque, le numéro de version, la description de l'appareil et si l'appareil est stérile ou contient du latex.
Quelles normes d'emballage spécifiques mon équipement d'onde de choc importé doit-il respecter pour éviter les dommages de transit ?
Lorsque nous avons commencé à exporter des machines à ondes de choc, les réclamations pour dommages de transport ont grignoté nos marges. Un pièce à main fissurée ou une console rayée signifiait des remplacements coûteux et des clients mécontents. Nous avons investi massivement dans l'ingénierie de l'emballage pour résoudre ce problème.
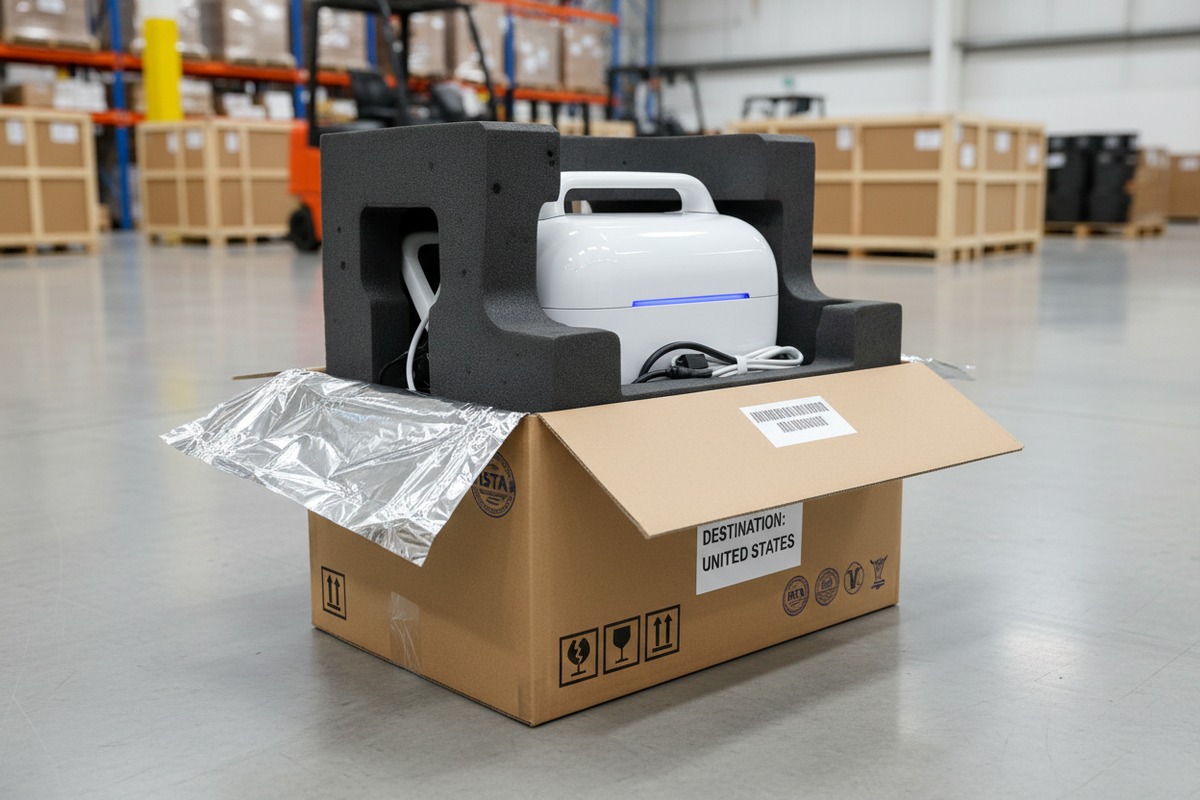
Votre emballage d'équipement à ondes de choc doit répondre aux normes de test de chute (ISTA 2A ou 3A), fournir un amorti adéquat pour les composants sensibles, inclure des barrières contre l'humidité pour le fret maritime et maintenir l'intégrité de l'appareil tout au long de la chaîne de distribution. Les enregistrements de validation de l'emballage sont requis en vertu du règlement sur le système qualité 21 CFR Partie 820.
Exigences de validation de l'emballage
La FDA s'attend à ce que l'emballage soit validé, pas seulement conçu. Cela signifie des tests documentés qui prouvent que votre emballage protège l'appareil dans les conditions d'expédition prévues.
Notre équipe qualité effectue des tests ISTA 3A 5 sur chaque nouvelle conception d'emballage. Ce protocole simule les contraintes d'expédition réelles, y compris les chutes, les vibrations, la compression et les changements de température.
Spécifications des matériaux pour l'emballage de la machine Shockwave
| Composant | Matériau | Objectif | Norme de test |
|---|---|---|---|
| Coussin intérieur | Mousse PE, densité minimale de 2 lb | Absorption des chocs | ASTM D3574 |
| Enveloppement de l'appareil | Papier bulle antistatique | Protection contre l'électricité statique | EIA-541 |
| Moisture Barrier | Sac en polyéthylène avec dessicant | Contrôle de l'humidité | MIL-PRF-22019 |
| Boîte intérieure | Carton ondulé 275 lb ECT | Intégrité structurelle | ASTM D4169 |
| Outer Carton | Double paroi 350 lb ECT | Résistance à l'empilage | ISTA 2A |
| Protections d'angle | Mousse moulée ou ondulée | Protection contre les chocs | Test de chute validé |
Points de protection critiques pour les machines à ondes de choc
Notre analyse d'ingénierie a identifié les composants les plus vulnérables des machines de thérapie par ondes de choc. Le connecteur de la pièce à main est particulièrement sensible aux impacts latéraux. Nous avons conçu des inserts en mousse personnalisés qui protègent entièrement cette zone.
L'écran du panneau de commande nécessite une barrière rigide. Même une légère pression lors de l'empilage peut fissurer les écrans LCD. Notre conception actuelle utilise des séparateurs ondulés qui répartissent la charge loin de la surface de l'écran.
Les alimentations électriques génèrent de la chaleur pendant le transport si les batteries restent connectées. Nos instructions d'emballage exigent la déconnexion de la batterie et incluent des voies de ventilation pour éviter les dommages thermiques.
Considérations relatives au fret maritime
Les expéditions maritimes présentent des défis uniques. L'humidité des conteneurs peut atteindre 95 % pendant le transit maritime. Les variations de température de 40 °F ou plus sont courantes.
Nous incluons des dessicants de qualité industrielle conçus pour une protection de 60 jours. Le sac barrière contre l'humidité est scellé à chaud, pas simplement plié. Ces mesures empêchent la corrosion des cartes de circuits imprimés et des composants métalliques.
Pour les expéditions palettisées, nous spécifions un film étirable d'une épaisseur minimale de 80 gauges appliqué en motif croisé. La qualité de la palette est également importante. Les palettes en bois traitées thermiquement avec des tampons ISPM-15 6 sont requises pour l'importation aux États-Unis.
Documentation Vos besoins en emballage
Au-delà de la protection physique, votre emballage doit assurer la conformité réglementaire. Incluez une liste de colisage qui correspond exactement à votre facture commerciale. Les numéros de série sur les documents doivent correspondre aux numéros de série sur les étiquettes UDI.
Nos listes de colisage font référence à la Approbation 510(k) 7 numéro pour chaque modèle d'appareil. Cela aide les agents des douanes à vérifier rapidement l'autorisation de mise sur le marché.
Puis-je étiqueter en privé mes machines à ondes de choc tout en respectant toutes les règles américaines relatives à l'emballage des dispositifs médicaux ?
L'étiquetage privé est le fondement de notre modèle économique d'exportation. La plupart de nos clients américains veulent leur marque sur l'appareil, pas la nôtre. La bonne nouvelle est que les réglementations de la FDA soutiennent pleinement cet arrangement avec la documentation appropriée.
Yes, you can private-label shockwave machines while meeting US packaging rules by ensuring the private labeler registers as an establishment with FDA, the labeler's name appears as the distributor on device labels, 510(k) clearance covers the specific indications, and a quality agreement defines labeling responsibilities between manufacturer and private labeler.
Exigences d'enregistrement de la FDA pour les étiqueteurs privés
Lorsque vous étiquetez en privé une machine à ondes de choc, vous devenez le " étiqueteur " dans la terminologie de la FDA. Cela déclenche des obligations spécifiques.
Vous devez enregistrer votre établissement auprès de la FDA chaque année. Les frais d'enregistrement pour l'exercice 2025 sont de $7 653 pour les établissements étrangers. Votre enregistrement doit être actif avant que tout appareil n'entre aux États-Unis.
Vous devez répertorier chaque modèle d'appareil sous votre établissement. La liste des appareils est gratuite mais obligatoire. Les mises à jour de la liste sont requises dans les 30 jours suivant les modifications.
Contenu de l'étiquette pour les arrangements d'étiquetage privé
| Élément d'étiquetage | Option Fabricant | Option Étiqueteur privé |
|---|---|---|
| Nom de l'entreprise | " Fabriqué par [Nom] " | " Distribué par [Nom] " |
| Adresse | Adresse complète du fabricant | Private labeler's US address |
| Étiqueteur UDI | Manufacturer's DUNS | Private labeler's DUNS |
| Titulaire du 510(k) | Peut être l'une ou l'autre partie | Peut être l'une ou l'autre partie |
| Contact pour les plaintes | Généralement le fabricant | Peut être l'une ou l'autre partie |
La question de l'approbation 510(k)
C'est ici que de nombreux importateurs se perdent. L'approbation 510(k) est spécifique à l'appareil, pas à l'entreprise. Si votre fabricant a déjà une approbation 510(k) pour une machine à ondes de choc, vous pouvez légalement importer cet appareil exact.
Cependant, les indications approuvées doivent correspondre exactement à vos allégations marketing. Si le 510(k) couvre la "gestion de la douleur" mais que vous commercialisez pour la "réduction de la cellulite", vous avez un problème de conformité.
Certains étiqueteurs privés choisissent de détenir leur propre 510(k). Cela leur donne plus de contrôle sur les allégations et les modifications. Notre équipe a soutenu plusieurs clients tout au long du processus 510(k) en fournissant des dossiers techniques et des données de test.
Essentiels de l'accord qualité
La FDA attend un accord écrit définissant qui fait quoi. Ce document doit couvrir :
Processus d'approbation de la conception de l'étiquette. Qui examine les illustrations ? Qui approuve les épreuves finales ?
Procédures de contrôle des modifications. Que se passe-t-il lorsque nous mettons à jour l'appareil ? Dans quel délai les étiquettes doivent-elles être révisées ?
Gestion des plaintes. Où vont les rapports d'événements indésirables ? Qui soumet les rapports MDR à la FDA ?
Conservation des enregistrements. Les deux parties doivent conserver la documentation. Définir ce que chaque partie maintient.
Nos accords qualité standard font environ 15 pages et prennent deux à trois semaines à négocier. Cet investissement évite les litiges ultérieurs.
Considérations pratiques sur la marque
D'un point de vue production, l'étiquetage privé ajoute de la complexité. Nous stockons des boîtiers vierges et imprimons des logos personnalisés par commande. Cela augmente le délai de livraison d'environ cinq jours ouvrables.
La correspondance des couleurs nécessite des échantillons physiques. Les numéros Pantone seuls ne sont pas fiables sur différents types de plastique. Nous recommandons d'envoyer un article de référence pour une correspondance exacte.
Les écrans d'interface utilisateur peuvent afficher des logos personnalisés et des couleurs de marque. La personnalisation du logiciel est un service d'ingénierie distinct avec son propre calendrier et coût.
How do I audit my supplier's labeling and quality control processes before my machines leave China?
Avant d'expédier toute commande, nous invitons les clients à auditer notre installation. Ceux qui acceptent trouvent des problèmes que nous pouvons résoudre avant qu'ils ne deviennent coûteux. Ceux qui sautent les audits font souvent face à des surprises aux ports américains.
To audit your supplier's labeling and quality control, review their ISO 13485 certification, inspect labeling SOPs and change control records, verify UDI data accuracy, witness label application processes, and confirm packaging validation documentation. Remote audits via video are acceptable but on-site visits provide deeper insight.
Demande de documents avant l'audit
Demandez ces documents avant votre visite ou votre appel vidéo :
certificat ISO 13485:2016 8 avec énoncé de portée. La portée doit inclure votre type d'appareil.
enregistrement de l'établissement FDA 9 confirmation. Verify the registration number on FDA's public database.
Lettre d'autorisation 510(k) pour votre modèle spécifique. Vérifiez que les indications correspondent à vos plans marketing.
Table des matières du manuel qualité. Ceci montre quelles procédures existent.
Rapports d'audit interne récents. Recherchez les conclusions relatives à l'étiquetage.
Domaines de processus clés à auditer
| Domaine de processus | Quoi vérifier | Drapeaux rouges |
|---|---|---|
| Contrôle de la conception des étiquettes | Formulaires de demande de modification, signatures d'approbation | Approbations manquantes, pas de contrôle de version |
| Impression des étiquettes | Enregistrements de calibration de l'imprimante, spécifications de l'encre | Pas de calendrier de calibration, mauvaise qualité d'impression |
| Application des étiquettes | Instructions de travail, étapes de vérification | Étiquettes appliquées de mémoire, pas d'inspection |
| Gestion UDI | Enregistrements de soumission GUDID, vérification du code-barres | Données incorrectes, codes-barres illisibles |
| Validation de l'emballage | Rapports de test, analyse des modes de défaillance | Pas de tests, rapports obsolètes |
| Contrôle des documents | Fichiers maîtres d'étiquettes, historique des révisions | Versions mixtes, pas de traçabilité |
Questions à poser lors de l'audit
Nos clients qui posent des questions difficiles obtiennent de meilleurs produits. Voici des questions qui révèlent la véritable capacité :
"Montrez-moi la dernière erreur d'étiquetage que vous avez détectée. Quelle en était la cause profonde ? Quelle action corrective avez-vous prise ?"
"Expliquez-moi ce qui se passe lorsque la FDA met à jour une réglementation sur l'étiquetage. Combien de temps avant que vos procédures ne changent ?"
"Puis-je voir vos enregistrements de vérification de codes-barres de la semaine dernière ? Quel a été votre taux de réussite au premier passage ?"
"Qui a l'autorité de libérer les produits étiquetés ? Quelle formation ont-ils ?"
Techniques d'audit à distance
Les audits vidéo sont devenus la norme depuis 2020. Ils fonctionnent bien pour l'inspection des étiquettes s'ils sont effectués correctement.
Utilisez des appels vidéo haute définition. 1080p minimum permet de lire le texte de l'étiquette à l'écran.
Demandez des visites en direct de la zone de production par caméra. Les vidéos pré-enregistrées peuvent cacher des problèmes.
Demandez aux opérateurs de tenir les étiquettes devant la caméra. Vérifiez la clarté du texte, la qualité du code-barres et la précision du placement.
Passez en revue les documents partagés à l'écran en temps réel. Observez leur navigation dans leur système de contrôle documentaire.
Considérations relatives à la transition QMSR
FDA's new Quality Management System Regulation takes effect February 2, 2026. This aligns US requirements with ISO 13485:2016.
Lors des audits, posez des questions sur la préparation au QMSR. Les fournisseurs doivent disposer de documents d'analyse des écarts et de calendriers de mise en œuvre.
Les principaux changements du QMSR pour l'étiquetage comprennent des exigences élargies pour les enregistrements et signatures électroniques, ainsi que des contrôles spécifiques en vertu de la section proposée 820.45.
Notre équipe qualité a terminé l'analyse des écarts QMSR en 2024. Nous partageons cette documentation avec les clients d'audit pour démontrer notre préparation.
Construire des partenariats qualité à long terme
Un seul audit ne suffit pas. Les meilleures relations d'importation incluent une surveillance continue de la qualité.
Nous fournissons des rapports qualité mensuels à nos clients clés. Ceux-ci comprennent les rendements de production, les tendances des plaintes et l'état des actions correctives.
Nous accueillons les audits répétés. Les clients réguliers se concentrent souvent sur des domaines d'amélioration spécifiques issus des visites précédentes.
Envisagez des inspections par des tiers pour chaque expédition. Des entreprises comme SGS et Bureau Veritas proposent des services d'inspection avant expédition en Chine.
Conclusion
Les règles américaines concernant les emballages et l'étiquetage des dispositifs médicaux protègent à la fois les patients et les importateurs légitimes. Avec une conformité UDI appropriée, un emballage validé, des accords de marque privée clairs et des audits approfondis des fournisseurs, vos appareils de thérapie par ondes de choc passeront la douane en douceur et parviendront en toute sécurité aux clients.
Notes de bas de page
1. Page officielle de la FDA fournissant un aperçu du système UDI, y compris les exigences d'étiquetage. ︎
2. Page officielle de la FDA détaillant le système d'identification unique des dispositifs. ︎
3. Explique la norme ISO/IEC 15415 pour la qualité d'impression des codes-barres 2D et son importance. ︎
4. Guide de la FDA sur les méthodes et les exigences pour soumettre des données à la GUDID. ︎
5. Détails sur ISTA 3A, un test de simulation général pour les produits emballés dans la livraison par colis. ︎
6. Explique les normes ISPM 15 pour les matériaux d'emballage en bois dans le commerce international. ︎
7. Guide complet du processus de notification préalable à la mise sur le marché 510(k) de la FDA pour les dispositifs médicaux. ︎
8. Informations sur la certification ISO 13485:2016 pour les systèmes de management de la qualité des dispositifs médicaux. ︎
9. FDA’s official page on annual establishment registration for medical device facilities. ︎



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
Rejoignez la conversation
Vous avez une question ou un éclairage à partager ? Nous lisons chaque commentaire — que vous soyez distributeur, propriétaire de salon ou simplement curieux de la technologie. Votre expérience concrète aide les autres à prendre de meilleures décisions. Laissez vos réflexions ci-dessous.