In den letzten zehn Jahren hat unser Werk Tausende von Pressotherapiegeräten weltweit versandt FDA-Geräteklassifizierung 1. Every year, several US clients face the same question at customs: “Where is the FDA documentation?” It’s frustrating when shipments get delayed—or worse, refused entry FDA’s public medical device establishment registration database 2. Dennoch bleiben die Vorschriften zur FDA-Registrierung für viele Importeure verwirrend.
Ja, eine Registrierung bei der FDA ist für Unternehmen erforderlich, die Pressotherapiegeräte für den kommerziellen Verkauf in den USA importieren, vertreiben oder herstellen. Pressotherapiegeräte werden als Medizinprodukte reguliert. Ausländische Hersteller müssen sich vor dem Export registrieren. US-Importeure müssen sich ebenfalls registrieren. Die Registrierung ist jedoch von der 510(k)-Zulassung getrennt, die je nach Geräteklassifizierung und Ausnahmen erforderlich sein kann oder auch nicht.
In diesem Artikel erläutern wir die FDA-Anforderungen Schritt für Schritt. Sie erfahren, wie Sie feststellen, ob Ihr Gerät benötigt wird 510(k)-Freigabe 3, how to verify a supplier’s credentials, what happens at customs, and how to keep your private-label brand compliant.
Wie bestimme ich, ob meine importierte Pressotherapie-Maschine eine FDA 510(k)-Freigabe oder nur eine Anlagenregistrierung benötigt?
Als wir anfingen, Pressotherapiegeräte in die USA zu exportieren, fühlte sich selbst unser Regulierungsteam von der FDA-Terminologie überfordert. Begriffe wie "510(k)-Freigabe", "Registrierung von Einrichtungen" und "Gerätelistung" werden oft verwechselt. Doch sie bedeuten sehr unterschiedliche Dinge. Wenn Sie diese falsch verstehen, kostet es Sie Zeit, Geld und Marktzugang.
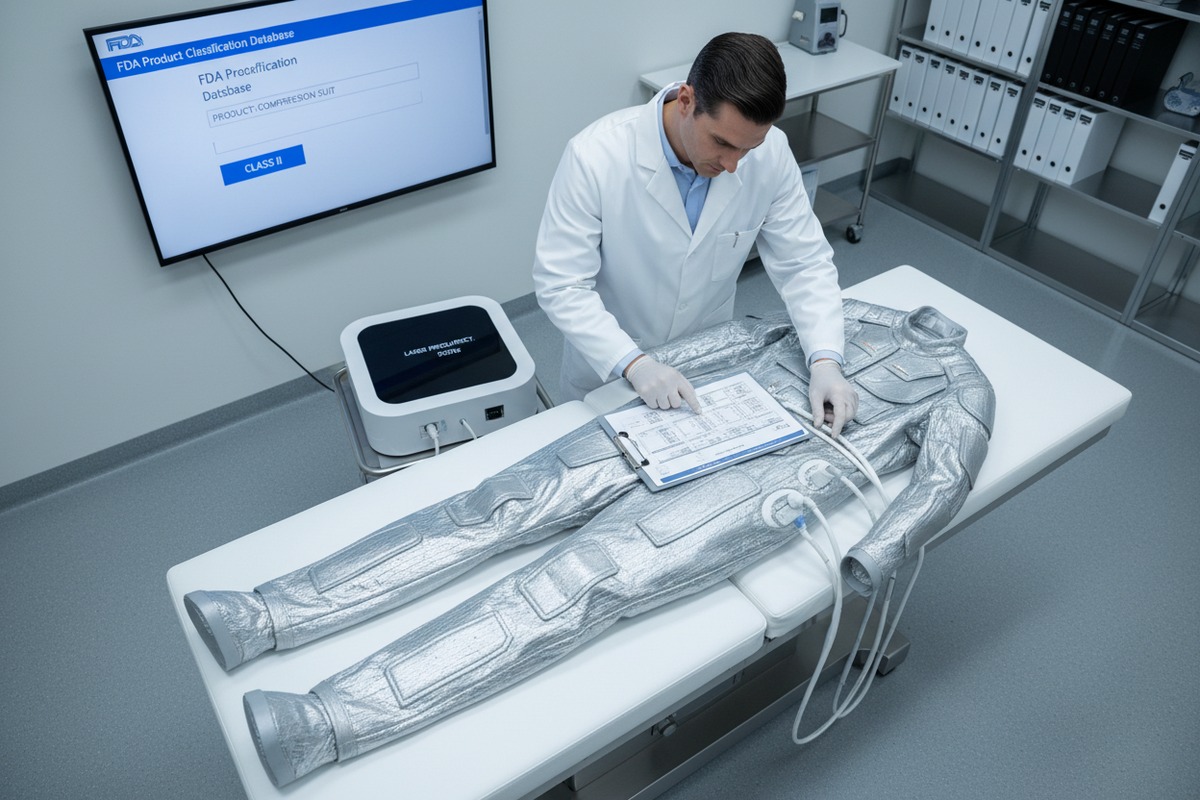
Um festzustellen, ob Ihr Pressotherapiegerät eine 510(k)-Zulassung benötigt, müssen Sie zunächst dessen FDA-Geräteklassifizierung ermitteln. Die meisten Pressotherapiegeräte sind Klasse-II-Geräte, die in der Regel eine 510(k)-Vorabgenehmigung erfordern, es sei denn, sie sind ausdrücklich ausgenommen. Alle Betriebe – Hersteller, Importeure und Händler – müssen sich bei der FDA registrieren, unabhängig davon, ob eine 510(k)-Zulassung erforderlich ist.
Verständnis der FDA-Geräteklassifizierungen
Die FDA klassifiziert Medizinprodukte 4 in drei Kategorien, basierend auf dem Risiko. Klasse-I-Geräte stellen das geringste Risiko dar. Klasse-II-Geräten 5 bergen ein moderates Risiko. Klasse-III-Geräte stellen das höchste Risiko dar und erfordern eine Zulassung vor der Markteinführung (PMA) 6.
Als Klasse-II-Gerät zugelassen, ist der PlasmaFlow X kompakter, intelligenter und langlebiger – er liefert eine leistungsstarke Therapie in einem schlanken, tragbaren Paket. Dies veranschaulicht, wie sequentielle Kompressionssysteme typischerweise unter Klasse II fallen. Das AIROS 6 Sequential Compression Device System (K172770) ist ein Klasse-II-Gerät, das mit Bein- oder Armkompressionsbekleidung zur gradienten pneumatischen Kompression verwendet wird. Das Gerät wird zur Behandlung und zum Management von venösen oder lymphatischen Erkrankungen eingesetzt.
| Geräteklasse | Risikostufe | 10. Ableitstrom, Isolierung, Erdung | Beispiele |
|---|---|---|---|
| Klasse I | Niedrig | Registrierung + Auflistung (normalerweise 510(k)-befreit) | Manuelle Kompressionsverbände, elastische Strümpfe |
| Klasse II | Mäßig | Registrierung + Listung + 510(k)-Freigabe (sofern nicht ausgenommen) | Angetriebene Pressotherapie-Systeme, sequentielle Kompressionsgeräte |
| Klasse III | Hoch | Registrierung + Listung + Vorabgenehmigung (PMA) | Implantierbare Kardioverter-Defibrillatoren |
Registrierung vs. Freigabe: Hauptunterschiede
If a manufacturer's device falls into a generic category of exempted class I devices as defined in 21 CFR Parts 862-892 7, definiert, ist vor dem Inverkehrbringen des Geräts in den USA kein Antrag auf Vorab-Benachrichtigung und keine FDA-Freigabe erforderlich. Diese Hersteller müssen jedoch ihre Einrichtung registrieren und die generische Kategorie oder den Klassifizierungsnamen auflisten.
Auch wenn ein Gerät von der 510(k)-Pflicht befreit ist, bleibt die Registrierung der Einrichtung zwingend erforderlich. Die Registrierung teilt der FDA mit, wer Sie sind und welche Geräte Sie handhaben. Die Listung teilt der FDA mit, welche spezifischen Geräte Sie herstellen oder importieren. Die FDA-Registrierung bedeutet, dass eine Einrichtung oder Produkte bei der FDA gelistet sind und die regulatorischen Anforderungen für Betrieb und Vertrieb erfüllen. Sie beinhaltet keine FDA-Bewertung oder -Prüfung.
So überprüfen Sie den Klassifizierungsstatus
To determine your device's classification:
- Identifizieren Sie den Produktcode (z. B. IPF für angetriebene Muskelstimulatoren)
- Suchen Sie auf der FDA-Produktdatenbank für Klassifizierungen 8
- Überprüfen Sie die Verordnungsnummer in 21 CFR 800-1299
- Prüfen Sie, ob Ihr Gerätetyp von der 510(k)-Pflicht befreit ist
Für medizinische Indikationen benötigen Geräte, die in vielen Regionen verkauft werden, CE-Kennzeichnung 9 (EU) and, in the U.S., may need FDA 510(k) clearance depending on intended use. Always verify the model's approvals for your country.
Der Faktor der beabsichtigten Verwendung
Your device's "intended use" heavily influences its regulatory pathway. A compression device marketed purely for relaxation in a spa may be viewed differently than one claiming to treat lymphedema. However, any health-related claim typically triggers medical device classification.
What steps should I take to verify a Chinese manufacturer's FDA credentials before placing my order?
In our experience working with US distributors, we've seen countless cases where buyers trusted a supplier's verbal claim of "FDA registered" status only to discover problems at customs. Verification is essential. And it takes more effort than just accepting a screenshot.
To verify a Chinese manufacturer's FDA credentials, search the FDA's public medical device establishment registration database at accessdata.fda.gov, cross-reference the manufacturer's name and registration number, check for any FDA warning letters or import alerts, and request copies of 510(k) clearance letters if applicable. Also verify their US Agent information is current.
Nutzung der öffentlichen FDA-Datenbank
Die FDA stellt eine öffentliche Datenbank für registrierte Medizinproduktehersteller zur Verfügung. Nach der Registrierung erhält jede Einrichtung eine Inhaber-/Betreibernummer, die als FDA-Registrierungsnummer für die Zollabfertigung akzeptiert werden kann. Es kann jedoch bis zu 90 Tage dauern, bis die FDA einer Geräteeinrichtung eine offizielle FDA-Nummer (FEI) zuweist.
Für Medizinprodukte können Sie den Registrierungsstatus direkt überprüfen:
| Überprüfungsmethode | Ressource | Was Sie überprüfen können |
|---|---|---|
| Registrierung der Niederlassung | FDA-Datenbank für Medizinprodukte-Registrierung | Name des Herstellers, Adresse, Registrierungsstatus |
| 510(k)-Freigabe | 510(k)-Datenbank für Vorabgenehmigungen | Gerätebezeichnung, Freigabedatum, Anwendungsbereiche |
| Verwarnungsschreiben | FDA-Warnbrief-Datenbank | Compliance-Historie, zitierte Verstöße |
| Import-Warnungen | FDA-Import-Alarm-Datenbank | Status der Zurückhaltung ohne physische Untersuchung |
Über die Datenbank hinaus: Due-Diligence-Schritte
Die Verifizierung sollte drei Schlüsselmethoden umfassen: Erstens, Abgleich der FDA-Registrierungsnummern in der offiziellen FDA-Datenbank. Zweitens, Anforderung von Auditberichten von Drittinspektoren wie SGS oder Bureau Veritas.
Führen Sie virtuelle Anlagenaudits durch, überprüfen Sie Berichte von Drittinspektionen, verifizieren Sie Qualitätszertifizierungen wie ISO 13485 und prüfen Sie FDA-Warnbrief-Datenbanken. Fordern Sie zusätzlich Nachweise über kürzlich erfolgreiche FDA-Anlageninspektionen an und validieren Sie Pläne zur Kontinuität der Lieferkette.
Wichtige anzufordernde Dokumente
Bei der Überprüfung eines chinesischen Herstellers fordern Sie an:
- Bestätigung der FDA-Registrierung: Das offizielle Registrierungsdokument, das ihre FEI-Nummer zeigt
- Informationen zur Geräteauflistung: Nachweis, dass das spezifische Gerätemodell aufgeführt ist
- 510(k) Freigabebrief: Wenn das Gerät eine Zulassung benötigt, fordern Sie das FDA-Entscheidungsschreiben an
- Details zum US-Agenten: Ausländische Hersteller müssen einen US-Agenten benennen; verifizieren Sie diese Informationen
- ISO 13485 Zertifikat: Obwohl freiwillig, zeigt dieser Standard für Qualitätsmanagement Konsistenz in der Fertigung
Warnsignale, auf die Sie achten sollten
While having an FDA registration is a necessary step, it doesn't hold much weight on its own. Simply being registered with the FDA does not guarantee that a product is safe or compliant. The real question is whether your supplier is manufacturing the product in a way that ensures its safety or effectiveness.
Achten Sie auf diese Warnsignale:
- Lieferant weigert sich, Registrierungsdokumente vorzulegen
- Registration number doesn't appear in FDA database
- Behauptungen von "FDA-genehmigt" für Geräte der Klasse I oder II (die FDA "genehmigt" diese nicht – sie werden "freigegeben" oder einfach "registriert")
- Keine Informationen über einen US-Vertreter verfügbar
- Aktuelle Warnschreiben der FDA oder aktive Importwarnungen
Ungültige FDA-Registrierungen können zu Verzögerungen bei der Zollabfertigung führen oder zur Beschlagnahmung am Einfuhrhafen.
Wird meine Sendung Zollverzögerungen oder Beschlagnahmungen erfahren, wenn meine Pressotherapie-Ausrüstung keine ordnungsgemäße FDA-Dokumentation aufweist?
When our clients call in panic because their shipment is stuck at Los Angeles port, the story is usually the same. They assumed their supplier handled everything. They didn't verify documentation before shipping. Now they're paying storage fees while trying to resolve the situation.
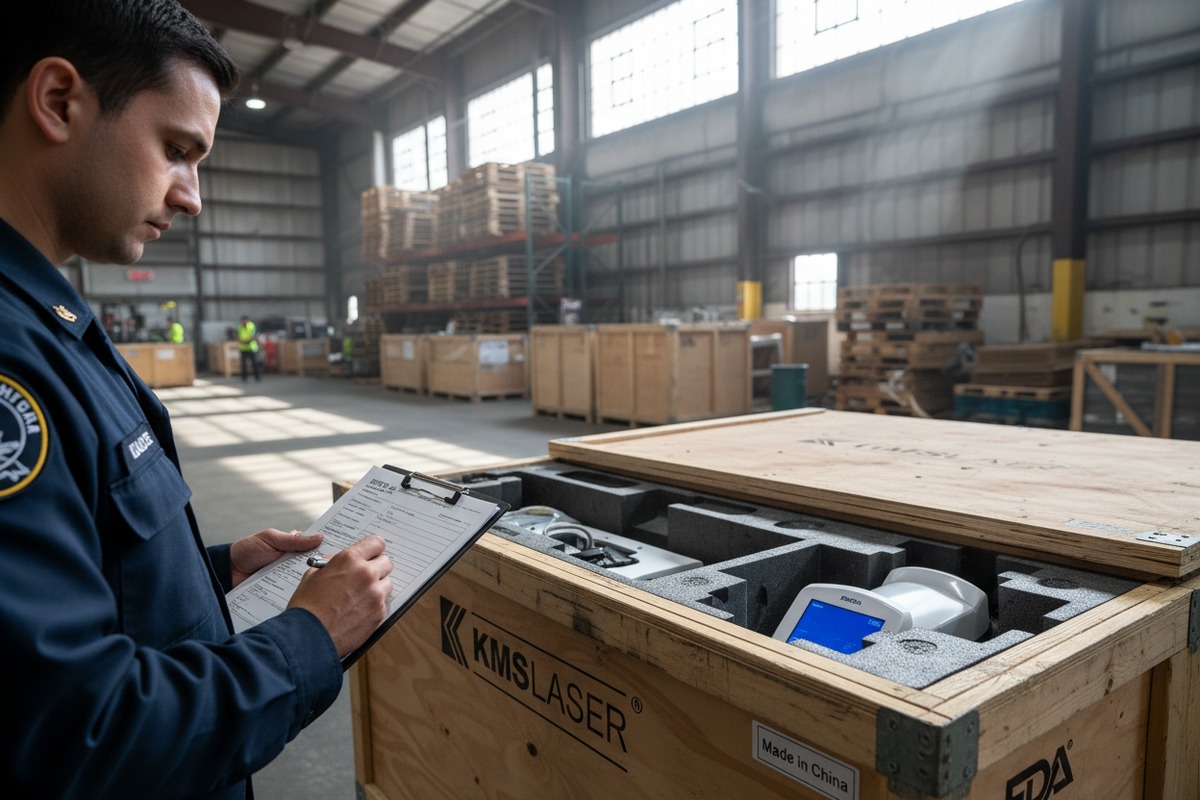
Yes, your shipment can face customs delays, detention, or outright refusal if your pressotherapy equipment lacks proper FDA documentation. The FDA uses an automated screening system called PREDICT to flag non-compliant shipments. If registration or listing information doesn't match the FDA database, your products may be detained without physical examination and potentially refused entry.

Wie die FDA Importe prüft
These entry declarations are compared to information in the FDA's internal data systems. The FDA uses the internal data systems to verify registration, listing, device approval (when required) or other product requirements and to determine if the firm is subject to DWPE. If the information submitted matches, then compliance is verified; if the information submitted does not match, the FDA may gather additional information or may detain the product.
Wenn die übermittelten Informationen mit der CDRH-Datenbank für Registrierung und Auflistung von Einrichtungen übereinstimmen, wird die Konformität überprüft; wenn die Informationen nicht übereinstimmen, kann die FDA zusätzliche Informationen sammeln oder das Produkt zurückhalten. Wenn einem Unternehmen die erforderliche Registrierung und Auflistung fehlt, wird das Produkt zur Ablehnung freigegeben.
Der Einbehaltungssprozess
Die FDA (Food and Drug Administration) wird eine Zollbeschlagnahme veranlassen, wenn die Behörde vermutet, dass importierte Waren einer weiteren Prüfung bedürfen. Diese Beschlagnahmen erfolgen, nachdem die FDA ein risikobasiertes Screening-System namens PREDICT verwendet hat. Bei Bedenken hinsichtlich Sicherheit, Konformität oder Dokumentation wird die Behörde die Sendung zu weiteren Tests zurückhalten.
| Phase | Was passiert | Ihr Zeitplan |
|---|---|---|
| FDA-Beschlagnahme | Sendung zur weiteren Prüfung markiert | Sofort |
| Beschlagnahme | FDA erlässt Mitteilung über Beschlagnahme und Anhörung | ~20 Tage zur Antwort |
| Antwortfrist | Sie legen Zeugenaussagen oder Beweise vor | Verlängerung möglich |
| Ablehnung | Wenn Verstöße nicht behoben werden, wird die Einfuhr verweigert | 90 Tage zur Ausfuhr oder Vernichtung |
Wenn die FDA jedoch entscheidet, dass eines der Produkte gegen das Gesetz zu verstoßen scheint, wird sie diese Produkte zurückhalten und dem Importeur, dem Eigentümer, dem Empfänger und dem Zollagenten eine entsprechende Mitteilung über die FDA-Maßnahme – Beschlagnahme (eine Beschlagnahmungsmitteilung) – ausstellen. Die FDA benötigt nicht viele Beweise, um eine Sendung zurückzuhalten – der einzige Beweis ist das Anscheinen eines Verstoßes. Tatsächlich muss sie die betreffenden Produkte nicht einmal untersuchen oder testen, wenn die FDA andere Beweise dafür hat, dass die Produkte gegen das Gesetz zu verstoßen scheinen.
Folgen der Ablehnung
A refusal is FDA's final decision that a detained shipment is in violation of FDA laws and regulations. A refused shipment must either be destroyed or exported under the supervision of Customs and Border Protection (CBP) and FDA within 90 days of the date of the Notice of FDA Action (Refusal Notice).
However, if the FDA refuses the shipment, the importer must either export or destroy the goods within 90 days. Failing to do so could lead to Customs taking action against the importer's bond. If goods are worth more than the bond limit, Customs can impose higher penalties.
Wie man Zollprobleme vermeidet
The submission of correct and accurate entry data along with the relevant A of C codes will help expedite the entry review process. Supplying this information accurately increases the likelihood that your shipment will be processed electronically and not held for manual review because the FDA's screening tool, PREDICT, can verify the declared information against the FDA's internal data systems. Note: Submitting inaccurate or incomplete information may delay the review of your entry.
Stellen Sie vor dem Versand sicher:
- Foreign manufacturer's registration is active
- Das Gerät ist ordnungsgemäß bei der FDA gelistet
- Alle erforderlichen 510(k)-Freigaben liegen vor
- Die Affirmation of Compliance (A of C)-Codes sind korrekt
- Die Kennzeichnung entspricht den FDA-Anforderungen
Wie kann ich sicherstellen, dass meine Eigenmarke für Pressotherapie-Geräte vollständig den US-Vorschriften für Medizinprodukte entspricht?
Der Betrieb einer Eigenmarke bedeutet, viele Hüte zu tragen. In unserer Einrichtung arbeiten wir mit Markeninhabern zusammen, die ihr Logo auf unseren Maschinen haben möchten. Aber sie unterschätzen oft die regulatorischen Verantwortlichkeiten, die damit einhergehen, ihren Namen auf ein Medizinprodukt zu setzen, das für den US-Markt bestimmt ist.
Um Ihre Eigenmarken-Pressotherapie-Marke konform zu halten, müssen Sie sich entweder als Hersteller (wenn Sie die Spezifikationen besitzen) oder als Auftragshersteller registrieren. Als Inhaber einer Eigenmarke können Sie als "Spezifikationsentwickler" qualifiziert sein und benötigen Ihre eigene FDA-Betriebsregistrierung. Sie müssen auch Geräte-Listings sicherstellen, die Dokumentation des Qualitätssystems pflegen und die Meldung von unerwünschten Ereignissen bearbeiten.

Verstehen Sie Ihre Rolle in der Lieferkette
Die FDA kümmert sich darum, wer was tut. Ihre regulatorischen Verpflichtungen hängen von Ihrer Rolle ab:
| Ihre Rolle | Registrierung erforderlich? | Geräteauflistung erforderlich? | QSR-Konformität? |
|---|---|---|---|
| Hersteller (entwickelt & produziert) | Ja | Ja | Ja (vollständig) |
| Auftragsfertiger (produziert nach Spezifikation) | Ja | Ja | Ja (vollständig) |
| Spezifikationsentwickler (eigene Entwicklung, Produktion ausgelagert) | Ja | Muss möglicherweise aufgelistet werden | Teilweise |
| Erstimporteur | Ja | No (list foreign mfr's devices) | Begrenzt |
| Private Label Distributor | Vielleicht | Hängt von Aktivitäten ab | Begrenzt |
| Wiederetikettierer/Umverpacker | Ja | Ja | Ja (teilweise) |
Jährliche Registrierungsanforderungen
Die Gebühr für die Registrierung von FDA-Medizinproduktebetrieben für das Jahr 2026 beträgt 11.423 USD. Das FDA-Fiskaljahr 2026 beginnt am 1. Oktober 2025 und endet am 30. September 2026. Die jährliche Gebühr für die Registrierung von Betrieben muss zwischen dem 1. Oktober 2025 und dem 31. Dezember 2025 bezahlt werden.
Die jährliche Benutzergebühr für die Registrierung von Betrieben kann jederzeit zwischen dem 1. Oktober und dem 31. Dezember bezahlt werden. Wenn Sie zu spät bezahlen, gibt es keine Strafe, aber Ihr Registrierungsstatus wird inaktiv, und Sie können keine neuen Geräteeinreichungen vornehmen oder Produkte in die USA importieren.
Qualitätsmanagementsystemanforderungen
Im Februar 2024 veröffentlichte die FDA jedoch eine lang erwartete endgültige Regelung mit dem Titel "Medical Devices; Quality System Regulation Amendments", die die aktuellen Good Manufacturing Practice (GMP)-Anforderungen für Medizinprodukte der Quality System Regulations (QSR) änderte, hauptsächlich um die US-Vorschriften stärker an die Norm ISO 13485:2016 der International Organization for Standardization (ISO) anzupassen. Die Regel – allgemein als Quality Management System Regulation (QMSR) bezeichnet – stellt einen wichtigen Schritt zur globalen Harmonisierung der regulatorischen Anforderungen für Medizinprodukte dar. Die QMSR tritt am 2. Februar 2026 in Kraft.
ISO 13485 ist eine freiwillige Norm, die Anforderungen an Qualitätsmanagementsysteme (QMS) für Unternehmen festlegt, die Medizinprodukte entwickeln und herstellen. Diese ISO-Zertifizierung zeigt, dass die von uns hergestellten Produkte sicher und wirksam sind.
Aufbau eines Compliance-Programms
Für Inhaber von Eigenmarken empfehlen wir folgende Schritte:
1. Klärung vertraglicher Verantwortlichkeiten
Legen Sie in Ihrem Vertrag mit dem Hersteller klar fest, wer für Registrierung, Listung, Qualitätssysteme und Überwachung nach dem Inverkehrbringen zuständig ist.
2. Führen von Design-Historien-Dateien
Wenn Sie das Design festlegen, führen Sie eine vollständige Dokumentation der Designkontrollen, Risikoanalysen sowie Verifizierungs-/Validierungstests.
3. Implementierung von Beschwerdemanagement
Richten Sie ein System für den Empfang, die Bewertung und die Untersuchung von Kundenbeschwerden ein. Einige Beschwerden lösen eine obligatorische Meldung an die FDA aus.
4. Planung der Überwachung nach dem Inverkehrbringen
Die FDA erwartet eine kontinuierliche Überwachung der Leistung von Medizinprodukten. Verfolgen und analysieren Sie alle unerwünschten Ereignisse oder Produktprobleme.
5. Führen Sie Aufzeichnungen aktuell
Jährliche Registrierungsverlängerungen, aktualisierte Listungen bei Produktänderungen und dokumentierte Qualitätsaufzeichnungen müssen geführt werden.
Zusammenarbeit mit Ihrem Lohnhersteller
Bei der Zusammenarbeit mit einem chinesischen Hersteller wie unserem, legen Sie Folgendes fest:
- Klare Qualitätsvereinbarungen
- Dokumentation des Design-Eigentums
- Prüfungsrechte
- Änderungskontrollverfahren
- Matrix der regulatorischen Verantwortlichkeiten
Schlussfolgerung
FDA registration is not optional when sourcing pressotherapy machines for the US market. Before placing an order, verify your supplier's registration status, understand your device classification, and clarify your own regulatory responsibilities. Taking these steps upfront prevents costly delays at customs and protects your business reputation.
Fußnoten
1. Ersetzt durch die FDA.gov-Seite, die Zugang zu den offiziellen Medical Device Databases bietet, einschließlich der Product Classification Database, dem primären Werkzeug für die FDA-Geräteklassifizierung. ︎
2. Direkter Zugang zur offiziellen FDA-Datenbank zur Überprüfung von Registrierungen von medizinischen Geräten als Betriebsstätte. ︎
3. Beschreibt das Prä-Market-Notification-Verfahren zur Nachweisung der wesentlichen Gleichwertigkeit von Medizinprodukten. ︎
4. Ersetzt durch die Hauptseite mit dem Überblick über Medizinprodukte der FDA, die maßgeblich und umfassend ist. ︎
5. Erklärt die Merkmale, Beispiele und regulatorischen Kontrollen für Medizinprodukte der Klasse II. ︎
6. Definiert den strengsten regulatorischen Weg für Hochrisiko-Medizinprodukte der Klasse III. ︎
7. Bezieht sich auf den spezifischen Abschnitt der Bundesvorschriften, der die Klassifizierung von Medizinprodukten regelt. ︎
8. Bietet einen direkten Link zur offiziellen FDA-Datenbank für die Suche nach Klassifizierungen von Medizinprodukten. ︎
9. Erläutert die europäische Konformitätszertifizierung, die für Medizinprodukte erforderlich ist, die in der EU vermarktet werden. ︎
10. Erläutert den obligatorischen Prozess für Einrichtungen, die Medizinprodukte herstellen, sich bei der FDA zu registrieren. ︎



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
Nehmen Sie an der Diskussion teil
Haben Sie eine Frage oder einen Einblick zu teilen? Wir lesen jeden Kommentar — ob Sie Distributor, Salonbesitzer oder einfach nur neugierig auf die Technologie sind. Ihre praktische Erfahrung hilft anderen, bessere Entscheidungen zu treffen. Teilen Sie Ihre Gedanken unten mit.