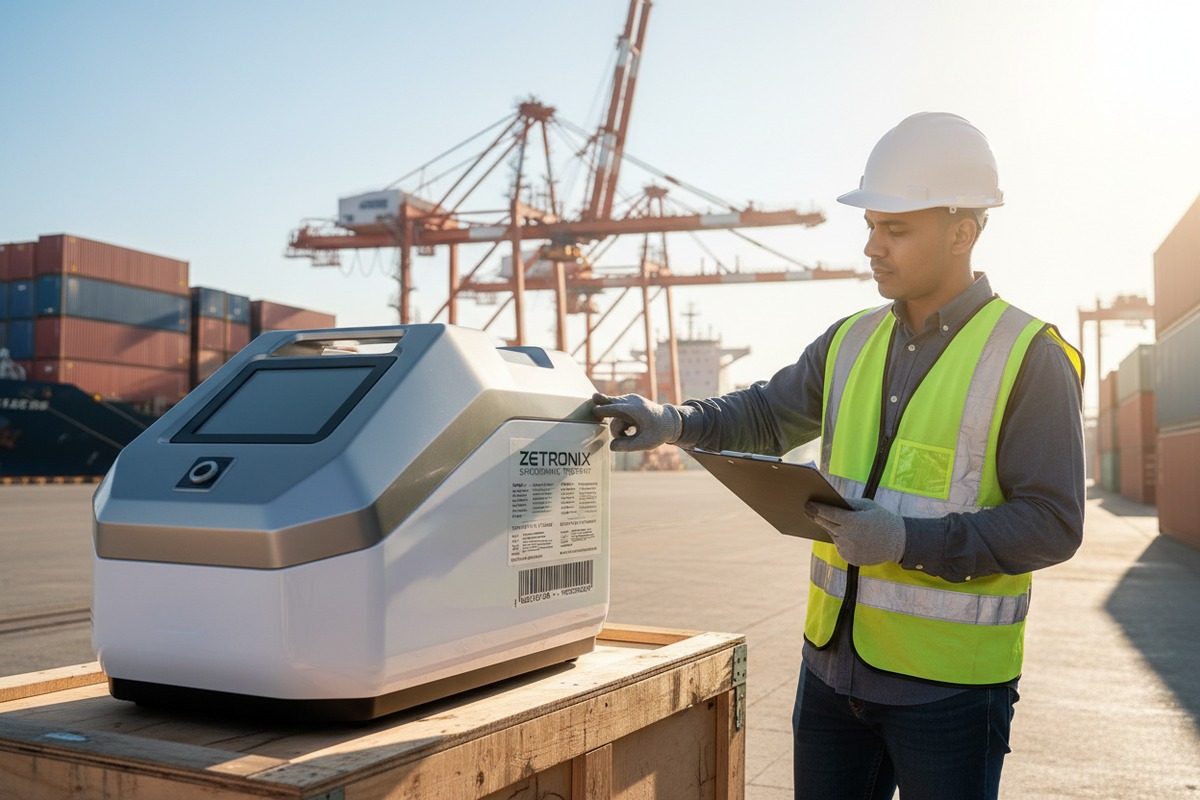
Letzten Monat erhielt unser Qualitätsteam einen dringenden Anruf von einem US-Vertriebspartner. Ihre Stoßwellentherapie-Sendung wurde im Hafen von Los Angeles wegen fehlender UDI-Etiketten 1. festgehalten. Der finanzielle Verlust und die Frustration der Kunden waren erheblich.
US-amerikanische Vorschriften für medizinische Geräteverpackungen und Kennzeichnung für den Import von Stoßwellentherapiegeräten erfordern die Einhaltung der FDA-Vorschriften gemäß 21 CFR Teil 801, einschließlich Herstelleridentifikation, Angaben zur bestimmungsgemäßen Verwendung, Warnhinweisen, Gebrauchsanweisungen und eindeutiger Gerätekennzeichnung (UDI). Die Verpackung muss die Integrität des Geräts gewährleisten, die Rückverfolgbarkeit unterstützen und die Standards der Quality System Regulation gemäß 21 CFR Teil 820 erfüllen.
Das Verständnis dieser Vorschriften ist entscheidend, bevor Ihre erste Sendung das Werk verlässt. Lassen Sie mich Sie durch die wesentlichen Anforderungen führen, die Ihre Investition schützen und Ihre Produkte durch den US-Zoll bewegen.
Wie stelle ich sicher, dass die Etiketten meiner Stoßwellentherapiemaschine den FDA UDI-Anforderungen entsprechen?
Unser Ingenieurteam hat gelernt, dass die UDI-Konformität der Punkt ist, an dem die meisten Importeure stolpern. Ein einziges fehlendes Element kann eine Hafteinlagerung auslösen, die Tausende von Lagergebühren und Verzögerungen kostet.
Um die FDA UDI-Konformität sicherzustellen, müssen die Etiketten Ihrer Stoßwellentherapiemaschine einen UDI-Träger (Barcode oder RFID) enthalten, der sowohl eine Gerätekennung (DI) als auch eine Produktionskennung (PI) enthält. Sie müssen Ihr Gerät in der Global Unique Device Identification Database (GUDID) der FDA registrieren und sicherstellen, dass die UDI auf allen Verpackungsebenen und dem Gerät selbst erscheint.
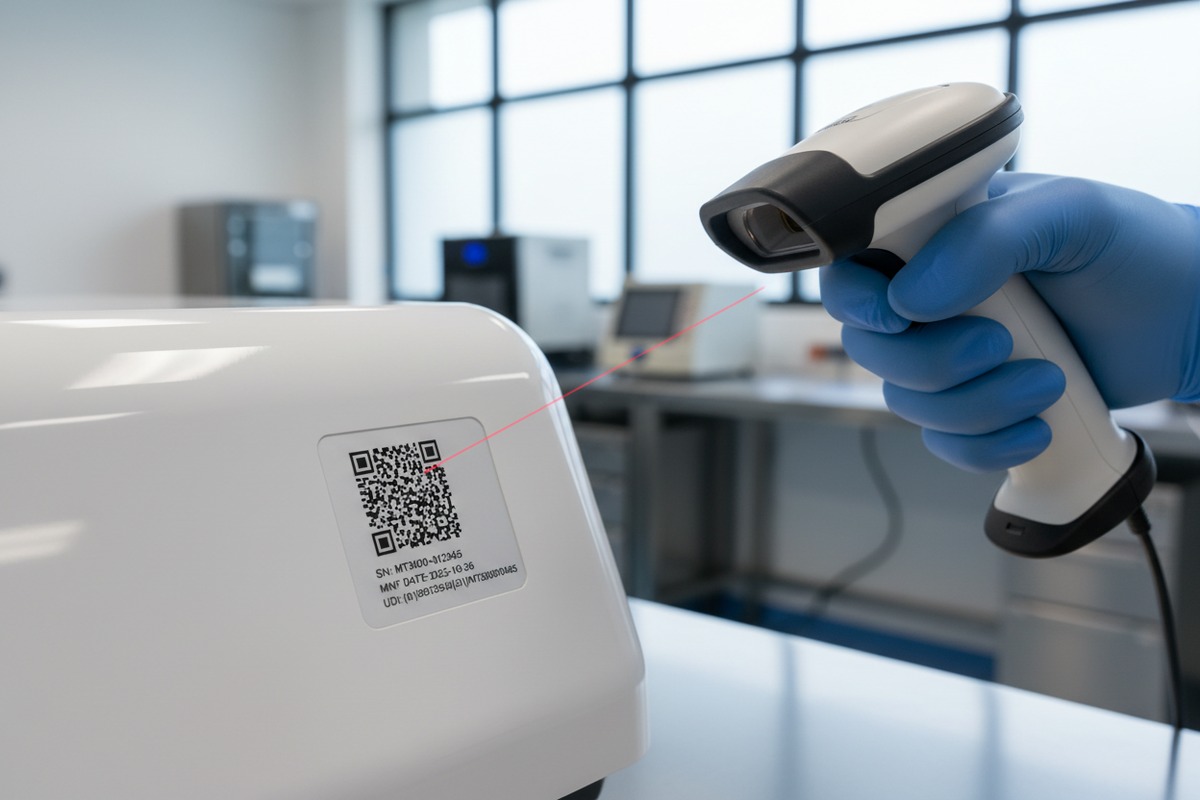
Verständnis der UDI-Struktur
Die Das Unique Device Identification System 2 hat zwei Hauptkomponenten. Der Gerätekennzeichner (DI) ist ein fester Teil, der den Etikettierer und die Gerätedevision identifiziert. Der Produktionskennzeichner (PI) ist ein variabler Teil, der Herstellungsdetails wie Chargennummer, Seriennummer, Verfallsdatum und Herstellungsdatum enthält.
Für Stoßwellentherapiemaschinen der Klasse II muss die UDI sowohl auf dem Gerätekennzeichen als auch auf allen Verpackungsebenen erscheinen. Das bedeutet, dass Ihre Innenverpackung, Ihr Außenkarton und Ihr Versandbehälter alle ordnungsgemäße UDI-Kennzeichnungen benötigen.
Erforderliche Kennzeichnungselemente gemäß 21 CFR Teil 801
| Kennzeichnungselement | Anforderung | Ort |
|---|---|---|
| Name des Herstellers | Vollständiger gesetzlicher Name und Geschäftssitz | Gerätekennzeichen, Außenverpackung |
| Vorgesehene Verwendung | Klare Angabe des therapeutischen Zwecks | Geräteetikett, IFU |
| Gebrauchsanweisung | Vollständige Bedienungsanleitung | IFU, kann auf eIFU verweisen |
| Warnungen/Vorsichtsmaßnahmen | Alle sicherheitsrelevanten Informationen | Geräteetikett, IFU |
| UDI-Barcode | Maschinenlesbares Format (GS1, HIBCC oder ICCBBA) | Geräteetikett, alle Verpackungen |
| UDI Klartext | Menschenlesbare UDI unter dem Barcode | Geräteetikett, alle Verpackungen |
| Vorsichtshinweis | "Rx only" für verschreibungspflichtige Geräte | Gerätekennzeichen, Außenverpackung |
Häufige UDI-Fehler, die wir gesehen haben
Nach unserer Erfahrung beim Versand nach Nordamerika verursachen diese Fehler die meisten Probleme:
Erstens vergessen Importeure, dass die UDI dauerhaft auf dem Gerät selbst und nicht nur auf der Verpackung angebracht sein muss. Unsere Produktionslinie verwendet jetzt Lasergravur für Langlebigkeit.
Zweitens ist die Qualität des Barcodes wichtig. Die FDA verlangt eine Mindestnote C auf der ISO/IEC 15415 Skala 3. Schlechte Druckqualität führt zu Scannerfehlern in Distributionszentren.
Drittens vergessen viele, Daten vor dem Versand an GUDID zu übermitteln. Der Datenbankeintrag muss aktiv sein, wenn die Ware an US-Häfen ankommt.
GUDID Einreichungszeitplan
Ihre GUDID Einreichung 4 sollte mindestens 14 Tage vor Ihrer ersten US-Sendung erfolgen. Dies gibt Zeit für die Überprüfung durch die FDA und eventuelle Korrekturen. Unser Dokumentationsteam bereitet GUDID-Datenpakete parallel zu den Produktionsplänen vor, um Verzögerungen zu vermeiden.
Die FDA verlangt 27 obligatorische Datenelemente in Ihrer GUDID-Einreichung, einschließlich Markenname, Versionsnummer, Gerätebeschreibung und ob das Gerät steril ist oder Latex enthält.
Welche spezifischen Verpackungsstandards muss meine importierte Schockwellenausrüstung erfüllen, um Transportschäden zu vermeiden?
Als wir anfingen, Stoßwellenmaschinen zu exportieren, fraßen Transportschadensansprüche unsere Margen auf. Ein gesplittertes Handstück oder eine zerkratzte Konsole bedeuteten kostspielige Ersatzlieferungen und unzufriedene Kunden. Wir investierten stark in die Verpackungsentwicklung, um dieses Problem zu lösen.
Ihre Schockwellen-Geräteverpackung muss Fallteststandards (ISTA 2A oder 3A) erfüllen, empfindliche Komponenten ausreichend polstern, Feuchtigkeitsschutzbarrieren für den Seefrachtverkehr enthalten und die Integrität des Geräts während der gesamten Vertriebskette aufrechterhalten. Verpackungsvalidierungsaufzeichnungen sind gemäß 21 CFR Part 820 Quality System Regulation erforderlich.
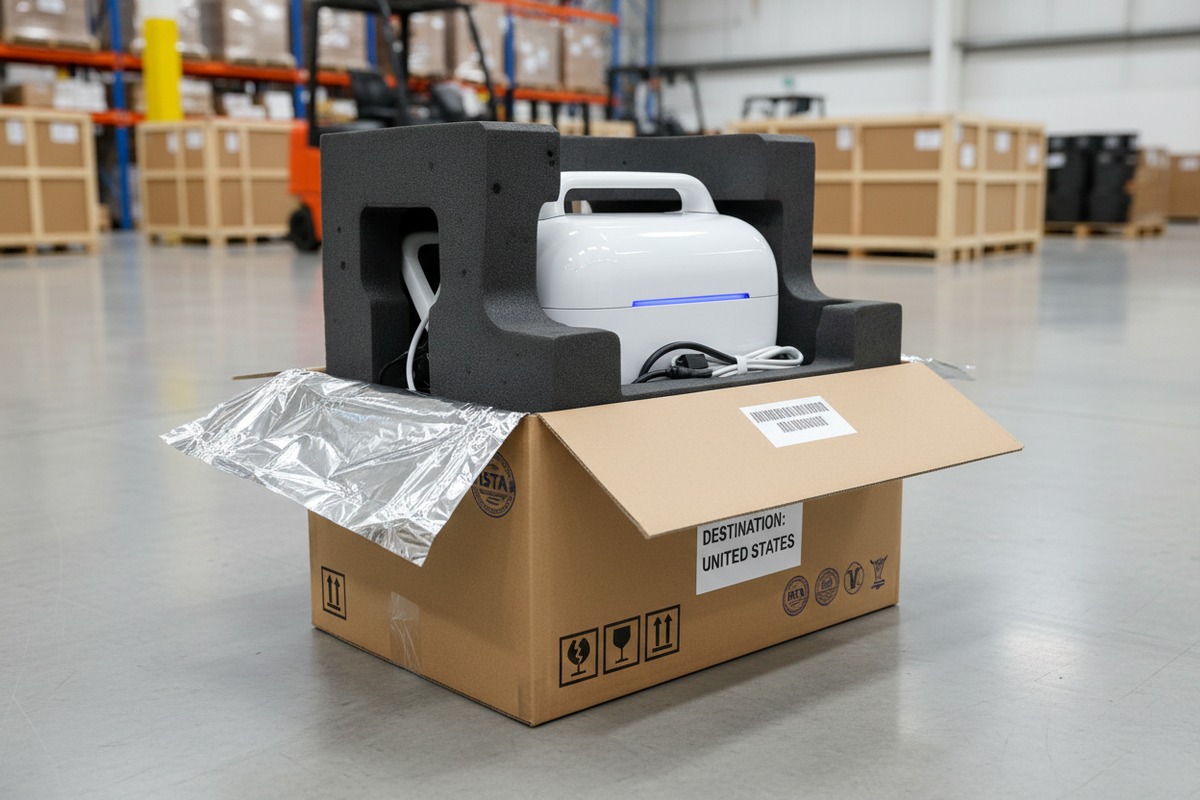
Anforderungen an die Verpackungsvalidierung
Die FDA erwartet, dass Verpackungen validiert und nicht nur entworfen werden. Dies bedeutet dokumentierte Tests, die beweisen, dass Ihre Verpackung das Gerät unter den erwarteten Versandbedingungen schützt.
Unser Qualitätsteam führt ISTA 3A-Tests 5 für jedes neue Verpackungsdesign durch. Dieses Protokoll simuliert reale Versandbelastungen, einschließlich Stürzen, Vibrationen, Kompression und Temperaturänderungen.
Materialspezifikationen für die Verpackung von Stoßwellenmaschinen
| Komponente | Material | Zweck | Prüfnorm |
|---|---|---|---|
| Innere Polsterung | PE-Schaum, mindestens 32 kg/m³ Dichte | Stoßabsorption | ASTM D3574 |
| Geräteverpackung | Antistatische Luftpolsterfolie | Statikschutz | EIA-541 |
| Feuchtigkeitsbarriere | Polybeutel mit Trockenmittel | Feuchtigkeitskontrolle | MIL-PRF-22019 |
| Inner Box | 275 lb ECT Wellpappe | Strukturelle Integrität | ASTM D4169 |
| Außenkarton | 350 lb ECT Doppelwandig | Stapelstärke | ISTA 2A |
| Eckschützer | Formschäume oder Wellpappe | Aufprallschutz | Falltest-validiert |
Kritische Schutzpunkte für Stoßwellenmaschinen
Unsere technische Analyse identifizierte die empfindlichsten Komponenten von Stoßwellentherapiegeräten. Der Handstückverbinder ist besonders anfällig für seitliche Stöße. Wir haben maßgeschneiderte Schaumstoffeinsätze entwickelt, die diesen Bereich vollständig umschließen.
Der Bildschirm des Bedienfelds benötigt eine starre Barriere. Selbst geringer Druck beim Stapeln kann LCD-Displays beschädigen. Unser aktuelles Design verwendet Wellpappentrenner, die die Last von der Bildschirmoberfläche wegverteilen.
Netzteile erzeugen während des Transports Wärme, wenn die Batterien angeschlossen bleiben. Unsere Verpackungsanweisungen verlangen die Trennung der Batterien und beinhalten Belüftungswege, um thermische Schäden zu vermeiden.
Überlegungen zum Seefrachtverkehr
Seetransporte stehen vor einzigartigen Herausforderungen. Die Luftfeuchtigkeit in Containern kann während der Seereise 95% erreichen. Temperaturschwankungen von 40°F oder mehr sind üblich.
Wir verwenden Industrietrockenmittel, die für 60 Tage Schutz ausgelegt sind. Die Feuchtigkeitsbarrierefolie ist heißversiegelt, nicht nur gefaltet. Diese Schritte verhindern Korrosion an Leiterplatten und Metallkomponenten.
Für palettierte Sendungen verwenden wir Stretchfolie mit einer Mindestdicke von 80 Gauge, die kreuzweise angebracht wird. Auch die Qualität der Paletten ist wichtig. Hitzbehandelte Holzpaletten mit ISPM-15-Stempel 6 sind für die Einfuhr in die USA erforderlich.
Dokumentation Ihre Verpackungsanforderungen
Neben dem physischen Schutz muss Ihre Verpackung die Einhaltung von Vorschriften unterstützen. Fügen Sie eine Packliste bei, die exakt mit Ihrer Handelsrechnung übereinstimmt. Seriennummern auf Dokumenten müssen mit den Seriennummern auf UDI-Etiketten übereinstimmen.
Unsere Packlisten verweisen auf die 510(k)-Freigabe 7 Nummer für jedes Gerätemodell. Dies hilft Zollbeamten, die Zulassung vor der Markteinführung schnell zu überprüfen.
Kann ich meine Stoßwellenmaschinen unter Eigenmarke vertreiben und dabei alle US-amerikanischen Vorschriften für medizinische Geräteverpackungen einhalten?
Private Labeling ist die Grundlage unseres Exportgeschäftsmodells. Die meisten unserer US-Kunden möchten ihre Marke auf dem Gerät haben, nicht unsere. Die gute Nachricht ist, dass die FDA-Vorschriften diese Vereinbarung mit der richtigen Dokumentation vollständig unterstützen.
Ja, Sie können Schockwellenmaschinen unter Eigenmarke vertreiben und dabei die US-Verpackungsvorschriften einhalten, indem Sie sicherstellen, dass der Eigenmarkenhersteller sich bei der FDA als Betrieb registriert, der Name des Eigenmarkenherstellers als Vertreiber auf den Geräteeiketten erscheint, die 510(k)-Freigabe die spezifischen Indikationen abdeckt und eine Qualitätsvereinbarung die Kennzeichnungspflichten zwischen Hersteller und Eigenmarkenhersteller festlegt.
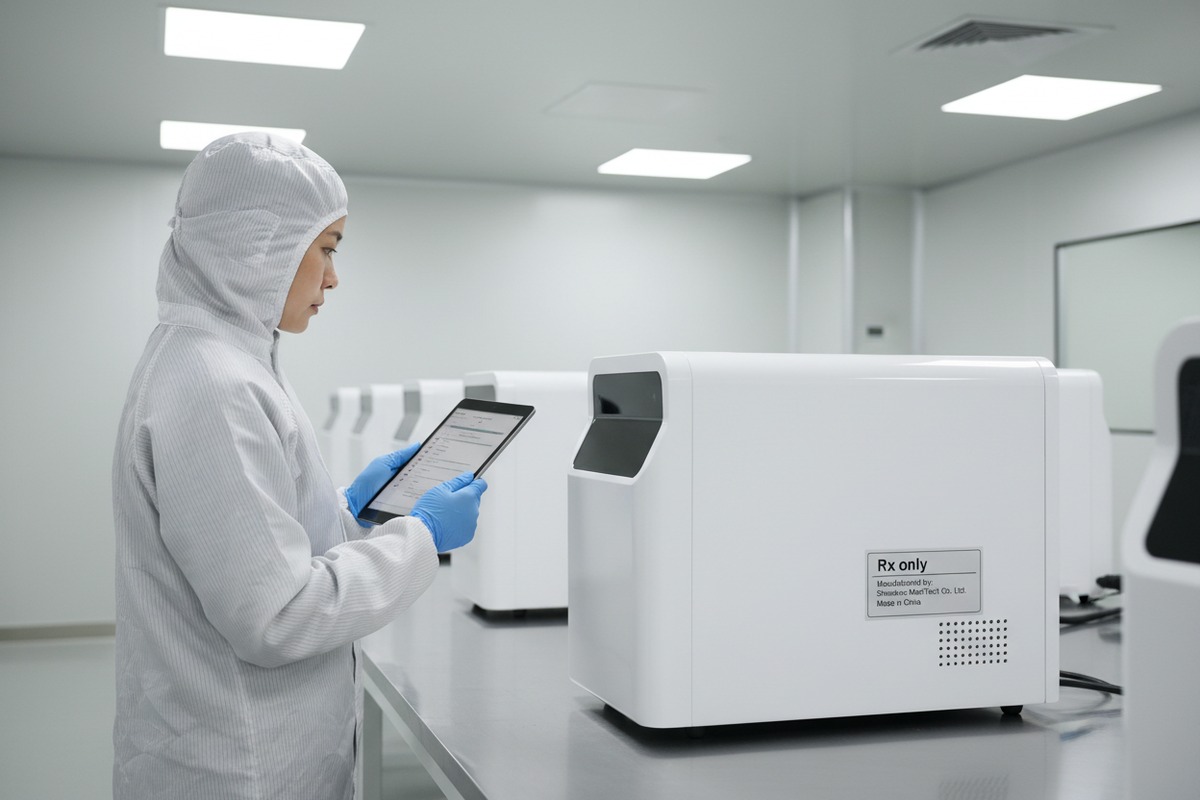
FDA-Registrierungsanforderungen für Private Labeler
Wenn Sie eine Stoßwellenmaschine unter Eigenmarke vertreiben, werden Sie in der FDA-Terminologie zum "Labeler". Dies löst spezifische Verpflichtungen aus.
Sie müssen Ihre Einrichtung jährlich bei der FDA registrieren. Die Registrierungsgebühr für das Geschäftsjahr 2025 beträgt 7.653 US-Dollar für ausländische Einrichtungen. Ihre Registrierung muss aktiv sein, bevor Geräte in die USA gelangen.
Sie müssen jedes Gerätemodell unter Ihrer Einrichtung auflisten. Die Gerätelistung ist kostenlos, aber obligatorisch. Aktualisierungen der Liste sind innerhalb von 30 Tagen nach Änderungen erforderlich.
Kennzeichnungsinhalt für Eigenmarkenvereinbarungen
| Kennzeichnungselement | Herstelleroption | Eigenmarken-Option |
|---|---|---|
| Firmenname | "Hergestellt von [Name]" | "Vertrieben von [Name]" |
| Adresse | Vollständige Adresse des Herstellers | US-Adresse des Eigenmarken-Anbieters |
| UDI-Labeler | DUNS-Nummer des Herstellers | DUNS-Nummer des Eigenmarken-Anbieters |
| 510(k)-Inhaber | Kann jede der beiden Parteien sein | Kann jede der beiden Parteien sein |
| Kontakt bei Beschwerden | Typischerweise Hersteller | Kann jede der beiden Parteien sein |
Die Frage der 510(k)-Zulassung
Hier werden viele Importeure verwirrt. Die 510(k)-Zulassung ist gerätespezifisch, nicht unternehmensspezifisch. Wenn Ihr Hersteller bereits eine 510(k)-Zulassung für ein Stoßwellengerät hat, können Sie dieses exakte Gerät legal importieren.
Die zugelassenen Indikationen müssen jedoch exakt mit Ihren Marketingaussagen übereinstimmen. Wenn die 510(k) "Schmerzmanagement" abdeckt, Sie aber für "Cellulitereduktion" werben, haben Sie ein Compliance-Problem.
Einige Private-Labeler entscheiden sich dafür, ihre eigene 510(k) zu halten. Dies gibt mehr Kontrolle über Aussagen und Modifikationen. Unser Team hat mehrere Kunden durch den 510(k)-Prozess unterstützt, indem es technische Unterlagen und Testdaten bereitgestellt hat.
Wesentliche Bestandteile der Qualitätsvereinbarung
Die FDA erwartet eine schriftliche Vereinbarung, die festlegt, wer was tut. Dieses Dokument sollte Folgendes abdecken:
Prozess zur Genehmigung von Etikettendesigns. Wer prüft die Grafiken? Wer genehmigt die endgültigen Korrekturabzüge?
Verfahren zur Änderungskontrolle. Was passiert, wenn wir das Gerät aktualisieren? Wie schnell müssen Etiketten überarbeitet werden?
Beschwerdemanagement. Wohin gehen Meldungen über unerwünschte Ereignisse? Wer reicht MDR-Berichte bei der FDA ein?
Aufbewahrung von Aufzeichnungen. Beide Parteien müssen Dokumentationen aufbewahren. Legen Sie fest, was jede Partei pflegt.
Unsere Standard-Qualitätsvereinbarungen umfassen etwa 15 Seiten und dauern zwei bis drei Wochen zur Verhandlung. Diese Investition verhindert spätere Streitigkeiten.
Praktische Überlegungen zum Branding
Aus Produktionssicht erhöht Private Labeling die Komplexität. Wir lagern leere Gehäuse und drucken kundenspezifische Logos pro Bestellung. Dies erhöht die Lieferzeit um etwa fünf Werktage.
Farbabstimmung erfordert physische Muster. Allein Pantone-Nummern sind bei verschiedenen Kunststoffarten nicht zuverlässig. Wir empfehlen, einen Referenzartikel für eine exakte Abstimmung zu senden.
Benutzeroberflächen können benutzerdefinierte Logos und Markenfarben anzeigen. Softwareanpassung ist eine separate Ingenieursdienstleistung mit eigener Zeitplanung und eigenen Kosten.
Wie kann ich die Kennzeichnungs- und Qualitätskontrollprozesse meines Lieferanten prüfen, bevor meine Maschinen China verlassen?
Bevor wir eine Bestellung versenden, laden wir Kunden ein, unsere Einrichtung zu auditieren. Diejenigen, die dies tun, finden Probleme, die wir beheben können, bevor sie teuer werden. Diejenigen, die Audits überspringen, sehen sich oft mit Überraschungen an US-Häfen konfrontiert.
Um die Kennzeichnung und Qualitätskontrolle Ihres Lieferanten zu überprüfen, überprüfen Sie dessen ISO 13485-Zertifizierung, inspizieren Sie die SOPs für die Kennzeichnung und die Aufzeichnungen zur Änderungskontrolle, verifizieren Sie die Genauigkeit der UDI-Daten, beobachten Sie die Prozesse zur Etikettenanbringung und bestätigen Sie die Dokumentation zur Verpackungsvalidierung. Fernaudits per Video sind akzeptabel, aber Vor-Ort-Besuche bieten tiefere Einblicke.
Dokumentenanforderung vor dem Audit
Fordern Sie diese Dokumente vor Ihrem Besuch oder Videoanruf an:
ISO 13485:2016 Zertifikat 8 mit Geltungsbereich. Der Geltungsbereich muss Ihren Gerätetyp umfassen.
Bestätigung der FDA-Registrierung der Einrichtung. 9 Überprüfen Sie die Registrierungsnummer in der öffentlichen Datenbank der FDA.
510(k)-Freigabebrief für Ihr spezifisches Modell. Prüfen Sie, ob die Indikationen mit Ihren Marketingplänen übereinstimmen.
Inhaltsverzeichnis des Qualitätsmanagementhandbuchs. Dies zeigt, welche Verfahren existieren.
Aktuelle interne Auditberichte. Achten Sie auf Kennzeichnungsvorschriften betreffende Feststellungen.
Wichtige zu auditierende Prozessbereiche
| Prozessbereich | Was ist zu prüfen? | Rote Fahnen |
|---|---|---|
| Etikettendesignkontrolle | Änderungsantragsformulare, Genehmigungssignaturen | Fehlende Genehmigungen, keine Versionskontrolle |
| Etikettendruck | Drucker-Kalibrierungsaufzeichnungen, Tintenspezifikationen | Kein Kalibrierungsplan, schlechte Druckqualität |
| Etikettenanbringung | Arbeitsanweisungen, Verifizierungsschritte | Etiketten nach Gedächtnis angebracht, keine Inspektion |
| UDI-Management | GUDID-Einreichungsaufzeichnungen, Barcode-Verifizierung | Falsche Daten, unlesbare Barcodes |
| Verpackungsvalidierung | Testberichte, Fehlerartenanalyse | Keine Tests, veraltete Berichte |
| Dokumentensteuerung | Master-Etikettendateien, Revisionshistorie | Gemischte Versionen, keine Rückverfolgbarkeit |
Fragen, die während der Prüfung gestellt werden sollten
Unsere Kunden, die schwierige Fragen stellen, erhalten bessere Produkte. Hier sind Fragen, die die wahre Leistungsfähigkeit aufdecken:
"Zeigen Sie mir den letzten Etikettierungsfehler, den Sie entdeckt haben. Was war die Grundursache? Welche Korrekturmaßnahme haben Sie ergriffen?"
"Beschreiben Sie mir, was passiert, wenn die FDA eine Etikettierungsvorschrift aktualisiert. Wie lange dauert es, bis sich Ihre Verfahren ändern?"
"Kann ich Ihre Barcode-Verifikationsaufzeichnungen von letzter Woche sehen? Was war Ihre First-Pass-Rate?"
"Wer hat die Befugnis, etikettierte Produkte freizugeben? Welche Schulung haben sie?"
Techniken für Fernprüfungen
Videoaudits sind seit 2020 Standard. Sie eignen sich gut für die Etiketteninspektion, wenn sie richtig durchgeführt werden.
Verwenden Sie hochauflösende Videoanrufe. Mindestens 1080p ermöglicht das Lesen von Etikettentexten auf dem Bildschirm.
Fordern Sie Live-Kameradurchgänge durch den Produktionsbereich an. Voraufgezeichnete Videos können Probleme verbergen.
Bitten Sie die Bediener, die Etiketten vor die Kamera zu halten. Überprüfen Sie die Klarheit des Textes, die Qualität des Barcodes und die Genauigkeit der Platzierung.
Überprüfen Sie gemeinsam geteilte Dokumente in Echtzeit. Beobachten Sie, wie sie ihr Dokumentensteuerungssystem navigieren.
Überlegungen zur QMSR-Umstellung
Die neue Verordnung des Qualitätsmanagementsystems der FDA tritt am 2. Februar 2026 in Kraft. Dies gleicht die US-Anforderungen mit ISO 13485:2016 ab.
Fragen Sie während Audits nach der Vorbereitung auf die QMSR. Lieferanten sollten Dokumente zur Lückenanalyse und Zeitpläne für die Umsetzung haben.
Wichtige QMSR-Änderungen für die Kennzeichnung umfassen erweiterte Anforderungen für elektronische Aufzeichnungen und Unterschriften sowie spezifische Kontrollen gemäß dem vorgeschlagenen Abschnitt 820.45.
Unser Qualitätsteam hat die QMSR-Lückenanalyse im Jahr 2024 abgeschlossen. Wir teilen diese Dokumentation mit Auditkunden, um die Bereitschaft zu demonstrieren.
Aufbau langfristiger Qualitätspartnerschaften
Eine einzige Prüfung reicht nicht aus. Die besten Importbeziehungen beinhalten eine kontinuierliche Qualitätsüberwachung.
Wir liefern monatliche Qualitätsberichte an Schlüsselkunden. Diese umfassen Produktionsausbeuten, Beschwerdetrends und den Status von Korrekturmaßnahmen.
Wir begrüßen wiederholte Audits. Wiederkehrende Kunden konzentrieren sich oft auf spezifische Verbesserungsbereiche aus früheren Besuchen.
Erwägen Sie Inspektionen durch Dritte für jede Sendung. Unternehmen wie SGS und Bureau Veritas bieten Inspektionsdienste vor dem Versand in China an.
Schlussfolgerung
Die US-amerikanischen Vorschriften für medizinische Geräteverpackungen und -kennzeichnungen schützen sowohl Patienten als auch legitime Importeure. Mit ordnungsgemäßer UDI-Konformität, validierter Verpackung, klaren Private-Label-Vereinbarungen und gründlichen Lieferantenaudits werden Ihre Stoßwellentherapiemaschinen den Zoll reibungslos passieren und Kunden sicher erreichen.
Fußnoten
1. Offizielle FDA-Seite mit einem Überblick über das UDI-System, einschließlich Kennzeichnungsvorschriften. ︎
2. Offizielle FDA-Seite mit Details zum Unique Device Identification-System. ︎
3. Erklärt ISO/IEC 15415 für die Druckqualität von 2D-Barcodes und deren Bedeutung. ︎
4. FDA-Leitfaden zu Methoden und Anforderungen für die Übermittlung von Daten an GUDID. ︎
5. Details zu ISTA 3A, einem allgemeinen Simulationstest für verpackte Produkte in der Paketlieferung. ︎
6. Erklärt ISPM 15-Standards für Holzverpackungsmaterialien im internationalen Handel. ︎
7. Umfassender Leitfaden zum FDA 510(k)-Prozess für die präklinische Benachrichtigung von Medizinprodukten. ︎
8. Informationen zur ISO 13485:2016-Zertifizierung für Qualitätsmanagementsysteme für Medizinprodukte. ︎
9. Offizielle FDA-Seite zur jährlichen Registrierung von Medizinprodukteeinrichtungen. ︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский