
عندما سمع فريق الإنتاج لدينا لأول مرة عن استدعاء وحدة العلاج 3M Prevena Plus 1 في أوائل عام 2025، اجتمعنا لاجتماع عاجل. كانت إنذارات التسرب تسبب انقطاعات مبكرة للعلاج سجل الجهاز الرئيسي (DMR) 2. كان على العملاء عزل الوحدات والانتظار للحصول على بدائل. كان هذا استدعاء جهاز طبي من الفئة الثانية 3— وذكرنا بمدى أهمية تخطيط استدعاء المورد لأي شخص يورد آلات العلاج بالضغط.
To evaluate a supplier’s recall contingency plan, verify their regulatory certifications (FDA 510(k), CE Mark, ISO 13485), demand a written recall protocol with clear roles, confirm product traceability systems, assess financial capacity for large-scale returns, and request technical documentation that enables rapid defect resolution and root cause analysis.
This guide walks you through each step of evaluating your pressotherapy machine supplier’s recall readiness تغطية تأمين مسؤولية المنتج 4. We cover quality control checks, brand protection protocols, logistics capacity, and the technical documents you must demand. Let’s dive into what separates a reliable supplier from one that puts your brand at risk.
How do I evaluate if a supplier's quality control is robust enough to avoid a pressotherapy machine recall?
At our Guangzhou facility, we've learned that recalls rarely happen overnight. They usually stem from weak quality control processes that let defects slip through production lines. When sourcing pressotherapy machines—devices that apply air compression for lymphatic drainage at 70-80 mmHg pressure—your supplier's QC system is your first line of defense.
يتضمن نظام قوي لمراقبة جودة الموردين شهادة ISO 13485، وإجراءات فحص موثقة باستخدام معايير أخذ عينات AQL، والتحقق من المواد الواردة، واختبارات أثناء العملية، وبروتوكولات الفحص النهائي. اطلب تقارير التدقيق وسجلات CAPA ودليل على ضوابط التصميم لتأكيد جودة التصنيع المتسقة.
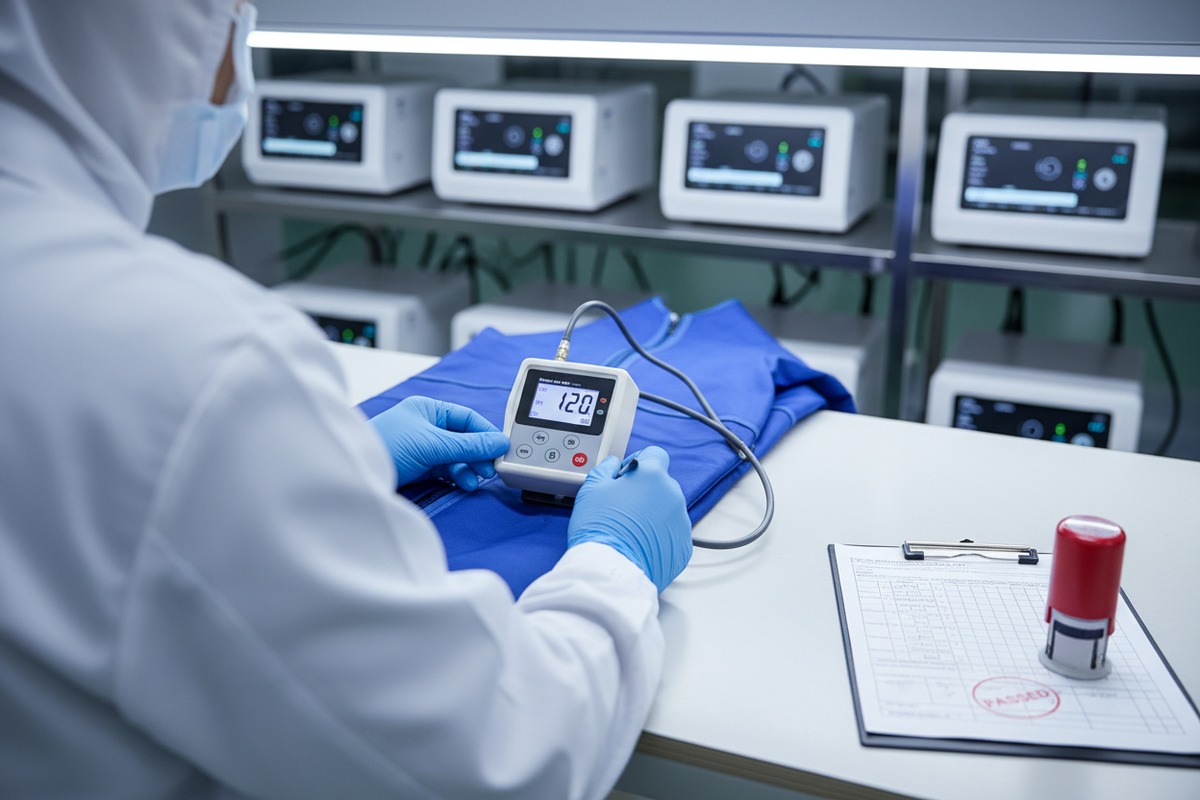
فهم تصنيف آلات العلاج بالضغط
تصنف آلات العلاج بالضغط كأجهزة طبية من الفئة الثانية بموجب لوائح إدارة الغذاء والدواء الأمريكية. تتطلب موافقة 510(k) قبل التسويق في الولايات المتحدة. هذا التصنيف يعني أن إدارة الغذاء والدواء الأمريكية تعتبرها أجهزة ذات مخاطر متوسطة تتطلب إثبات السلامة والفعالية.
عندما نقوم بتقييم موردي المكونات لآلات التجميل الخاصة بنا، نبدأ بالسؤال: هل يفهم هذا المورد التزاماته التنظيمية؟ من المرجح أن يكون لدى المورد الذي يتعامل مع آلات العلاج بالضغط مثل الإلكترونيات الاستهلاكية فجوات في نظام الجودة الخاص به.
الشهادات الرئيسية للتحقق منها
| الشهادة | ما تثبته | كيف تتحقق |
|---|---|---|
| ISO 13485:2016 | نظام إدارة الجودة للأجهزة الطبية | طلب شهادة والتحقق من اعتماد الجهة المصدرة |
| موافقة إدارة الغذاء والدواء (FDA) 510(k) 5 | الجهاز يعادل بشكل كبير جهاز سابق | البحث في قاعدة بيانات FDA 510(k) عن خطاب التخليص |
| علامة CE (MDR) | يفي بمتطلبات الأجهزة الطبية الأوروبية | طلب إعلان المطابقة وشهادة الهيئة المُخطرَة |
| ISO 14971 | عمليات إدارة المخاطر موثقة | اطلب ملف إدارة المخاطر 6 ملخص |
معايير الفحص المهمة
يتبع مهندسونا معايير أخذ العينات ISO 2859-AQL 7 للفحص الوارد. يحدد هذا المعيار حدود الجودة المقبولة وأحجام العينات. سيتمكن المورد الذي يستخدم AQL 1.0 للعيوب الحرجة من اكتشاف المزيد من المشاكل مقارنة بالذي يستخدم AQL 4.0.
اطرح على المورد الخاص بك هذه الأسئلة:
- ما هو مستوى AQL الذي تستخدمه للعيوب الحرجة والرئيسية والثانوية؟
- كيف تتحقق من المكونات الواردة من الموردين الفرعيين؟
- ما هي فحوصات العمليات التي تحدث أثناء التجميع؟
- من لديه سلطة إيقاف خط الإنتاج؟
ضوابط التصميم وأنظمة الإجراءات التصحيحية والوقائية (CAPA)
FDA's Quality System Regulation requires design controls for Class II devices. This means your supplier should have documented design inputs, design outputs, design verification, and design validation. Without these controls, defects can be designed into products from the start.
تُظهر أنظمة الإجراءات التصحيحية والوقائية (CAPA) كيف يتعلم المورد من المشاكل. اطلب إحصائيات CAPA - كم عدد CAPA التي تم فتحها في العام الماضي؟ ما مدى سرعة إغلاقها؟ المورد الذي لديه صفر CAPA إما يخفي المشاكل أو لا يبحث عنها.
What specific protocols should be in my manufacturer's recall plan to protect my brand's reputation?
Running our export operations, we've seen how a poorly managed recall can destroy years of brand-building. When a customer in the US receives a faulty pressotherapy unit, they don't blame the Chinese manufacturer—they blame the brand on the label. Your recall plan must protect your reputation from day one.
Your manufacturer's recall plan should include a designated recall coordinator, health hazard classification procedures, product traceability down to lot/serial level, notification templates for regulators and customers, quarantine and return logistics, root cause analysis protocols, and defined timelines for each recall phase. Demand written SLAs with response time commitments.
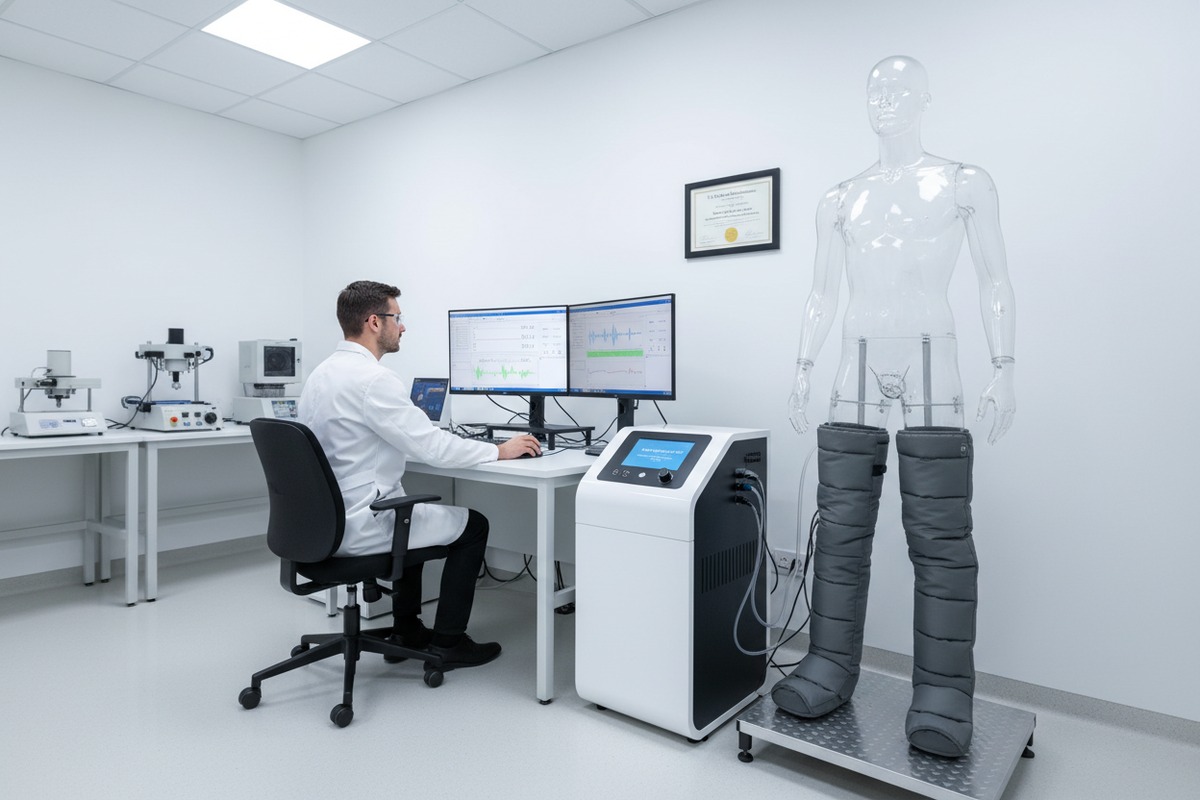
تشريح خطة السحب السليمة
A recall plan is not a single document. It's a system with multiple interconnected procedures. Here's what we require from our own supply chain partners:
1. هيكل فريق السحب
يجب أن تسمي الخطة أشخاصًا محددين - وليس مجرد مسميات وظيفية. من يقود عملية السحب؟ من يتصل بالجهات التنظيمية؟ من يتعامل مع اتصالات العملاء؟ تظهر تجربتنا أن تعيينات المسؤوليات الغامضة تسبب تأخيرات عند حدوث عمليات السحب.
2. عملية تقييم المخاطر الصحية
تصنف إدارة الغذاء والدواء (FDA) عمليات السحب إلى ثلاث فئات بناءً على المخاطر الصحية. تشمل عمليات السحب من الفئة الأولى المنتجات التي يمكن أن تسبب ضررًا جسيمًا أو الوفاة. تشمل عمليات السحب من الفئة الثانية المنتجات التي قد تسبب مشاكل صحية مؤقتة. تشمل عمليات السحب من الفئة الثالثة المنتجات التي من غير المرجح أن تسبب مشاكل صحية.
يحتاج المورد الخاص بك إلى عملية موثقة لتقييم المخاطر وتصنيف عمليات السحب بشكل صحيح. يجب أن يأخذ هذا التقييم في الاعتبار الإصابات الموثقة، واحتمالية الضرر، والسكان المتأثرين.
بروتوكولات الاتصال التي تنقذ العلامات التجارية
| نوع الاتصال | الجدول الزمني | الطرف المسؤول | هل القالب مطلوب؟ |
|---|---|---|---|
| تنبيه داخلي | في غضون 24 ساعة من اكتشاف العيب | مدير الجودة | نعم |
| إخطار إدارة الغذاء والدواء / الجهات التنظيمية | في غضون 10 أيام عمل | الشؤون التنظيمية | نعم |
| إخطار الموزع | في غضون 48 ساعة من قرار السحب | المبيعات / العمليات | نعم |
| إخطار المستخدم النهائي | في غضون 72 ساعة من قرار السحب | التسويق / العلاقات العامة | نعم |
| بيان صحفي (إذا لزم الأمر) | قبل الكشف العام | الفريق التنفيذي | نعم |
متطلبات التتبع
تتطلب إدارة الغذاء والدواء من الشركات المصنعة استخدام ترميز كافٍ للمنتجات الخاضعة للتنظيم لجعل تحديد الدفعة الإيجابي ممكنًا. هذا يعني أن كل جهاز علاج بالضغط يجب أن يحتوي على رقم دفعة أو رقم تسلسلي قابل للتتبع.
عند شحن أجهزتنا التجميلية، نسجل أرقام المسلسلات التي ذهبت إلى أي عميل، في أي تاريخ، عبر أي طريقة شحن. إذا حدث استدعاء، يمكننا تحديد الوحدات المتأثرة بالضبط وأين توجد في غضون ساعات.
اسأل موردك:
- هل يمكنك تقديم قائمة توزيع في غضون 24 ساعة من طلب الاستدعاء؟
- إلى أي مدى تعود سجلات التتبع الخاصة بك؟
- هل تحدد سجلاتك أرقام دفعات المكونات الفرعية؟
تدريبات الاستدعاء الوهمي
أسوأ وقت لاختبار خطة الاستدعاء هو أثناء الاستدعاء الفعلي. نجري تدريبات استدعاء وهمية سنوية مع موردينا الرئيسيين. تكشف هذه التدريبات عن فجوات في التتبع، وتأخيرات في الاتصال، ومسؤوليات غير واضحة.
اطلب دليلاً على أن المورد الخاص بك قد أجرى عمليات استدعاء وهمية. اطلب تقارير التدريب. هل حققوا تتبعًا بنسبة 100% في الإطار الزمني المستهدف؟ إذا لم يكن الأمر كذلك، فما هي الإجراءات التصحيحية التي طبقوها؟
كيف يمكنني التأكد من أن موردي لديه القدرة المالية واللوجستية لإدارة عملية إرجاع واسعة النطاق؟
One of the hardest lessons we learned early in our business was that a supplier's willingness to manage a recall means nothing without the capacity to execute. A pressotherapy machine recall could involve hundreds or thousands of units spread across multiple countries. The logistics and financial burden can overwhelm underprepared suppliers.
To confirm recall capacity, verify your supplier's product liability insurance coverage (minimum $2-5 million recommended), review their reverse logistics network, negotiate warranty terms (12-24 months standard), establish financial penalties for non-compliance in contracts, and require evidence of spare parts inventory commitments. Suppliers should demonstrate cash reserves or credit facilities for recall-related expenses.
تقييم القدرة المالية
يتضمن الاستدعاء تكاليف مباشرة يمكن أن تتراكم بسرعة:
- الشحن المرتجع (غالبًا دولي)
- فحص واختبار الوحدات المرتجعة
- تكاليف الإصلاح أو الاستبدال أو استرداد الأموال
- موظفو دعم العملاء
- أنشطة الامتثال التنظيمي
- الرسوم القانونية
عند التفاوض على عقود مع موردين خارجيين، نطلب دليلاً على الاستقرار المالي. قد يشمل ذلك البيانات المالية المدققة، أو مراجع بنكية، أو إثبات تغطية التأمين.
متطلبات التأمين
| نوع التأمين | الحد الأدنى للتغطية | ما الذي يحميه |
|---|---|---|
| مسؤولية المنتج | $2-5 مليون | مطالبات الإصابات المتعلقة بالجهاز |
| المسؤولية العامة | $1-2 مليون | أضرار الممتلكات للطرف الثالث، المطالبات العامة |
| المسؤولية المهنية | $1 مليون | أخطاء في الخدمات المهنية |
| تأمين الاستدعاء | يختلف حسب الحجم | تكاليف تنفيذ الاستدعاء |
غالبًا ما يتم إغفال تأمين الاستدعاء. تغطي هذه التغطية بشكل خاص تكاليف استرداد المنتجات المعيبة أو إصلاحها أو استبدالها. لا يحملها جميع الموردين. اسأل مباشرة.
شبكة الخدمات اللوجستية العكسية
تتطلب إدارة المرتجعات من بلدان متعددة بنية تحتية. أسئلة لطرحها:
المرتجعات المحلية: هل لدى المورد مركز إرجاع مخصص؟ ما هو العنوان؟ من يستلم الوحدات المرتجعة ويفحصها؟
المرتجعات الدولية: هل يعمل المورد مع وكلاء شحن يتعاملون مع شحنات الاستدعاء؟ ما هي إجراءات الجمارك للأجهزة الطبية المرتجعة؟
إجراءات الحجر الصحي: أين يتم تخزين الوحدات المرتجعة؟ كيف يتم فصلها عن مخزون الإنتاج؟
التفاوض على الضمان واتفاقية مستوى الخدمة (SLA)
تتضمن عقودنا القياسية هذه الحمايات:
- فترة الضمان: 12-24 شهرًا هو المعيار لآلات العلاج بالضغط الاحترافية
- التزام قطع الغيار: يجب على المورد الحفاظ على توفر قطع الغيار لمدة 5 سنوات أو أكثر
- اتفاقية مستوى الخدمة لوقت الاستجابة: الحد الأقصى 48 ساعة للاعتراف بشكوى الجودة
- الجدول الزمني للاستبدال: الحد الأقصى 2-4 أسابيع لوحدات الاستبدال
- العقوبات المالية: نسبة الخصم على الطلبات المستقبلية لانتهاكات اتفاقية مستوى الخدمة
اتفاقيات حجز السعة
بالنسبة للمشتريات بالجملة، نتفاوض على حجز السعة. هذا يعني أن المورد يلتزم بالاحتفاظ بسعة الإنتاج ومخزون قطع الغيار لاحتياجات الاستبدال المحتملة. عادة ما تكون فترات التسليم من 6 إلى 16 أسبوعًا لآلات العلاج بالضغط. بدون سعة محجوزة، قد يضطر العملاء إلى الانتظار أشهر للحصول على بدائل في حالة الاستدعاء.
ما هي الوثائق الفنية التي يجب أن أطلبها لضمان قدرة المورد على حل فشل المنتج بسرعة؟
عندما يقوم مهندسونا باستكشاف أخطاء وحدة مُعادة، فإن سرعة التشخيص تعتمد كليًا على جودة التوثيق. التوثيق الضعيف يحول الإصلاح البسيط إلى أسابيع من التخمين. بالنسبة لآلات العلاج بالضغط التي تحتوي على وحدات تحكم إلكترونية وبرامج وأنظمة هوائية، فإن التوثيق الفني الشامل ضروري.
اطلب هذه المستندات الفنية: ملفات تاريخ التصميم الكاملة، وملفات إدارة المخاطر (وفقًا لمعيار ISO 14971)، وسجلات الجهاز الرئيسية، ومواصفات عملية التصنيع، ووثائق البرامج (إن وجدت)، ومواصفات المكونات مع قوائم الموردين المعتمدين، وبروتوكولات الاختبار ومعايير القبول، وأدلة الخدمة مع مخططات استكشاف الأخطاء وإصلاحها. تتيح هذه الوثائق تحليل السبب الجذري السريع وحل العيوب.

فئات الوثائق الأساسية
Technical documentation serves multiple purposes: regulatory compliance, manufacturing consistency, service support, and recall investigation. Here's what each document type should contain:
ملف تاريخ التصميم (DHF)
يسجل DHF عملية التصميم والتطوير. ملف تاريخ التصميم (DHF) 9 بالنسبة لآلات العلاج بالضغط، يشمل ذلك:
- احتياجات المستخدم ومدخلات التصميم
- مواصفات التصميم (نطاقات الضغط، توقيت الغرفة، حدود السلامة)
- اختبار التحقق من التصميم (هل استوفى التصميم المواصفات؟)
- التحقق من صحة التصميم (هل يعمل الجهاز للمستخدمين المقصودين؟)
- مراجعات التصميم في كل مرحلة من مراحل التطوير
ملف إدارة المخاطر
تتطلب ISO 14971 ملفًا لإدارة المخاطر يوثق جميع المخاطر المحددة، وشدتها واحتماليتها، والضوابط المنفذة لتقليل المخاطر. بالنسبة لأجهزة الضغط الهوائي، تشمل المخاطر الشائعة:
- ضغط مفرط يسبب تلف الأنسجة
- مخاطر كهربائية من وحدة التحكم
- انفصال الأنابيب يسبب انقطاع العلاج
- أعطال البرامج التي تؤثر على توصيل الضغط
سجل الجهاز الرئيسي (DMR)
يحتوي DMR على كل ما هو مطلوب لتصنيع الجهاز باستمرار:
| مكون DMR | المحتويات |
|---|---|
| مواصفات الجهاز | المواصفات الفنية الكاملة |
| مواصفات عملية الإنتاج | إجراءات التصنيع خطوة بخطوة |
| إجراءات ضمان الجودة | نقاط الفحص ومعايير القبول |
| مواصفات التعبئة والتغليف ووضع العلامات | المواد، الأعمال الفنية، اللغات |
| إجراءات التركيب والخدمة | تعليمات الإعداد والصيانة |
توثيق البرامج
Modern pressotherapy machines include microprocessors that control pressure delivery, timing, and alarms. If your supplier's device has software, demand:
- مواصفات متطلبات البرنامج
- مواصفات تصميم البرنامج
- تقارير التحقق من صحة البرنامج والتحقق منه
- تقييم مخاطر الأمن السيبراني
- إجراءات نشر تحديثات البرنامج
سلطت عملية سحب منتج 3M Prevena Plus الضوء على مشكلات متعلقة بالبرنامج - تفعيل إنذارات التسرب دون وجود تسربات فعلية. يساعد التوثيق السليم للبرنامج في تحديد هذه المشكلات بسرعة.
دعم استكشاف الأخطاء وإصلاحها
بالإضافة إلى وثائق التصميم، تحتاج إلى وثائق خدمة تمكن من إجراء الإصلاحات الميدانية:
محتويات دليل الخدمة:
- رسوم تخطيطية مفككة لجميع التجميعات
- مخططات تدفق استكشاف الأخطاء وإصلاحها للأعراض الشائعة
- إجراءات المعايرة
- أرقام مصادر قطع الغيار البديلة
- المخططات الكهربائية والمخططات الهوائية
إمكانية التشخيص عن بعد: تدعم بعض أجهزة الضغط الحديثة التشخيص عن بعد. إذا كانت متصلة بمنصات الرعاية الصحية عن بعد، فيجب على المورد توثيق كيفية تحديد الأجهزة المتأثرة عن بعد وما إذا كان يمكن تحديث البرامج الثابتة عبر الهواء.
اعتبارات خصوصية البيانات
قد تقوم أجهزة العلاج بالضغط بتخزين معلمات العلاج أو سجل الاستخدام. إذا جمع الجهاز أي بيانات للمستخدم، فيجب أن تتناول خطة الاستدعاء أمن البيانات أثناء عمليات الإرجاع. يجب مسح الأجهزة قبل التخلص منها أو تجديدها. يجب على المورد توثيق هذه الإجراءات.
الخاتمة
تقييم خطط الطوارئ لاستدعاء الموردين ليس اختياريًا عند توريد أجهزة العلاج بالضغط. من التحقق من شهادة ISO 13485 إلى المطالبة بوثائق فنية كاملة، كل خطوة تحمي علامتك التجارية وعملائك. استخدم هذا الدليل كقائمة مرجعية للتوريد المقاوم للاستدعاء. حان وقت الاستعداد قبل توقيع العقد - وليس بعد وصول إشعار الاستدعاء.
الحواشي
1. يوفر التفاصيل الرسمية لاستدعاء وحدة العلاج 3M Prevena Plus، بما في ذلك السبب والإجراءات. ︎
2. تم استبداله باللائحة المباشرة لإدارة الغذاء والدواء الأمريكية (21 CFR Part 820.181) بشأن سجل رئيس الجهاز. ︎
3. Explains the FDA’s classification of medical device recalls, including Class II, based on health hazard. ︎
4. تم استبداله بوكالة تأمين ذات سمعة طيبة توفر تأمين المسؤولية عن المنتجات للأجهزة الطبية. ︎
5. يشرح موافقة إدارة الغذاء والدواء الأمريكية 510 (k) كعملية إخطار ما قبل التسويق للأجهزة الطبية لضمان السلامة والفعالية. ︎
6. تم استبداله بمصدر موثوق (BSI) يناقش ISO 14971 وإدارة المخاطر للأجهزة الطبية. ︎
7. تم استبداله بمصدر موثوق (BSI) لـ ISO 2859-1، مع تجنب ملفات PDF. ︎
8. يعرف ISO 13485 كمعيار دولي لأنظمة إدارة الجودة في صناعة الأجهزة الطبية. ︎
9. تم استبداله باللائحة المباشرة لإدارة الغذاء والدواء الأمريكية (21 CFR Part 820.30) بشأن ضوابط التصميم، والتي تشمل متطلبات DHF. ︎



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
انضم إلى المحادثة
هل لديك سؤال أو رؤية تريد مشاركتها؟ نقرأ كل تعليق — سواء كنت موزعًا أو صاحب صالون أو مجرد فضولي بشأن التقنية. تجربتك الواقعية تساعد الآخرين على اتخاذ قرارات أفضل. اترك أفكارك أدناه.