
Cuando nuestro equipo de producción se enteró por primera vez de la retirada de la unidad de terapia 3M Prevena Plus 1 a principios de 2025, nos reunimos en una reunión urgente. Las alarmas de fugas estaban causando interrupciones prematuras de la terapia Registro Maestro del Dispositivo (DMR) 2. Los clientes tuvieron que poner en cuarentena las unidades y esperar reemplazos. Esto fue una retirada de dispositivo médico de Clase II 3—y nos recordó lo crítico que es la planificación de retiradas de proveedores para cualquiera que obtenga máquinas de presoterapia.
To evaluate a supplier’s recall contingency plan, verify their regulatory certifications (FDA 510(k), CE Mark, ISO 13485), demand a written recall protocol with clear roles, confirm product traceability systems, assess financial capacity for large-scale returns, and request technical documentation that enables rapid defect resolution and root cause analysis.
This guide walks you through each step of evaluating your pressotherapy machine supplier’s recall readiness cobertura de seguro de responsabilidad civil del producto 4. We cover quality control checks, brand protection protocols, logistics capacity, and the technical documents you must demand. Let’s dive into what separates a reliable supplier from one that puts your brand at risk.
How do I evaluate if a supplier's quality control is robust enough to avoid a pressotherapy machine recall?
At our Guangzhou facility, we've learned that recalls rarely happen overnight. They usually stem from weak quality control processes that let defects slip through production lines. When sourcing pressotherapy machines—devices that apply air compression for lymphatic drainage at 70-80 mmHg pressure—your supplier's QC system is your first line of defense.
Un sólido sistema de control de calidad de proveedores incluye la certificación ISO 13485, procedimientos de inspección documentados que utilizan estándares de muestreo AQL, verificación de materiales entrantes, pruebas en proceso y protocolos de inspección final. Solicite informes de auditoría, registros CAPA y evidencia de controles de diseño para confirmar una calidad de fabricación consistente.
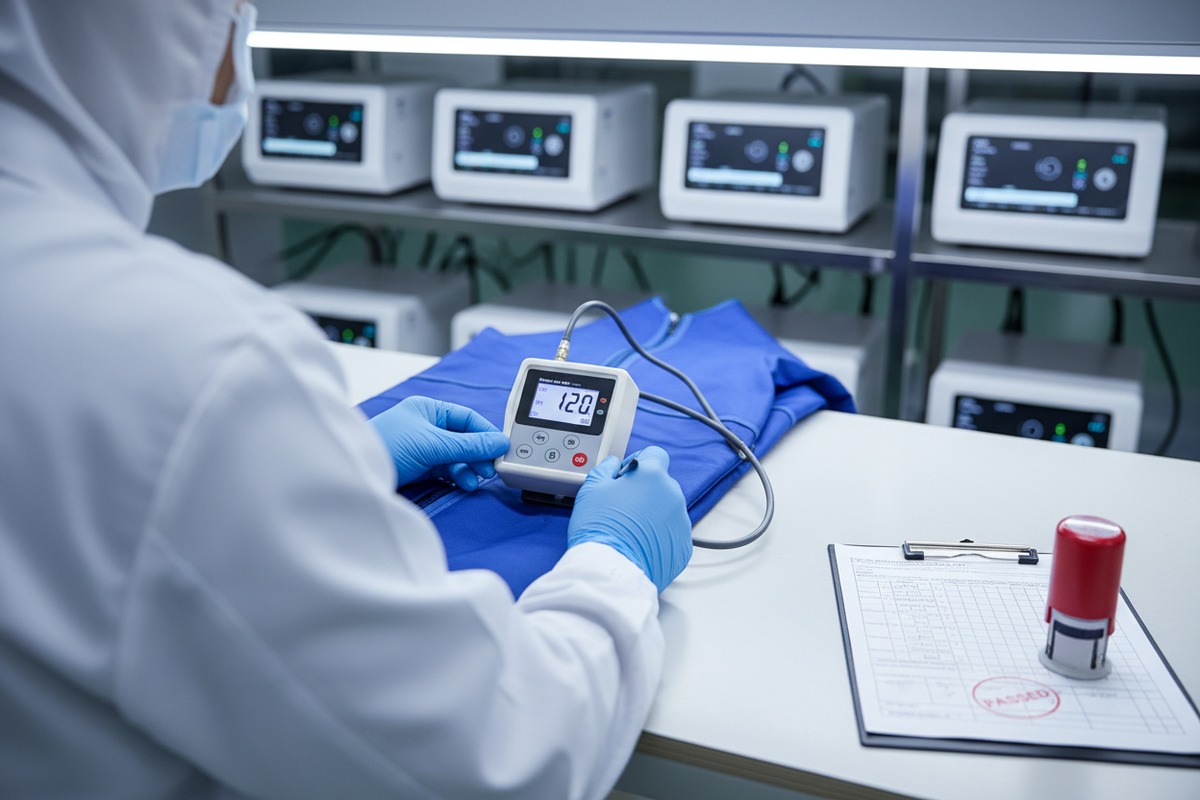
Comprensión de la clasificación de las máquinas de presoterapia
Las máquinas de presoterapia se clasifican como dispositivos médicos de Clase II según las regulaciones de la FDA. Requieren la autorización 510(k) antes de su comercialización en los Estados Unidos. Esta clasificación significa que la FDA los considera dispositivos de riesgo moderado que necesitan seguridad y eficacia probadas.
Cuando evaluamos proveedores de componentes para nuestras máquinas de belleza, comenzamos preguntando: ¿Comprende este proveedor sus obligaciones regulatorias? Un proveedor que trata las máquinas de presoterapia como productos electrónicos de consumo probablemente tendrá lagunas en su sistema de calidad.
Certificaciones clave para verificar
| Certificación | Lo que demuestra | Cómo verificar |
|---|---|---|
| ISO 13485:2016 | Sistema de gestión de calidad para dispositivos médicos | Solicitar certificado y verificar la acreditación del organismo emisor |
| Aprobación FDA 510(k) 5 | El dispositivo es sustancialmente equivalente a un predecesor | Buscar en la base de datos FDA 510(k) la carta de aprobación |
| Marca CE (MDR) | Cumple con los requisitos europeos de dispositivos médicos | Solicitar la Declaración de Conformidad y el certificado del Organismo Notificado |
| ISO 14971 | Los procesos de gestión de riesgos están documentados | Solicitar archivo de gestión de riesgos 6 resumen |
Estándares de inspección que importan
Nuestros ingenieros siguen los estándares de muestreo ISO 2859-AQL 7 para inspecciones de entrada. Este estándar define los límites de calidad aceptables y los tamaños de muestra. Un proveedor que utiliza AQL 1.0 para defectos críticos detectará más problemas que uno que utiliza AQL 4.0.
Hazle estas preguntas a tu proveedor:
- ¿Qué nivel de AQL utiliza para defectos críticos, mayores y menores?
- ¿Cómo verifica los componentes entrantes de los subproveedores?
- ¿Qué comprobaciones en proceso ocurren durante el ensamblaje?
- ¿Quién tiene autoridad para detener la línea de producción?
Controles de Diseño y Sistemas CAPA
FDA's Quality System Regulation requires design controls for Class II devices. This means your supplier should have documented design inputs, design outputs, design verification, and design validation. Without these controls, defects can be designed into products from the start.
Los sistemas de Acción Correctiva y Preventiva (CAPA) muestran cómo un proveedor aprende de los problemas. Solicite estadísticas de CAPA: ¿cuántas CAPAs se abrieron el año pasado? ¿Qué tan rápido se cerraron? Un proveedor con cero CAPAs está ocultando problemas o no los está buscando.
What specific protocols should be in my manufacturer's recall plan to protect my brand's reputation?
Running our export operations, we've seen how a poorly managed recall can destroy years of brand-building. When a customer in the US receives a faulty pressotherapy unit, they don't blame the Chinese manufacturer—they blame the brand on the label. Your recall plan must protect your reputation from day one.
Your manufacturer's recall plan should include a designated recall coordinator, health hazard classification procedures, product traceability down to lot/serial level, notification templates for regulators and customers, quarantine and return logistics, root cause analysis protocols, and defined timelines for each recall phase. Demand written SLAs with response time commitments.
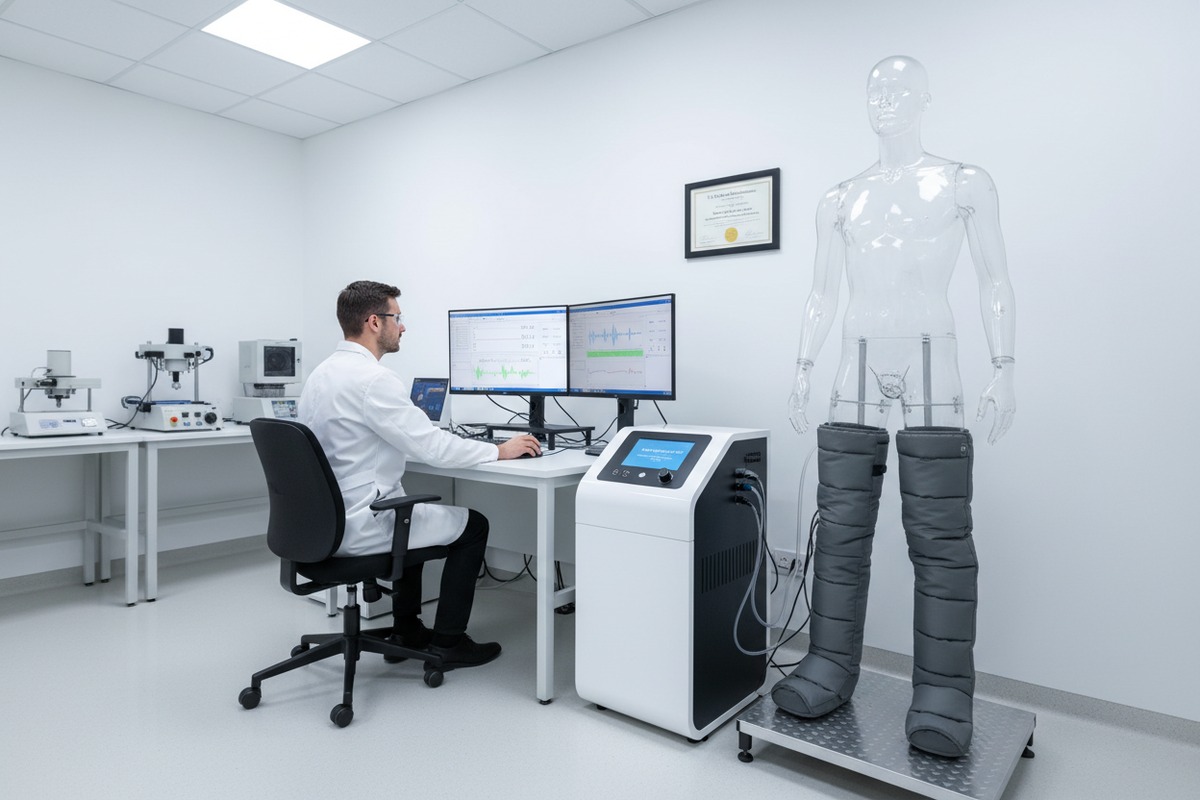
La anatomía de un plan de retirada de producto adecuado
A recall plan is not a single document. It's a system with multiple interconnected procedures. Here's what we require from our own supply chain partners:
1. Estructura del equipo de retirada de producto
El plan debe nombrar personas específicas, no solo títulos de trabajo. ¿Quién lidera la retirada de producto? ¿Quién contacta a los reguladores? ¿Quién maneja las comunicaciones con los clientes? Nuestra experiencia demuestra que las asignaciones de responsabilidad vagas causan retrasos cuando ocurren retiradas de producto.
2. Proceso de evaluación de riesgos para la salud
La FDA clasifica las retiradas de producto en tres clases según el riesgo para la salud. Las retiradas de Clase I involucran productos que podrían causar daños graves o la muerte. Las retiradas de Clase II involucran productos que pueden causar problemas de salud temporales. Las retiradas de Clase III involucran productos que es poco probable que causen problemas de salud.
Su proveedor necesita un proceso documentado para evaluar los riesgos y clasificar las retiradas de producto correctamente. Esta evaluación debe considerar lesiones documentadas, probabilidad de daño y poblaciones afectadas.
Protocolos de comunicación que salvan marcas
| Tipo de comunicación | Cronograma | Parte responsable | ¿Plantilla requerida? |
|---|---|---|---|
| Alerta interna | Dentro de las 24 horas posteriores al descubrimiento del defecto | Gerente de Calidad | Sí |
| Notificación FDA/regulatoria | Dentro de 10 días hábiles | Asuntos Regulatorios | Sí |
| Notificación al distribuidor | Dentro de las 48 horas posteriores a la decisión de retirada | Ventas/Operaciones | Sí |
| Notificación al usuario final | Dentro de las 72 horas posteriores a la decisión de retirada | Marketing/Relaciones Públicas | Sí |
| Comunicado de prensa (si es necesario) | Antes de la divulgación pública | Equipo Ejecutivo | Sí |
Requisitos de Trazabilidad
La FDA exige a los fabricantes que utilicen una codificación suficiente de los productos regulados para permitir la identificación positiva de lotes. Esto significa que cada máquina de presoterapia debe tener un número de lote o número de serie rastreable.
Cuando enviamos nuestras máquinas de belleza, registramos qué números de serie fueron a qué cliente, en qué fecha, a través de qué método de envío. Si ocurre una retirada, podemos saber en cuestión de horas exactamente qué unidades están afectadas y dónde se encuentran.
Pregunte a su proveedor:
- ¿Puede proporcionar una lista de distribución dentro de las 24 horas posteriores a una solicitud de retirada?
- ¿Hasta dónde llegan sus registros de trazabilidad?
- ¿Sus registros identifican los números de lote de subcomponentes?
Simulacros de Retirada
El peor momento para probar un plan de retirada es durante una retirada real. Realizamos simulacros de retirada anuales con nuestros proveedores clave. Estos simulacros revelan lagunas en la trazabilidad, retrasos en la comunicación y responsabilidades poco claras.
Solicite pruebas de que su proveedor ha realizado simulacros de retirada. Pida los informes de los simulacros. ¿Lograron una trazabilidad del 100% dentro de su plazo objetivo? Si no, ¿qué acciones correctivas implementaron?
¿Cómo puedo confirmar que mi proveedor tiene la capacidad financiera y logística para gestionar una devolución a gran escala?
One of the hardest lessons we learned early in our business was that a supplier's willingness to manage a recall means nothing without the capacity to execute. A pressotherapy machine recall could involve hundreds or thousands of units spread across multiple countries. The logistics and financial burden can overwhelm underprepared suppliers.
To confirm recall capacity, verify your supplier's product liability insurance coverage (minimum $2-5 million recommended), review their reverse logistics network, negotiate warranty terms (12-24 months standard), establish financial penalties for non-compliance in contracts, and require evidence of spare parts inventory commitments. Suppliers should demonstrate cash reserves or credit facilities for recall-related expenses.
Evaluación de Capacidad Financiera
Una retirada implica costos directos que pueden sumar rápidamente:
- Envío de devolución (a menudo internacional)
- Inspección y prueba de las unidades devueltas
- Costos de reparación, reemplazo o reembolso
- Personal de atención al cliente
- Actividades de cumplimiento normativo
- Honorarios legales
Cuando negociamos contratos con proveedores extranjeros, solicitamos pruebas de estabilidad financiera. Esto puede incluir estados financieros auditados, referencias bancarias o prueba de cobertura de seguro.
Requisitos de seguro
| Tipo de seguro | Cobertura mínima | Contra qué protege |
|---|---|---|
| Responsabilidad del producto | $2-5 millones | Reclamaciones por lesiones relacionadas con el dispositivo |
| Responsabilidad Civil General | $1-2 millones | Daños a la propiedad de terceros, reclamaciones generales |
| Responsabilidad Profesional | $1 millón | Errores en servicios profesionales |
| Seguro de retirada | Varía según el volumen | Costos de ejecución de una retirada |
El seguro de retirada a menudo se pasa por alto. Esta cobertura aborda específicamente los costos de recuperar, reparar o reemplazar productos defectuosos. No todos los proveedores lo tienen. Pregunte directamente.
Red de logística inversa
La gestión de devoluciones de varios países requiere infraestructura. Preguntas a hacer:
Devoluciones nacionales: ¿Tiene el proveedor un centro de devoluciones designado? ¿Cuál es la dirección? ¿Quién recibe e inspecciona las unidades devueltas?
Devoluciones internacionales: ¿Trabaja el proveedor con transitarios que manejan envíos de retirada? ¿Cuáles son los procedimientos aduaneros para los dispositivos médicos devueltos?
Procedimientos de cuarentena: ¿Dónde se almacenan las unidades devueltas? ¿Cómo se segregan del inventario de producción?
Negociación de garantías y SLA
Nuestros contratos estándar incluyen estas protecciones:
- Período de garantía: 12-24 meses es estándar para máquinas de presoterapia profesionales
- Compromiso de repuestos: El proveedor debe mantener la disponibilidad de repuestos durante más de 5 años
- SLA de tiempo de respuesta: Máximo 48 horas para acusar recibo de una queja de calidad
- Plazo de reemplazo: Máximo 2-4 semanas para unidades de reemplazo
- Penalizaciones financieras: Descuento porcentual en futuros pedidos por incumplimiento del SLA
Acuerdos de reserva de capacidad
Para compras al por mayor, negociamos reservas de capacidad. Esto significa que el proveedor se compromete a mantener la capacidad de producción y el inventario de repuestos para posibles necesidades de reemplazo. Los plazos de entrega de 6 a 16 semanas son comunes para las máquinas de presoterapia. Sin capacidad reservada, una retirada podría dejar a los clientes esperando meses por los reemplazos.
¿Qué documentación técnica debo exigir para asegurar que mi proveedor pueda resolver rápidamente las fallas del producto?
Cuando nuestros ingenieros solucionan problemas de una unidad devuelta, la velocidad del diagnóstico depende completamente de la calidad de la documentación. Una documentación deficiente convierte una reparación simple en semanas de conjeturas. Para las máquinas de presoterapia con unidades de control electrónico, software y sistemas neumáticos, la documentación técnica completa es esencial.
Exija estos documentos técnicos: archivos completos del historial de diseño, archivos de gestión de riesgos (según ISO 14971), registros maestros del dispositivo, especificaciones del proceso de fabricación, documentación de software (si corresponde), especificaciones de componentes con listas de proveedores aprobados, protocolos de prueba y criterios de aceptación, y manuales de servicio con diagramas de flujo de resolución de problemas. Esta documentación permite un análisis rápido de la causa raíz y la resolución de defectos.

Categorías de documentación esencial
Technical documentation serves multiple purposes: regulatory compliance, manufacturing consistency, service support, and recall investigation. Here's what each document type should contain:
Expediente Historial de Diseño (DHF)
El DHF registra el proceso de diseño y desarrollo. Expediente Historial de Diseño (DHF) 9 Para las máquinas de presoterapia, esto incluye:
- Necesidades del usuario y entradas de diseño
- Especificaciones de diseño (rangos de presión, temporización de cámaras, límites de seguridad)
- Pruebas de verificación de diseño (¿el diseño cumplió con las especificaciones?)
- Validación de diseño (¿el dispositivo funciona para los usuarios previstos?)
- Revisiones de diseño en cada etapa de desarrollo
Expediente de Gestión de Riesgos
ISO 14971 requiere un expediente de gestión de riesgos que documente todos los peligros identificados, su gravedad y probabilidad, y los controles implementados para reducir los riesgos. Para las máquinas de presoterapia, los riesgos comunes incluyen:
- Presión excesiva que causa daño tisular
- Peligros eléctricos de la unidad de control
- Desconexión de tubos que causa interrupción de la terapia
- Mal funcionamiento del software que afecta la entrega de presión
Registro Maestro del Dispositivo (DMR)
El DMR contiene todo lo necesario para fabricar el dispositivo de manera consistente:
| Componente DMR | Contenidos |
|---|---|
| Especificaciones del dispositivo | Especificaciones técnicas completas |
| Especificaciones del proceso de producción | Procedimientos de fabricación paso a paso |
| Procedimientos de garantía de calidad | Puntos de inspección y criterios de aceptación |
| Especificaciones de embalaje y etiquetado | Materiales, arte, idiomas |
| Procedimientos de instalación y servicio | Instrucciones de configuración y mantenimiento |
Documentación de Software
Modern pressotherapy machines include microprocessors that control pressure delivery, timing, and alarms. If your supplier's device has software, demand:
- Especificación de requisitos de software
- Especificación de diseño de software
- Informes de verificación y validación de software
- Evaluación de riesgos de ciberseguridad
- Procedimientos para implementar actualizaciones de software
La retirada del 3M Prevena Plus puso de manifiesto problemas relacionados con el software: alarmas de fuga que se activaban sin fugas reales. Una documentación adecuada del software ayuda a identificar estos problemas rápidamente.
Soporte de resolución de problemas
Más allá de la documentación de diseño, necesita documentación de servicio que permita las reparaciones en campo:
Contenido del manual de servicio:
- Diagramas de vista desglosada de todos los ensamblajes
- Diagramas de flujo de resolución de problemas para síntomas comunes
- Procedimientos de calibración
- Números de pieza de repuesto y fuentes
- Esquemas eléctricos y diagramas neumáticos
Capacidad de diagnóstico remoto: Algunas máquinas modernas de presoterapia admiten diagnósticos remotos. Si están conectadas a plataformas de telesalud, el proveedor debe documentar cómo identificar los dispositivos afectados de forma remota y si el firmware se puede actualizar de forma inalámbrica.
Consideraciones sobre la privacidad de los datos
Las máquinas de presoterapia pueden almacenar parámetros de tratamiento o historial de uso. Si el dispositivo recopila datos del usuario, el plan de retirada debe abordar la seguridad de los datos durante las devoluciones. Los dispositivos deben ser borrados antes de su eliminación o reacondicionamiento. El proveedor debe documentar estos procedimientos.
Conclusión
Evaluar los planes de contingencia de retirada de proveedores no es opcional al obtener máquinas de presoterapia. Desde verificar la certificación ISO 13485 hasta exigir documentación técnica completa, cada paso protege su marca y a sus clientes. Utilice esta guía como su lista de verificación para una adquisición a prueba de retiradas. El momento de prepararse es antes de firmar el contrato, no después de que llegue un aviso de retirada.
Notas al pie
1. Proporciona detalles oficiales de la retirada de la unidad de terapia 3M Prevena Plus, incluido el motivo y las acciones. ↩︎
2. Reemplazado con la regulación directa de la FDA (21 CFR Parte 820.181) sobre el Registro Maestro del Dispositivo. ↩︎
3. Explains the FDA’s classification of medical device recalls, including Class II, based on health hazard. ↩︎
4. Reemplazado con una agencia de seguros de renombre que proporciona seguro de responsabilidad civil de productos para dispositivos médicos. ↩︎
5. Explica la autorización FDA 510(k) como un proceso de notificación previa a la comercialización para dispositivos médicos para garantizar la seguridad y eficacia. ↩︎
6. Reemplazado con una fuente autorizada (BSI) que discute la ISO 14971 y la gestión de riesgos para dispositivos médicos. ↩︎
7. Reemplazado con una fuente autorizada (BSI) para ISO 2859-1, evitando PDFs. ↩︎
8. Define la ISO 13485 como una norma internacional para sistemas de gestión de calidad en la industria de dispositivos médicos. ↩︎
9. Reemplazado con la regulación directa de la FDA (21 CFR Parte 820.30) sobre Controles de Diseño, que incluye los requisitos del DHF. ↩︎



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
Únete a la conversación
¿Tienes una pregunta o una idea que compartir? Leemos cada comentario — ya seas distribuidor, dueño de salón o simplemente tengas curiosidad por la tecnología. Tu experiencia real ayuda a otros a tomar mejores decisiones. Deja tus comentarios abajo.