
Jede Woche erhält unser Qualitätskontrollteam Anfragen von Distributoren, die Stoßwellengeräte anderswo gekauft haben – nur um festzustellen, dass ihren Geräten die richtigen Zertifizierungen für den US-Import fehlen CE-Kennzeichnungs-Authentizität 1. Der Frust ist real. Verzögerte Lieferungen, Zollbeschlagnahmungen und Compliance-Fehler kosten Käufer Tausende von Dollar und Monate verschwendeter Zeit.
Um internationale Sicherheitsstandards bei der Beschaffung von Stoßwellentherapiegeräten zu überprüfen, müssen Sie den FDA-Freigabestatus bestätigen, die Echtheit der CE-Kennzeichnung validieren, vollständige IEC 60601-Prüfberichte anfordern, die ISO 13485 QMS-Zertifizierung überprüfen, die Einhaltung gerätespezifischer Standards prüfen und die Dokumentationskette des Herstellers auf Genauigkeit und Vollständigkeit prüfen.
Diese Anleitung führt Sie durch jeden Verifizierungsschritt IEC 60601 Prüfberichte 2. Wir werden die erforderlichen spezifischen Zertifizierungen, die Überprüfung der Qualitätskontrolle im Werk, welche technischen Dokumente die Konformität belegen und wie die langfristige Geräteleistung bewertet wird, behandeln. Beginnen wir mit den regulatorischen Anforderungen für US-Importeure.
Welche spezifischen Sicherheitszertifizierungen muss ich überprüfen, bevor ich Stoßwellentherapiegeräte in die USA importiere?
Unser Exportteam hat im Laufe der Jahre Hunderte von Lieferungen an US-Distributoren abgewickelt ISO 13485 QMS-Zertifizierung 3. Der größte Fehler, den wir sehen? Käufer gehen davon aus, dass ein CE-Zeichen allein ein Gerät für den amerikanischen Markt qualifiziert. Das tut es nicht. Die USA haben ihren eigenen regulatorischen Weg, und fehlende Dokumentation bedeutet, dass Ihre Sendung beim Zoll festhängt.
Bevor Sie Stoßwellentherapiegeräte in die USA importieren, müssen Sie die FDA 510(k)-Freigabe oder die entsprechende Geräteauflistung überprüfen, die Geräteklassifizierung mit Ihrer beabsichtigten Verwendung abgleichen, die Konformität mit der elektrischen Sicherheit nach IEC 60601-1 validieren, die IEC 60601-1-2 EMV-Prüfberichte prüfen und sicherstellen, dass die Qualitätsmanagementzertifizierung nach ISO 13485 aktuell ist und das spezifische Gerätemodell abdeckt.
Verständnis des FDA-Weges
Die FDA klassifiziert Stoßwellentherapiegeräte basierend auf dem Verwendungszweck und dem Risikograd. Die meisten muskuloskelettalen Stoßwellengeräte fallen unter Klasse II und erfordern eine 510(k)-Zulassung vor der Markteinführung. Das bedeutet, dass der Hersteller nachweisen muss, dass das Gerät im Wesentlichen gleichwertig mit einem legal vermarkteten Vorgängergerät ist.
Sie können FDA-Freigabestatus 4 direkt über die CDRH-Datenbank der FDA überprüfen. Suchen Sie nach Herstellername, Gerätename oder 510(k)-Nummer. Die Datenbank zeigt das Freigabedatum, die Geräteklassifizierung und den Verwendungszweck an. Gleichen Sie diese Informationen mit den Angaben Ihres Lieferanten ab.
Das IEC-Standard-Framework
Sechs Kernstandards bilden die Compliance-Grundlage für Stoßwellengeräte. Jeder befasst sich mit spezifischen Sicherheitsaspekten.
| Standard | Abdeckungsbereich | Wichtige Tests |
|---|---|---|
| IEC 60601-1 | Grundlegende elektrische Sicherheit | Ableitstrom, Spannungsfestigkeit, Erdung |
| IEC 60601-1-2 | Elektromagnetische Verträglichkeit | Emissionen, Immunität, ESD, Überspannungsschutz |
| IEC 60601-2-36 | Fokussierte Stoßwellengeräte | Akustische Sicherheit, Steuerungsvalidierung |
| IEC 63045:2020 | Nicht-fokussierende Geräte | Druckwellenparameter, Kennzeichnung |
| IEC 62304 | Software-Lebenszyklus | Validierung, Änderungskontrolle, Rückverfolgbarkeit |
| ISO 10993 | Biokompatibilität | Materialsicherheit für Patientenkontakt |
Bitten Sie bei der Anforderung von Dokumentationen um die vollständigen Testberichte – nicht um Zusammenfassungszertifikate. Ein legitimer Bericht enthält Ausgabenummern, Änderungsstatus, Fotos des Testaufbaus und detaillierte Bestehens-/Nichtbestehens-Ergebnisse für jeden Testparameter.
Standards für fokussierende vs. nicht-fokussierende Geräte
Diese Unterscheidung ist sehr wichtig. Fokussierende extrakorporale Stoßwellentherapie (fESWT)-Geräte konzentrieren akustische Energie auf einen präzisen Brennpunkt. Diese Geräte messen die Energiedichteflussdichte in mJ/mm², typischerweise im Bereich von 0,03 bis 0,60 mJ/mm². Sie müssen die IEC 60601-2-36 einhalten.
Radiale Druckwellengeräte verteilen die Energie breiter. Sie messen die Leistung in bar, normalerweise 1 bis 4 bar. Seit 2020 fallen diese Geräte unter die IEC 63045:2020 – eine neuere Norm mit anderen Prüfanforderungen.
Überprüfen Sie, welchen Typ Sie beziehen. Fordern Sie Dokumentationen an, die die Einhaltung der richtigen Norm bestätigen. Ein radiales Gerät, das nur nach IEC 60601-2-36 geprüft wurde, erfüllt möglicherweise nicht die aktuellen regulatorischen Erwartungen.
Warnsignale bei Zertifizierungsansprüchen
Achten Sie bei der Überprüfung von Lieferantendokumentationen auf diese Warnzeichen:
- Zertifikate ohne Testbericht-Unterstützung
- Fehlende Ausgabenummern oder Änderungsreferenzen
- Undatierte Berichte oder abgelaufene Zertifizierungen
- Allgemeine Zertifikate, die keine spezifischen Gerätemodelle auflisten
- Behauptungen über die FDA-"Zulassung", wenn nur eine 510(k)-Freigabe vorliegt
- CE-Kennzeichen ohne Benannte-Stellen-Nummern für Geräte der Klasse IIa oder höher
Unser Ingenieurteam gleicht die Zertifikatsdetails immer mit den Datenbanken des ausstellenden Labors ab. Sie sollten dasselbe tun.
Wie kann ich bestätigen, dass die Fabrik meines Lieferanten die versprochenen Qualitätskontrollprotokolle tatsächlich einhält?
Bei Werksbesichtigungen habe ich wunderschöne Plakate zur Qualitätskontrolle an den Wänden gesehen – und völlig andere Praktiken auf den Produktionsböden. Dokumentation allein erzählt nur einen Teil der Geschichte. Echte Verifizierung erfordert eine tiefere Untersuchung, wie Hersteller tatsächlich im Tagesgeschäft arbeiten.
Um zu bestätigen, dass die Fabrik eines Lieferanten die versprochenen Qualitätskontrollprotokolle einhält, führen Sie Vor-Ort-Audits mit unangekündigten Beobachtungen der Produktionslinie durch, fordern Sie ISO 13485-Auditberichte von akkreditierten Registraren an, überprüfen Sie Beschwerdebearbeitungsaufzeichnungen und Dokumentationen zu Korrekturmaßnahmen, verifizieren Sie Kalibrierungszertifikate für Prüfgeräte und untersuchen Sie Rückverfolgbarkeitssysteme, die Komponenten mit fertigen Geräten verbinden.
Der ISO 13485-Verifizierungsprozess
Eine ISO 13485-Zertifizierung weist darauf hin, dass ein Hersteller dokumentierte Prozesse für Design, Produktion, Prüfung und Bearbeitung von Beschwerden unterhält. Allerdings haben nicht alle Zertifizierungen das gleiche Gewicht.
Bestätigen Sie zunächst, dass die Zertifizierung von einer akkreditierten Registrierungsstelle stammt – nicht von einer selbst erklärten oder nicht akkreditierten Stelle. Überprüfen Sie die Registrierungsstelle anhand der IAF (International Accreditation Forum 6) Mitgliedsdatenbanken.
Zweitens, überprüfen Sie den Geltungsbereich der Zertifizierung. Ein Hersteller kann ISO 13485 für eine Produktlinie, aber nicht für eine andere besitzen. Fordern Sie das Zertifikat an und bestätigen Sie, dass Ihr spezifisches Gerätemodell in den angegebenen Geltungsbereich fällt.
Drittens, bitten Sie um die Zusammenfassung des aktuellsten Überwachungsauditberichts. ISO 13485 erfordert jährliche Überwachungsaudits. Wenn ein Hersteller keine Nachweise über aktuelle Audits vorlegen kann, ist seine Zertifizierung möglicherweise ungültig oder seine Prozesse haben sich verschlechtert.
Was bei Werksbesuchen zu beachten ist
Wenn möglich, führen Sie eine Vor-Ort-Prüfung durch. Unsere Produktionsstätte begrüßt Kundenbesuche, da transparente Abläufe Vertrauen schaffen. Hier sind die Punkte, die Sie untersuchen sollten:
| Auditbereich | Was ist zu prüfen? | Rote Fahnen |
|---|---|---|
| Eingangsprüfung | Aufzeichnungen über Komponententests, Ablehnungsraten | Keine sichtbare Wareneingangsprüfstation |
| Produktionslinie | Arbeitsanweisungen an jeder Station, Sauberkeit | Bediener arbeiten ohne dokumentierte Verfahren |
| Kalibrierung | Kalibrierungsaufkleber und -zertifikate für Geräte | Abgelaufene Kalibrierungsdaten, fehlende Aufkleber |
| Testbereich | Testprotokolle, Dokumentation von Bestanden/Nicht bestanden | Fehlende Testaufzeichnungen, informelle Tests |
| Rückverfolgbarkeit | Seriennummernverfolgung, Aufzeichnungen über Komponentenchargen | Komponenten können nicht auf Fertigprodukte zurückverfolgt werden |
| Beschwerdemanagement | CAPA-Aufzeichnungen, Trendanalysen | Kein dokumentierter Beschwerdeprozess |
Dokumenten-Rückverfolgbarkeitssysteme
Robuste Rückverfolgbarkeit bedeutet, dass der Hersteller jede Komponente Ihres Geräts bis zu ihrer Quelle zurückverfolgen kann. Dies ist aus zwei Gründen wichtig: Qualitätsuntersuchungen und Einhaltung gesetzlicher Vorschriften.
Bitten Sie den Hersteller, sein Rückverfolgbarkeitssystem vorzuführen. Geben Sie eine Geräteseriennummer an und fordern Sie Dokumentationen an, die Folgendes zeigen:
- Chargennummern der Komponenten, die in dieser spezifischen Einheit verwendet wurden
- Produktionsdatum und Aufzeichnungen des Bedieners
- Testergebnisse für diese Einheit
- Jegliche Nacharbeit oder Abweichungsdokumentation
Wenn der Hersteller diese Informationen nicht vorlegen kann, weist sein Qualitätssystem Lücken auf.
Optionen für Audits durch Dritte
Wenn Vor-Ort-Besuche nicht praktikabel sind, ziehen Sie die Beauftragung eines unabhängigen Inspektionsunternehmens in Betracht. Unternehmen wie SGS, Bureau Veritas und TÜV bieten Werksaudits in China an. Sie können die Umsetzung des QMS überprüfen, Produktionsprozesse inspizieren und Ergebnisse unabhängig berichten.
Unsere Anlage hat auf Kundenwunsch zahlreiche Audits durch Dritte beherbergt. Hersteller, die sich Inspektionen durch Dritte widersetzen, haben oft etwas zu verbergen.
Welche technischen Dokumentationen sollte ich anfordern, um nachzuweisen, dass meine kundenspezifisch gebrandeten Maschinen internationale Standards erfüllen?
Wenn unsere OEM-Kunden Geräte unter Eigenmarke anfordern, stellen wir umfassende technische Akten zur Verfügung. Warum? Weil Ihr Markenname auf diesem Gerät steht. Wenn etwas die Konformitätsprüfung nicht besteht, leidet Ihre Marke – nicht unsere. Die richtige Dokumentation schützt beide Parteien.
Für kundenspezifisch gebrandete Stoßwellengeräte fordern Sie bitte vollständige technische Dokumentationen an, einschließlich des Design History File, vollständiger IEC-Testberichte mit Setup-Fotos, Risikomanagementakte gemäß ISO 14971, Nachweise zur Softwarevalidierung gemäß IEC 62304, Biokompatibilitätstestberichte gemäß ISO 10993 und der Konformitätserklärung, die alle geltenden Normen und Richtlinien auflistet.
Die vollständige technische Akte
Eine technische Akte enthält alle Nachweise, die die Einhaltung der Vorschriften belegen. Für Medizinprodukte muss diese Dokumentation während des gesamten Produktlebenszyklus aufbewahrt werden. Hier ist, was Ihr Lieferant bereitstellen sollte:
Inhalt der Design History File
Die Design History File 7 (DHF) dokumentiert den gesamten Design- und Entwicklungsprozess. Sie sollte Folgendes enthalten:
- Design-Input-Anforderungen
- Design-Output-Spezifikationen
- Aufzeichnungen zur Designverifizierung
- Nachweise zur Design-Validierung
- Dokumentation der Design-Übertragung
- Risikomanagement während des Designs
Diese Akte beweist, dass das Gerät systematisch und nicht willkürlich entwickelt wurde. Fehlende DHF-Elemente deuten auf Abkürzungen im Entwicklungsprozess hin.
Anforderungen an Prüfberichte
Prüfberichte müssen vollständig und detailliert sein. Zusammenfassende Zertifikate sind unzureichend. Fordern Sie für jeden zutreffenden Standard an:
| Dokumenttyp | Muss enthalten | Überprüfungsmethode |
|---|---|---|
| IEC 60601-1 Bericht | Ausgabe, Änderungen, alle Klauselergebnisse | Überprüfung anhand der aktuellen Standardanforderungen |
| IEC 60601-1-2 Bericht | Prüfniveaus, Setup-Fotos, Bestanden/Nicht bestanden | Akkreditierung des Labors überprüfen (ISO 17025) |
| CB-Zertifikat | IECEE-Mitgliedskörperschaftsstempel, Geltungsbereich | Überprüfung in der IECEE-Zertifikatsdatenbank |
| Gerätespezifischer Bericht | IEC 60601-2-36 oder IEC 63045 | Korrekten Standard für Gerätetyp bestätigen |
| Softwarevalidierung | IEC 62304 Rückverfolgbarkeitsmatrix | Codeänderungsdokumentation überprüfen |
| Biokompatibilität | ISO 10993 Testreihe | Akkreditierung des Prüflabors prüfen |
Risikomanagementdokumentation
ISO 14971 verlangt von Herstellern, dass sie während des gesamten Produktlebenszyklus eine Risikomanagementakte führen. Diese Akte sollte Folgendes enthalten:
- Gefahrenidentifikationsanalyse
- Risikoschätzung für jede Gefahr
- Umgesetzte Maßnahmen zur Risikokontrolle
- Überprüfung der Wirksamkeit von Kontrollmaßnahmen
- Bewertung des Restrisikos
- Risiko-Nutzen-Analyse
Die Risikodatei verbindet identifizierte Gefahren mit spezifischen Konstruktionskontrollen und Testnachweisen. Wenn ein Hersteller eine Sicherheitsfunktion beansprucht, sollte die Risikodatei dokumentieren, wie diese Funktion verifiziert wurde.
Spezifikationen der Software-Dokumentation
Moderne Stoßwellengeräte sind für Steuerungs- und Sicherheitsfunktionen stark auf Software angewiesen. IEC 62304 regelt Software-Lebenszyklusmanagement 8. Anfrage:
- Softwareklassifizierung (Klasse A, B oder C basierend auf dem Risiko)
- Rückverfolgbarkeitsmatrix für Anforderungen
- Verifizierungs- und Validierungsprotokolle
- Änderungskontrollverfahren
- Software-Versionshistorie
Bestätigen Sie für Geräte mit kundenspezifischem Branding, dass die Software mit Ihrem Branding konfiguriert werden kann, ohne validierte Sicherheitsfunktionen zu beeinträchtigen.
Konformitätserklärung
Die Konformitätserklärung (DoC) ist ein Rechtsdokument, das bescheinigt, dass das Gerät alle geltenden Anforderungen erfüllt. Sie sollte auflisten:
- Alle geltenden Richtlinien oder Verordnungen
- Alle angewandten harmonisierten Normen
- Nummer der Benannten Stelle (falls erforderlich)
- Informationen zum autorisierten Vertreter
- Datiertes Unterschrift einer autorisierten Person
Bewahren Sie dieses Dokument mit Ihren Einfuhrunterlagen auf. Es beweist die Sorgfaltspflicht bei der Lieferantenauswahl.
Wie bewerte ich die langfristige Sicherheit und Leistungsstabilität einer Stoßwellenmaschine während des Beschaffungsprozesses?
Unser F&E-Team testet Prototypen vor der Produktionsfreigabe ausgiebig. Aber selbst strenge interne Tests können jahrelangen klinischen Einsatz nicht nachbilden. Die Bewertung der langfristigen Leistung erfordert die Untersuchung mehrerer Evidenzquellen – klinische Daten, Post-Market-Überwachung, Komponentenqualität und Serviceinfrastruktur.
Um die langfristige Sicherheit und Leistungsstabilität während der Beschaffung zu bewerten, überprüfen Sie klinische Studiendaten und systematische Übersichtsarbeiten für den Gerätetyp, fordern Sie Berichte zur Marktüberwachung und Zusammenfassungen von unerwünschten Ereignissen an, prüfen Sie Spezifikationen zur Komponentenqualität und Aufzeichnungen zur Lieferantenqualifizierung, bewerten Sie die Serviceinfrastruktur des Herstellers, einschließlich der Verfügbarkeit von Ersatzteilen und der technischen Supportfähigkeiten, und überprüfen Sie Richtlinien und Verfahren für Software-Updates.
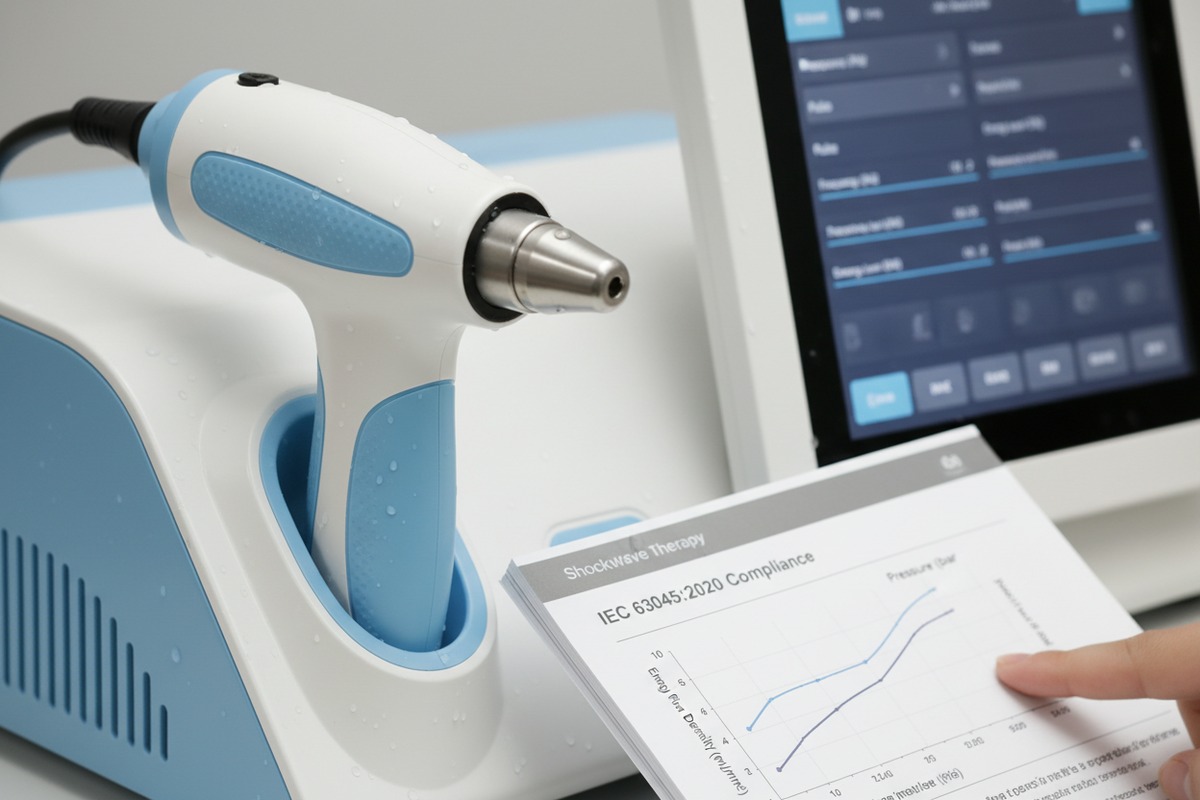
Überprüfung klinischer Evidenz
Die Einhaltung von Standards gewährleistet elektrische Sicherheit und Biokompatibilität – aber nicht die klinische Wirksamkeit. Ein vollständig konformes Gerät kann in klinischen Umgebungen immer noch schlecht abschneiden. Eine separate Verifizierung ist erforderlich.
Für Stoßwellentherapiegeräte gibt es umfangreiche klinische Literatur. Systematische Überprüfungen deuten darauf hin, dass ESWT im Allgemeinen sicher ist und in großen randomisierten kontrollierten Studien keine schwerwiegenden unerwünschten Ereignisse berichtet wurden. Typische Behandlungsparameter umfassen:
- Fokussierte EFD: 0,03–0,60 mJ/mm²
- Radialdruck: 1–4 bar
- Impulse pro Sitzung: 1000–4000
- Frequenz: 1–15 Hz
- Optimales Protokoll: Drei Sitzungen in wöchentlichen Abständen mit 2000 Impulsen
Fordern Sie klinische Daten an, die sich auf das von Ihnen bezogene Gerätemodell beziehen. Wenn das Gerät neu ist, fragen Sie, welche klinische Validierung während der Entwicklung durchgeführt wurde.
Daten zur Post-Market-Überwachung
Hersteller sollten die Geräteleistung nach der Markteinführung verfolgen. Dazu gehören Berichte über unerwünschte Ereignisse, Kundenbeschwerden und Leistungstrends.
Bitten Sie Ihren Lieferanten um:
- Zusammenfassung der im vergangenen 12 Monaten eingegangenen Beschwerden
- Trends bei Korrektur- und Vorbeugemaßnahmen (CAPA)
- Erteilte Korrekturmaßnahmen für die Feld-Sicherheit
- FDA MedWatch-Berichte (falls zutreffend)
Neuere Geräte mit begrenzter Markthistorie bergen höhere Unsicherheit. Prüfen Sie, ob ausreichende reale Daten zur Bewertung der Langzeitzuverlässigkeit vorliegen.
Qualitätsbewertung von Komponenten
Die Langlebigkeit von Geräten hängt von der Komponentenqualität ab. Kritische Komponenten in Stoßwellengeräten umfassen:
| Komponente | Qualitätsindikatoren | Lebensdauerfaktoren |
|---|---|---|
| Stoßwellengenerator | Marke, Nennzyklen | Nutzungsintensität, Wartung |
| Handstück | Materialgüte, Dichtungsqualität | Behandlungshäufigkeit, Reinigung |
| Kompressor (radial) | Marke, Nenndruck | Einschaltdauer, Umgebungsbedingungen |
| Steuerelektronik | Komponentenqualität, thermisches Design | Umgebungsbedingungen |
| Anzeige/Schnittstelle | Marke, Auflösung | Nutzungsmuster |
Spezifikationen der Komponentenanforderungen und Aufzeichnungen über die Lieferantenqualifizierung. Premium-Komponenten von etablierten Marken bieten in der Regel eine bessere Langlebigkeit als generische Alternativen.
Bewertung der Service-Infrastruktur
Der langfristige Gerätebetrieb erfordert fortlaufende Unterstützung. Bewerten Sie:
- Ersatzteilverfügbarkeit und Lieferzeiten
- Reaktionsfähigkeit des technischen Supports
- Qualität der Service-Dokumentation
- Schulungsressourcen für Bediener
- Richtlinien für Software-Updates
- Richtlinie und Zeitplan für das End-of-Life
Unser Serviceteam unterhält einen Ersatzteilbestand für alle aktuellen und neueren Modelle. Wir bieten Fernwartungsdiagnosen und technischen Support über mehrere Kanäle an. Bitten Sie Ihren Lieferanten, seine Support-Infrastruktur detailliert zu beschreiben.
Überlegungen zu Software-Updates
Vernetzte Geräte erfordern Software-Wartung. Fragen Sie nach:
- Wie Software-Updates geliefert werden
- Ob Updates den regulatorischen Status beeinflussen
- Änderungskontrollverfahren für Updates
- Cybersicherheits-Update-Richtlinien
Verifizieren Sie für Geräte, die Patientendaten verarbeiten, die Einhaltung der geltenden Datenschutzbestimmungen wie HIPAA in den USA 9 oder DSGVO in Europa.
Schlussfolgerung
Die Überprüfung internationaler Sicherheitsstandards erfordert systematische Anstrengungen bei Zertifizierungen, Werksaudits, technischer Dokumentation und Leistungsbewertung. Gehen Sie Abkürzungen, und Sie riskieren kostspielige Compliance-Fehler. Investieren Sie Zeit in eine gründliche Überprüfung, und Sie schaffen die Grundlage für eine erfolgreiche und sichere Gerätedistribution.
Fußnoten
1. Leitfaden zu den Anforderungen und der Überprüfung der CE-Kennzeichnung für Medizinprodukte. ︎
2. Überblick über die IEC 60601-Normenreihe für medizinische elektrische Geräte. ︎
3. Offizielle Informationen des BSI zu ISO 13485 für Qualitätsmanagementsysteme für Medizinprodukte. ︎
4. Offizielle FDA-Informationen zu 510(k)-Freigaben für Medizinprodukte. ︎
5. Offizielles FDA-Portal für Medizinprodukte, einschließlich Links zu relevanten Datenbanken. ︎
6. Offizielle Website des International Accreditation Forum (IAF). ︎
7. Ersetzte den 404-Link durch einen Wikipedia-Artikel, der einen umfassenden Überblick über Design History Files bietet. ︎
8. Erläutert die Norm IEC 62304 für Lebenszyklusprozesse von Software für Medizinprodukte. ︎
9. Offizielle Informationen des US-Gesundheitsministeriums (HHS) zu HIPAA. ︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
