
Chaque semaine, notre équipe de contrôle qualité reçoit des demandes de distributeurs qui ont acheté des machines à ondes de choc ailleurs — pour découvrir que leurs appareils n'ont pas les certifications appropriées pour l'importation aux États-Unis Authenticité du marquage CE 1. La frustration est réelle. Les retards de livraison, les blocages douaniers et les échecs de conformité coûtent aux acheteurs des milliers de dollars et des mois de temps perdu.
Pour vérifier les normes internationales de sécurité lors de l'approvisionnement en machines de thérapie par ondes de choc, vous devez confirmer le statut d'approbation de la FDA, valider l'authenticité du marquage CE, demander des rapports de test complets IEC 60601, vérifier la certification du SMQ ISO 13485, examiner la conformité aux normes spécifiques de l'appareil et auditer la documentation du fabricant pour en vérifier l'exactitude et l'exhaustivité.
Ce guide vous accompagne à chaque étape de vérification Rapports de test IEC 60601 2. Nous aborderons les certifications spécifiques requises, comment auditer le contrôle qualité de l'usine, quels documents techniques prouvent la conformité et comment évaluer les performances à long terme de l'appareil. Commençons par les exigences réglementaires pour les importateurs américains.
Quelles certifications de sécurité spécifiques dois-je vérifier avant d'importer des appareils de thérapie par ondes de choc aux États-Unis ?
Notre équipe d'exportation a traité des centaines d'expéditions vers des distributeurs américains au fil des ans Certification du SMQ ISO 13485 3. La plus grosse erreur que nous constatons ? Les acheteurs supposent qu'une marque CE seule qualifie un appareil pour le marché américain. Ce n'est pas le cas. Les États-Unis ont leur propre voie réglementaire, et l'absence de documentation signifie que votre expédition reste bloquée à la douane.
Avant d'importer des appareils de thérapie par ondes de choc aux États-Unis, vous devez vérifier l'approbation FDA 510(k) ou l'inscription appropriée de l'appareil, confirmer que la classification de l'appareil correspond à votre utilisation prévue, valider la conformité à la sécurité électrique IEC 60601-1, vérifier les rapports de test CEM IEC 60601-1-2, et vous assurer que la certification de système de management de la qualité ISO 13485 est à jour et couvre le modèle d'appareil spécifique.
Comprendre la voie de la FDA
La FDA classe les appareils de thérapie par ondes de choc en fonction de leur utilisation prévue et de leur niveau de risque. La plupart des appareils à ondes de choc musculo-squelettiques relèvent de la classe II, nécessitant une notification préalable de mise sur le marché 510(k). Cela signifie que le fabricant doit démontrer que l'appareil est substantiellement équivalent à un appareil prédicat légalement commercialisé.
Vous pouvez vérifier le statut d'approbation de la FDA 4 directement via la base de données CDRH de la FDA. Recherchez par nom du fabricant, nom de l'appareil ou numéro 510(k). La base de données affiche la date d'approbation, la classification de l'appareil et l'utilisation prévue. Croisez ces informations avec ce que prétend votre fournisseur.
Le cadre des normes IEC
Six normes fondamentales constituent la base de la conformité pour les appareils à ondes de choc. Chacune aborde des aspects de sécurité spécifiques.
| 4. Explains the FDA regulatory requirement for Class II medical devices. | Zone de couverture | Tests clés |
|---|---|---|
| IEC 60601-1 | Sécurité électrique de base | Courant de fuite, rigidité diélectrique, mise à la terre |
| Internal Component Reliability Testing | Quality inspection report requirements for imported shockwave therapy machines (ID#1) | Émissions, immunité, ESD, protection contre les surtensions |
| IEC 60601-2-36 | Appareils à ondes de choc focalisées | Sécurité acoustique, validation du contrôle |
| IEC 63045:2020 | Appareils non focalisés | Paramètres de l'onde de pression, étiquetage |
| IEC 62304 | Cycle de vie du logiciel | Validation, contrôle des modifications, traçabilité |
| ISO 10993 | Biocompatibilité | Sécurité des matériaux pour le contact avec le patient |
Lorsque vous demandez de la documentation, demandez les rapports de test complets, pas des certificats résumés. Un rapport légitime comprend les numéros d'édition, le statut de modification, les photographies de la configuration de test et les résultats détaillés de réussite/échec pour chaque paramètre de test.
Normes pour les appareils focalisés et non focalisés
Cette distinction est très importante. Les appareils de lithotripsie extracorporelle à ondes de choc focalisées (fESWT) concentrent l'énergie acoustique en un point focal précis. Ces appareils mesurent la densité de flux d'énergie en mJ/mm², généralement comprise entre 0,03 et 0,60 mJ/mm². Ils doivent être conformes à la norme IEC 60601-2-36.
Les appareils à ondes de pression radiales diffusent l'énergie plus largement. Ils mesurent la sortie en bars, généralement de 1 à 4 bars. Depuis 2020, ces appareils relèvent de la norme IEC 63045:2020, une norme plus récente avec des exigences de test différentes.
Vérifiez le type que vous recherchez. Demandez une documentation confirmant la conformité à la norme correcte. Un appareil radial testé uniquement selon la norme IEC 60601-2-36 peut ne pas répondre aux attentes réglementaires actuelles.
Drapeaux rouges dans les revendications de certification
Surveillez ces signes avant-coureurs lors de l'examen de la documentation du fournisseur :
- Certificats sans rapport d'essai à l'appui
- Numéros d'édition ou références d'amendement manquants
- Rapports non datés ou certifications expirées
- Certificats génériques ne listant pas de modèles d'appareils spécifiques
- Revendications d" "approbation" de la FDA alors qu'il n'existe qu'une autorisation 510(k)
- Marques CE sans numéros d'organismes notifiés pour les appareils de classe IIa ou supérieure
Notre équipe d'ingénierie croise toujours les détails des certificats avec les bases de données des laboratoires émetteurs. Vous devriez faire de même.
Comment puis-je confirmer que l'usine de mon fournisseur respecte réellement les protocoles de contrôle qualité qu'elle promet ?
Lors des visites d'usine, j'ai vu de belles affiches de contrôle qualité sur les murs — et des pratiques complètement différentes sur les chaînes de production. La documentation seule ne raconte qu'une partie de l'histoire. Une vérification réelle nécessite une enquête plus approfondie sur la manière dont les fabricants opèrent réellement au quotidien.
Pour confirmer qu'une usine de fournisseur respecte les protocoles de contrôle qualité promis, effectuez des audits sur site avec observation inopinée de la chaîne de production, demandez les rapports d'audit ISO 13485 des organismes d'accréditation, examinez les enregistrements de traitement des plaintes et la documentation des actions correctives, vérifiez les certificats d'étalonnage des équipements de test et examinez les systèmes de traçabilité reliant les composants aux appareils finis.
Le processus de vérification ISO 13485
La certification ISO 13485 indique qu'un fabricant maintient des processus documentés pour la conception, la production, les tests et la gestion des réclamations. Cependant, toutes les certifications n'ont pas le même poids.
Premièrement, confirmez que la certification provient d'un organisme d'accréditation accrédité, et non d'un organisme auto-déclaré ou non accrédité. Vérifiez l'organisme d'accréditation par rapport aux bases de données des membres de l'IAF (Forum International d'Accréditation 6).
Deuxièmement, vérifiez la portée de la certification. Un fabricant peut détenir la certification ISO 13485 pour une gamme de produits mais pas pour une autre. Demandez le certificat et confirmez que votre modèle d'appareil spécifique entre dans le champ d'application indiqué.
Troisièmement, demandez le résumé du rapport d'audit de surveillance le plus récent. La norme ISO 13485 exige des audits de surveillance annuels. Si un fabricant ne peut pas fournir de preuves d'audits récents, sa certification peut être invalide ou ses processus peuvent s'être dégradés.
Que observer lors des visites d'usine
Si possible, effectuez un audit sur site. Notre usine de production accueille les visites de clients car des opérations transparentes renforcent la confiance. Voici ce qu'il faut examiner :
| Zone d'audit | Quoi vérifier | Drapeaux rouges |
|---|---|---|
| Inspection à réception | Dossiers de tests des composants, taux de rejet | Aucune station d'inspection à réception visible |
| Ligne de production | Instructions de travail à chaque poste, propreté | Opérateurs travaillant sans procédures documentées |
| Étalonnage | Autocollants de calibration des équipements, certificats | Dates de calibration expirées, autocollants manquants |
| Zone de test | Protocoles de test, documentation de réussite/échec | Dossiers de test manquants, tests informels |
| Traçabilité | Suivi des numéros de série, dossiers de lots de composants | Impossible de tracer les composants jusqu'aux unités finies |
| Gestion des plaintes | Dossiers CAPA, analyse des tendances | Absence de processus de plainte documenté |
Systèmes de traçabilité des documents
Une traçabilité robuste signifie que le fabricant peut retracer chaque composant de votre appareil jusqu'à sa source. Ceci est important pour deux raisons : les enquêtes qualité et la conformité réglementaire.
Demandez au fabricant de démontrer son système de traçabilité. Fournissez un numéro de série d'appareil et demandez la documentation montrant :
- Numéros de lot des composants utilisés dans cette unité spécifique
- Date de production et dossiers des opérateurs
- Résultats des tests pour cette unité
- Toute documentation de retravail ou de déviation
Si le fabricant ne peut pas produire ces informations, son système qualité présente des lacunes.
Options d'audit par des tiers
Lorsque les visites sur site sont peu pratiques, envisagez d'engager une société d'inspection tierce. Des entreprises comme SGS, Bureau Veritas et TÜV proposent des services d'audit d'usine en Chine. Elles peuvent vérifier la mise en œuvre du SMQ, inspecter les processus de production et rapporter les conclusions de manière indépendante.
Notre usine a accueilli de nombreux audits par des tiers à la demande des clients. Les fabricants qui résistent à l'inspection par des tiers ont souvent quelque chose à cacher.
Quelle documentation technique dois-je demander pour prouver que mes machines personnalisées répondent aux normes internationales ?
Lorsque nos clients OEM demandent des appareils sous marque de distributeur, nous fournissons des dossiers techniques complets. Pourquoi ? Parce que votre nom de marque figure sur cet appareil. Si quelque chose échoue à la vérification de conformité, votre marque en souffre, pas la nôtre. La bonne documentation protège les deux parties.
Pour les appareils à ondes de choc personnalisés, demandez la documentation technique complète, y compris le dossier d'historique de conception, les rapports de test CEI complets avec photographies de l'installation, le dossier de gestion des risques conformément à la norme ISO 14971, les preuves de validation logicielle conformément à la norme CEI 62304, les rapports de test de biocompatibilité conformément à la norme ISO 10993, et la déclaration de conformité énumérant toutes les normes et directives applicables.
Le Dossier Technique Complet
Un dossier technique contient toutes les preuves démontrant la conformité réglementaire. Pour les dispositifs médicaux, cette documentation doit être maintenue tout au long du cycle de vie du produit. Voici ce que votre fournisseur devrait fournir :
Contenu du Dossier Historique de Conception
Les Dossier d'historique de conception 7 (DHF) documente l'ensemble du processus de conception et de développement. Il doit inclure :
- Exigences d'entrée de conception
- Spécifications de sortie de conception
- Enregistrements de vérification de conception
- Preuves de validation de conception
- Documentation de transfert de conception
- Gestion des risques tout au long de la conception
Ce fichier prouve que l'appareil a été conçu systématiquement, et non au hasard. L'absence d'éléments du DHF suggère des raccourcis dans le processus de développement.
Exigences des rapports de test
Les rapports de test doivent être complets et détaillés. Les certificats récapitulatifs sont insuffisants. Pour chaque norme applicable, demandez :
| Type de document | Doit inclure | Méthode de vérification |
|---|---|---|
| Rapport IEC 60601-1 | Édition, amendements, tous les résultats des clauses | Vérification par rapport aux exigences de la norme actuelle |
| Rapport IEC 60601-1-2 | Niveaux de test, photos de l'installation, réussite/échec | Vérifier l'accréditation du laboratoire (ISO 17025) |
| Certificat CB | Cachet de l'organisme membre IECEE, portée | Vérifier dans la base de données des certificats IECEE |
| Rapport spécifique à l'appareil | IEC 60601-2-36 ou IEC 63045 | Confirmer la norme correcte pour le type d'appareil |
| Validation du logiciel | Matrice de traçabilité IEC 62304 | Examiner la documentation des modifications de code |
| Biocompatibilité | Série de tests ISO 10993 | Vérifier l'accréditation du laboratoire de test |
Documentation de la gestion des risques
L'ISO 14971 exige que les fabricants maintiennent un dossier de gestion des risques tout au long du cycle de vie du produit. Ce dossier doit contenir :
- Analyse d'identification des dangers
- Estimation des risques pour chaque danger
- Mesures de contrôle des risques mises en œuvre
- Vérification du bon fonctionnement des contrôles
- Évaluation des risques résiduels
- Analyse des risques et bénéfices
Le dossier de risques relie les dangers identifiés aux contrôles de conception spécifiques et aux preuves de test. Si un fabricant affirme qu'une fonction de sécurité existe, le dossier de risques doit documenter comment cette fonction a été vérifiée.
Spécificités de la documentation logicielle
Les appareils à ondes de choc modernes dépendent fortement des logiciels pour les fonctions de contrôle et de sécurité. L'IEC 62304 régit la gestion du cycle de vie des logiciels 8. Request:
- Software classification (Class A, B, or C based on risk)
- Requirements traceability matrix
- Verification and validation protocols
- Change control procedures
- Software version history
For custom-branded devices, confirm the software can be configured with your branding without affecting validated safety functions.
Déclaration de conformité
The Declaration of Conformity (DoC) is a legal document stating the device meets all applicable requirements. It should list:
- All applicable directives or regulations
- All harmonized standards applied
- Notified body number (if required)
- Authorized representative information
- Dated signature from authorized person
Keep this document with your import records. It proves due diligence in supplier selection.
Comment évaluer la sécurité à long terme et la stabilité des performances d'une machine à ondes de choc pendant le processus d'approvisionnement ?
Notre équipe R&D teste intensivement les prototypes avant leur mise en production. Mais même des tests internes rigoureux ne peuvent pas reproduire des années d'utilisation clinique. L'évaluation des performances à long terme nécessite l'examen de plusieurs sources de preuves : données cliniques, surveillance post-commercialisation, qualité des composants et infrastructure de service.
Pour évaluer la sécurité à long terme et la stabilité des performances lors de l'approvisionnement, examiner les données des essais cliniques et les revues systématiques pour le type d'appareil, demander les rapports de surveillance post-commercialisation et les résumés des événements indésirables, examiner les spécifications de qualité des composants et les dossiers de qualification des fournisseurs, évaluer l'infrastructure de service du fabricant, y compris la disponibilité des pièces de rechange et les capacités de support technique, et vérifier les politiques et procédures de mise à jour logicielle.
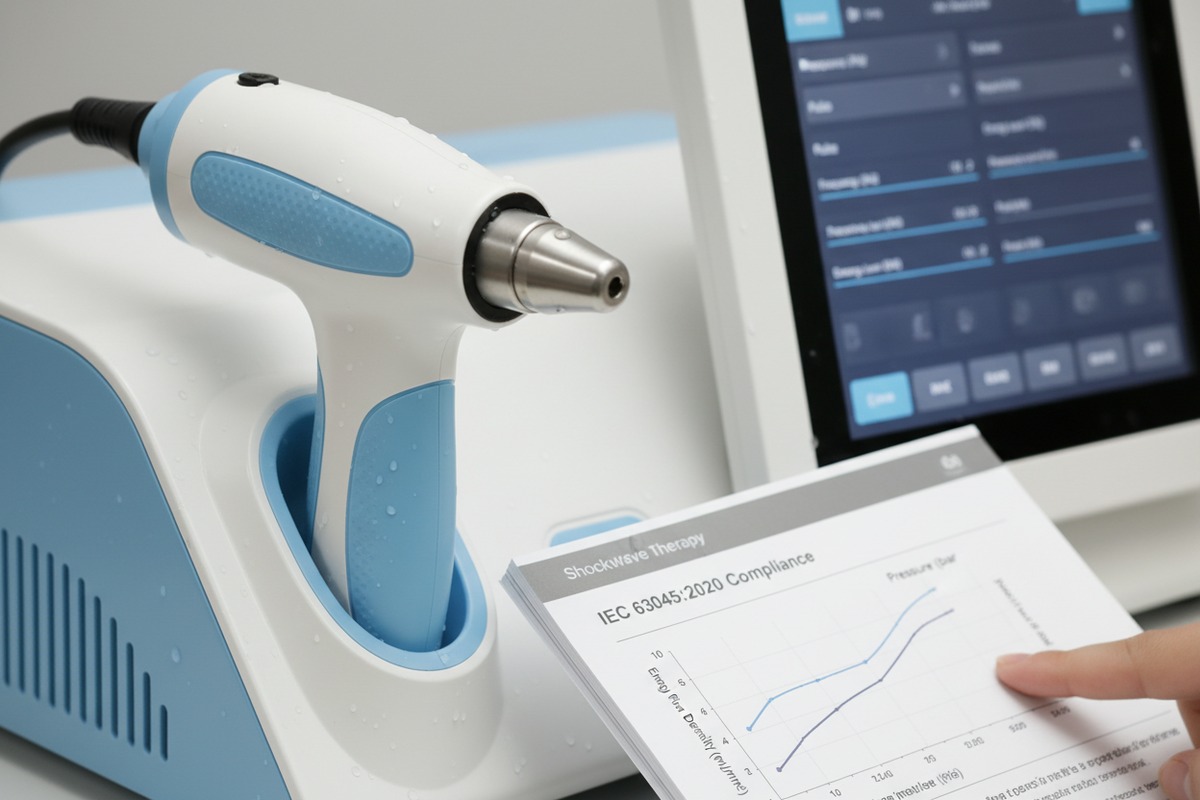
Examen des preuves cliniques
La conformité aux normes garantit la sécurité électrique et la biocompatibilité, mais pas l'efficacité clinique. Un appareil entièrement conforme peut néanmoins mal fonctionner dans des contextes cliniques. Une vérification distincte est nécessaire.
Pour les appareils de lithotripsie par ondes de choc, il existe une littérature clinique substantielle. Des revues systématiques indiquent que l'ESWT est généralement sûre, sans événements indésirables graves rapportés dans les principaux essais contrôlés randomisés. Les paramètres de traitement typiques comprennent :
- EFD focalisée : 0,03–0,60 mJ/mm²
- Pression radiale : 1–4 bar
- Impulsions par session : 1000–4000
- Fréquence : 1–15 Hz
- Protocole optimal : Trois sessions à intervalles hebdomadaires avec 2000 impulsions
Demandez des données cliniques spécifiques au modèle d'appareil que vous recherchez. Si l'appareil est nouveau, demandez quelle validation clinique a été effectuée pendant le développement.
Données de surveillance post-commercialisation
Les fabricants doivent suivre les performances de l'appareil après sa mise sur le marché. Cela comprend les rapports d'événements indésirables, les plaintes des clients et les tendances de performance.
Demandez à votre fournisseur :
- Résumé des plaintes reçues au cours des 12 derniers mois
- Tendances des actions correctives et préventives (CAPA)
- Field safety corrective actions issued
- FDA MedWatch reports (if applicable)
Newer devices with limited market history carry higher uncertainty. Consider whether sufficient real-world data exists to evaluate long-term reliability.
Évaluation de la qualité des composants
Device longevity depends on component quality. Critical components in shockwave machines include:
| Composant | Indicateurs de qualité | Lifespan Factors |
|---|---|---|
| Shockwave generator | Brand, rated cycles | Usage intensity, maintenance |
| Pièce à main | Material grade, seal quality | Treatment frequency, cleaning |
| Compressor (radial) | Brand, rated pressure | Duty cycle, ambient conditions |
| Control electronics | Component grade, thermal design | Environmental conditions |
| Affichage/interface | Marque, résolution | Modèles d'utilisation |
Demander les spécifications des composants et les enregistrements de qualification des fournisseurs. Les composants haut de gamme de marques établies offrent généralement une meilleure longévité que les alternatives génériques.
Évaluation de l'infrastructure de service
Le fonctionnement à long terme des appareils nécessite un support continu. Évaluer :
- Disponibilité des pièces de rechange et délais de livraison
- Réactivité du support technique
- Qualité de la documentation de service
- Ressources de formation pour les opérateurs
- Politiques de mise à jour logicielle
- Politique et calendrier de fin de vie
Notre équipe de service maintient un inventaire de pièces de rechange pour tous les modèles actuels et récents. Nous fournissons des diagnostics à distance et un support technique via plusieurs canaux. Demandez à votre fournisseur de décrire en détail son infrastructure de support.
Considérations relatives aux mises à jour logicielles
Les appareils connectés nécessitent une maintenance logicielle. Renseignez-vous sur :
- Comment les mises à jour logicielles sont livrées
- Si les mises à jour affectent le statut réglementaire
- Procédures de contrôle des changements pour les mises à jour
- Politiques de mise à jour de la cybersécurité
Pour les appareils traitant des données de patients, vérifiez la conformité avec les réglementations de confidentialité applicables telles que HIPAA aux États-Unis 9 ou le RGPD en Europe.
Conclusion
La vérification des normes de sécurité internationales nécessite un effort systématique couvrant les certifications, les audits d'usine, la documentation technique et l'évaluation des performances. Prenez des raccourcis, et vous risquez des échecs de conformité coûteux. Investissez du temps dans une vérification approfondie, et vous construisez une base pour une distribution d'appareils sûre et réussie.
Notes de bas de page
1. Guide sur les exigences et la vérification du marquage CE pour les dispositifs médicaux. ︎
2. Aperçu de la série de normes IEC 60601 pour les équipements électriques médicaux. ︎
3. Informations officielles du BSI sur la norme ISO 13485 pour les systèmes de management de la qualité des dispositifs médicaux. ︎
4. Informations officielles de la FDA sur les autorisations 510(k) pour les dispositifs médicaux. ︎
5. Portail officiel de la FDA pour les dispositifs médicaux, y compris des liens vers les bases de données pertinentes. ︎
6. Site officiel de l'International Accreditation Forum (IAF). ︎
7. Lien 404 remplacé par un article Wikipédia fournissant un aperçu complet des dossiers de conception. ︎
8. Explique la norme IEC 62304 pour les processus du cycle de vie des logiciels de dispositifs médicaux. ︎
9. Informations officielles du U.S. Department of Health & Human Services (HHS) sur le HIPAA. ︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
