Каждую неделю наша экспортная команда получает срочные звонки от американских дистрибьюторов, которые обнаружили, что их импортированные устройства Shockwave не имеют надлежащей документации FDA. Последствия ощутимы — конфискация грузов, судебные угрозы и ущерб деловой репутации. Этот кошмарный сценарий случается чаще, чем вы думаете.
Дистрибьюторы в США, закупающие аппараты ударно-волновой терапии, должны получить письма о разрешении FDA 510(k), проверить регистрацию предприятия производителя и перечень устройств через базы данных FDA, обеспечить соответствие Правилам системы качества согласно 21 CFR Part 820 и подтвердить надлежащую маркировку согласно 21 CFR Part 801 для достижения полного соответствия нормативным требованиям.
Понимание этих документов не является опцией — это необходимо для защиты вашего бизнеса. Давайте разберем, что именно вам нужно и как это проверить.
Какие конкретные документы FDA 510(k) clearance следует запросить у поставщика моего аппарата для ударно-волновой терапии?
Когда наша команда по обеспечению качества готовит экспортную документацию для поставок в США, мы выяснили, что многие дистрибьюторы не знают, какие документы запрашивать. Этот пробел в знаниях создает серьезные риски несоответствия, которые могут остановить всю дистрибьюторскую деятельность.
Запросите письмо о разрешении FDA 510(k) с указанием номера разрешения (формат K######), информации об устройстве-предшественнике, разрешенных показаниях к применению и Резюме безопасности и эффективности. Также получите код продукта устройства, номер нормативного акта классификации и любую документацию по специальным мерам контроля, необходимую для устройств класса II.
Понимание письма об одобрении 510(k)
Письмо об одобрении 510(k) является вашим основным доказательством разрешения FDA. Письмо об одобрении FDA 510(k) 1 Этот документ подтверждает, что FDA рассмотрело устройство и признало его существенно эквивалентным законно продаваемому устройству-предшественнику. Без этого письма вы не можете законно продавать устройство в Соединенных Штатах в медицинских целях.
Письмо об одобрении содержит критически важную информацию, которую вы должны проверить. Номер одобрения имеет определенный формат — буква K, за которой следуют шесть цифр. Например, K240954 означает одобрение 2024 года. Перекрестно проверьте этот номер на базу данных 510(k) FDA 2 по адресу accessdata.fda.gov, чтобы подтвердить подлинность.
Ключевые документы, которые следует запросить у вашего поставщика
| Документ | Цель | Что проверять |
|---|---|---|
| Письмо о разрешении 510(k) | Подтверждает разрешение FDA | Номер одобрения, дата, название устройства |
| Резюме безопасности и эффективности 3 | Детали результатов тестирования | Показания, противопоказания |
| Информация об устройстве-предшественнике 4 | Демонстрирует существенную эквивалентность | Номер предикатного 510(k) |
| Декларацию соответствия | Подтверждает соответствие стандартам | Ссылка на IEC 60601-2-36 |
| Образцы маркировки | Подтверждает соответствующие заявления | Заявление о рецептурном устройстве |
Подтверждение показаний к применению
Очищенные показания точно определяют, как вы можете продавать и продавать устройство. Аппараты для ударно-волновой терапии получают разрешение на конкретные применения. Некоторые разрешены для облегчения боли в опорно-двигательном аппарате. Другие нацелены на уход за ранами или улучшение кровообращения. Маркетинг за пределами этих разрешенных применений создает серьезные юридические риски.
Наша инженерная команда всегда подчеркивает этот момент для экспортных клиентов. Устройство, разрешенное для терапии активации тканей, не может продвигаться для применения в литотрипсии. Это потребует отдельного разрешения FDA — обычно PMA, а не 510(k).
Тревожные сигналы, указывающие на проблемы
Обращайте внимание на поставщиков, которые предоставляют только сертификаты "регистрации FDA" без разрешения 510(k). Регистрация в соответствии с 21 CFR Part 807 просто означает, что предприятие зарегистрировано в FDA. Это не означает, что устройство прошло предрыночный обзор. Это различие застает многих импортеров-новичков врасплох.
Еще одним предупреждающим знаком является отсутствие или неполная информация о предикатном устройстве. Законные разрешения 510(k) всегда ссылаются на предикат. Если ваш поставщик не может предоставить эту информацию, проведите дальнейшее расследование перед размещением заказов.
Как я могу проверить, действительна ли регистрация моего производителя в FDA и перечень устройств в настоящее время?
Во время планирования производства на нашем предприятии мы постоянно осведомлены о нормативном статусе всего оборудования, предназначенного для США. Мы видели, как быстро устаревшие регистрации могут сорвать целые поставки и повредить отношения с дистрибьюторами.
Проверьте регистрацию производителя и перечень устройств в онлайн-базах данных FDA: проверьте регистрацию предприятия в базе данных FDA «Регистрация и перечень», убедитесь, что номер перечня устройств соответствует вашему конкретному продукту, проверьте статус ежегодного продления регистрации и убедитесь, что указанная информация о владельце/операторе совпадает с документацией вашего поставщика.
Использование онлайн-инструментов проверки FDA
FDA предоставляет бесплатные, общедоступные базы данных для проверки. База данных регистрации предприятий и перечня устройств 5 позволяет искать по названию компании, регистрационному номеру или номеру перечня устройств. Это должно быть вашим первым шагом при оценке любого нового поставщика.
Введите название производителя точно так, как оно указано в их документации. Небольшие различия в названиях компаний, такие как "Inc." против "Incorporated", могут повлиять на результаты поиска. Если вы не можете найти компанию, попросите у поставщика точное зарегистрированное название.
На что обратить внимание в регистрационных записях
| Элемент регистрации | Где найти | Почему это важно |
|---|---|---|
| Регистрационный номер | Поиск в базе данных FDA | Подтверждает активную регистрацию |
| Имя владельца/оператора | Регистрационная запись | Должно совпадать с документами поставщика |
| Статус регистрации | Индикатор ежегодного обновления | Статус истек = несоответствие |
| Номер регистрации устройства | Связано с регистрацией | Связывает конкретные продукты с предприятием |
| Агент в США 6 Информация | Обязательно для иностранных фирм | Ваш контакт в FDA |
Требования к ежегодной регистрации
Регистрация в FDA требует ежегодного продления. Регистрации должны обновляться с 1 октября по 31 декабря каждого года. Регистрация с прошлогодней датой может быть действительной, если она проверена до крайних сроков продления. Однако просроченные регистрации за предыдущие годы указывают на несоответствие.
Иностранные производители должны назначить американского агента. Этот агент служит контактным лицом FDA для иностранного предприятия. Убедитесь, что ваш поставщик назвал американского агента и что эта информация указана в его регистрационной записи.
Перекрестные ссылки на списки устройств
Списки устройств связывают конкретные продукты с зарегистрированными предприятиями. Каждое перечисленное устройство получает уникальный номер списка. Этот номер должен быть указан на маркировке устройства и соответствовать регистрации производителя.
Когда наша команда по соблюдению нормативных требований проверяет экспортную документацию, мы проверяем, соответствует ли список устройств фактическим спецификациям продукта. Список "устройства для терапии радиальными ударными волнами" не охватывает "фокусированный литотриптер ударной волны" — это разные классификации продуктов.
Практические шаги проверки
Начните с получения регистрационного номера производителя в FDA непосредственно от него. Получите доступ к базе данных FDA и найдите этот номер. Сравните каждую деталь — название компании, адрес, статус регистрации — с предоставленными документами. Любое несоответствие требует объяснения.
Далее найдите конкретный список устройств. Убедитесь, что код продукта соответствует тому, который FDA присвоил устройствам для ударно-волновой терапии. Распространенные коды продуктов включают ILY для терапевтических массажеров и LHP для литотриптеров. Неправильный код продукта предполагает проблемы с классификацией.
Какие сертификаты соответствия мне необходимы для частной маркировки этих ударно-волновых устройств в США?
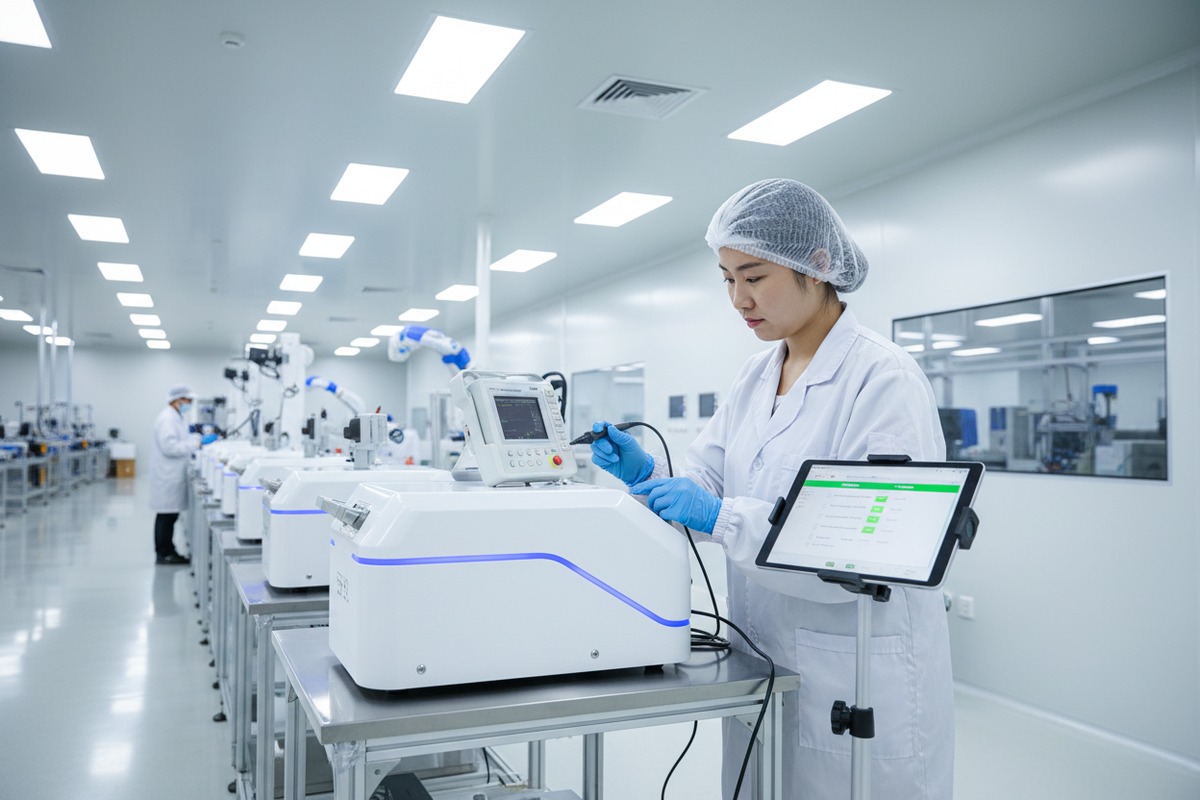
Наши услуги OEM и ODM включают обширную работу по частному брендированию для владельцев американских брендов. Благодаря многолетней поддержке этих проектов мы накопили глубокий опыт в требованиях к сертификации, которые многие дистрибьюторы изначально упускают из виду.
Частное брендирование ударно-волновых устройств требует: поддержания собственной регистрации предприятия FDA в качестве разработчика спецификаций или перемаркировщика, обеспечения того, чтобы исходное разрешение 510(k) охватывало ваши предполагаемые маркетинговые заявления, соблюдения Правил системы качества 21 CFR Часть 820, надлежащей маркировки в соответствии с 21 CFR Часть 801, включая требования к устройствам, отпускаемым по рецепту, и, возможно, подачи нового разрешения 510(k) в случае существенных изменений.
Ваши обязательства по регистрации в качестве частного маркировщика
Когда вы частно маркируете медицинское устройство, вы принимаете на себя определенные обязательства FDA. Даже если вы не производите устройство, вы должны зарегистрировать свое предприятие в FDA. Тип вашей регистрации зависит от вашей деятельности — обычно как "разработчик спецификаций" или "перемаркировщик/переупаковщик"."
Это требование регистрации удивляет многих дистрибьюторов. Они предполагают, что регистрация первоначального производителя покрывает все. Это не так. FDA возлагает ответственность за соблюдение требований на обе стороны. Ваша регистрация демонстрирует вашу приверженность нормативным требованиям.
Соблюдение правил системы качества
Частные маркировщики должны соблюдать применимые части 21 CFR Part 820 7— Правил системы качества. Это не означает, что вам нужна полная система управления качеством производства. Однако вы должны соблюдать требования, относящиеся к вашей деятельности.
| Требование QSR | Применимо к частным маркировщикам | Ключевые действия |
|---|---|---|
| Контроль проектирования | При изменении спецификаций | Документирование изменений |
| Контроль закупок | Да | Квалификация поставщиков |
| Маркировка устройств | Да | Проверка точности маркировки |
| Обработка жалоб | Да | Отслеживание проблем клиентов |
| Отчетность по медицинским устройствам | Да | Сообщать о нежелательных явлениях |
Требования к маркировке согласно 21 CFR Part 801
Соответствие маркировке становится вашей прямой ответственностью как частного продавца. 21 CFR Часть 801 8 Ваши этикетки должны включать все необходимые элементы. Для рецептурных устройств — каковыми являются большинство аппаратов для ударно-волновой терапии — на этикетках должно быть указано: "Внимание: федеральный закон ограничивает продажу этого устройства только врачом или по назначению врача"."
Дополнительные требования к маркировке включают адекватные инструкции по применению, соответствующие предупреждения и правдивые заявления, которые не выходят за рамки разрешенных показаний. Каждое заявление на ваших этикетках и в маркетинговых материалах должно соответствовать первоначальному разрешению 510(k).
Когда вам потребуется новое разрешение 510(k)
Определенные изменения в разрешенном устройстве требуют нового представления разрешения 510(k). Если ваша частная маркировка включает модификации, выходящие за рамки простого ребрендинга, вы можете вызвать это требование. Изменения, которые обычно требуют нового разрешения, включают:
- Модификации предполагаемого использования или показаний
- Существенные изменения в спецификациях устройства
- Новые технологические функции, не охваченные первоначальным разрешением
- Различные параметры выходной мощности
Наша команда НИОКР часто консультирует клиентов по этому вопросу. Простые изменения логотипа и переупаковка, как правило, не требуют нового разрешения. Добавление новых протоколов лечения или изменение пользовательского интерфейса может потребовать.
Документация, которую вы должны вести
Создайте файл соответствия для каждого продукта под частной маркой. Этот файл должен содержать копии первоначального разрешения 510(k), доказательства системы качества производителя, ваши спецификации маркировки и записи о вашей деятельности по квалификации поставщиков. Инспекторы FDA могут запросить эти документы во время инспекций предприятия.
Соглашения о контрактном производстве
Формализуйте ваши отношения с первоначальным производителем посредством соглашения о качестве. Этот контракт должен определять обязанности по соблюдению системы качества, отчетности о нежелательных явлениях и подаче нормативных документов. Четкая документация защищает обе стороны и демонстрирует должную осмотрительность перед FDA.
Каковы юридические риски для моего дистрибьюторского бизнеса, если импортируемые мной машины не имеют надлежащей документации FDA?
Когда мы консультируем потенциальных экспортных партнеров, мы не приукрашиваем ставки соответствия. Последствия импорта несоответствующих устройств выходят далеко за рамки простых штрафов. Они могут принципиально угрожать существованию вашего бизнеса.
Распространение ударно-волновых аппаратов без надлежащей документации FDA подвергает ваш бизнес следующим рискам: письма с предупреждениями от FDA и запреты на импорт, изъятие и задержание продукции в портах, штрафы до 15 000 долларов США за каждое нарушение, уголовное преследование за повторные или умышленные нарушения, иски о возмещении ущерба от пострадавших пациентов, а также необратимый ущерб репутации вашего бизнеса.

Действия FDA по обеспечению соблюдения требований
FDA располагает множеством механизмов принудительного исполнения в отношении несоответствующих дистрибьюторов. Предупредительные письма публично документируют нарушения и требуют ответов с корректирующими действиями. Импортные уведомления блокируют будущие поставки от конкретных производителей или продуктов. Эти уведомления остаются активными до тех пор, пока вы не продемонстрируете корректирующие меры.
Более серьезные нарушения вызывают более сильные ответные меры. FDA может добиваться судебных запретов, которые останавливают всю вашу дистрибьюторскую деятельность. Уголовное преследование остается возможным в случае умышленных нарушений или случаев мошенничества. Агентство серьезно относится к соблюдению требований к медицинским устройствам.
Таблица финансовых последствий
| Тип нарушения | Потенциальный штраф | Дополнительные последствия |
|---|---|---|
| Устройство с неправильной маркировкой | До 15 000 долларов США за нарушение | Изъятие продукта |
| Маркетинг устройства без разрешения | Гражданские и уголовные штрафы | Импортное уведомление |
| Ложные заявления 510(k) | Возможно уголовное преследование | Прекращение деятельности бизнеса |
| Несоблюдение QSR | Минимальное предупредительное письмо | Постоянный надзор со стороны FDA |
| Сбои в отчетности MDR | Штрафы за каждый инцидент | Потеря доступа к рынку |
Ответственность за продукцию
Помимо мер со стороны FDA, гражданская ответственность создает огромный риск. Если пациент получает травму от вашего устройства, вам грозят потенциальные судебные иски. Без надлежащего разрешения FDA вы теряете важные юридические защиты. Адвокаты истцов нацеливаются на дистрибьюторов, которые пренебрегают соблюдением нормативных требований.
Страхование ответственности за качество продукции может не покрывать претензии, возникающие в результате нарушений нормативных требований. Внимательно ознакомьтесь с вашей политикой. Многие страховщики исключают покрытие для устройств, не имеющих необходимых разрешений FDA. Это оставляет вас лично подверженным решениям, которые могут достигать миллионов долларов.
Ущерб репутации бизнеса
Предупредительные письма FDA 9 и правоприменительные действия становятся общедоступными записями. Конкуренты и клиенты могут легко найти эту информацию. Медицинские учреждения все чаще проводят должную осмотрительность поставщиков. История соблюдения нормативных требований, показывающая нарушения, делает выигрыш нового бизнеса практически невозможным.
Наша команда по развитию бизнеса неоднократно наблюдала этот сценарий. Дистрибьюторы, которые пытаются сэкономить деньги, пропуская этапы соблюдения нормативных требований, в конечном итоге теряют гораздо больше. Краткосрочная экономия никогда не оправдывает долгосрочное разрушение бизнеса.
Влияние на конечных клиентов
Ваши нарушения нормативных требований затрагивают всех в вашей цепочке поставок. Медицинские работники, использующие несоответствующие устройства, сталкиваются с собственными нормативными рисками и рисками ответственности. Когда они обнаруживают проблемы, они не просто прекращают заказывать — они делятся своим опытом с коллегами. Слухи быстро распространяются на рынках медицинских устройств.
Клиницисты, которые неосознанно используют устройства, не прошедшие проверку, могут столкнуться с последствиями для профессиональной лицензии. Их пациенты могут иметь основания для исков о профессиональной халатности. Эти последующие последствия возвращаются к вам через судебные иски, ущерб репутации и потерянные деловые отношения.
Сценарии уголовного преследования
FDA резервирует уголовное преследование для серьезных случаев. Умышленные нарушения, мошенничество и повторные правонарушения могут привести к уголовным обвинениям. Штрафы включают штрафы и тюремное заключение. Должностные лица и владельцы корпораций несут личную уголовную ответственность — а не только юридическое лицо.
Последние тенденции в области правоприменения показывают повышенное внимание FDA к импортируемым медицинским изделиям. Агентство сотрудничает с Таможенно-пограничной службой США для выявления подозрительных грузов. Попытки импортировать изделия без надлежащей документации все чаще приводят к расследованию.
Заключение
Надлежащая документация FDA — это не просто нормативная документация, это основа устойчивого дистрибьюторского бизнеса в США. Запрашивайте полные пакеты разрешений 510(k), проверяйте регистрации через официальные базы данных, понимайте свои обязательства по частному брендингу и осознавайте, что сокращение путей к соблюдению нормативных требований создает экзистенциальные бизнес-риски.
Сноски
1. Официальный обзор FDA процесса предварительного уведомления о маркетинге 510(k). ↩︎
2. Обеспечивает прямой доступ к базе данных FDA для поиска разрешений 510(k). ↩︎
3. Объясняет компоненты подачи заявления 510(k), включая Резюме безопасности и эффективности. ↩︎
4. Предоставляет рекомендации FDA по выбору и использованию эталонных устройств для подачи заявлений 510(k). ↩︎
5. Предоставляет прямой доступ к базе данных FDA для проверки регистрации предприятий и перечней изделий. ↩︎
6. Официальная страница FDA с описанием требований и обязанностей агентов США для иностранных предприятий. ↩︎
7. Предоставляет официальный текст Регламента FDA по системам качества. ↩︎
8. Содержит официальные правила FDA по маркировке медицинских изделий. ↩︎
9. Предоставляет официальную информацию и общедоступный архив писем с предупреждениями FDA. ↩︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский