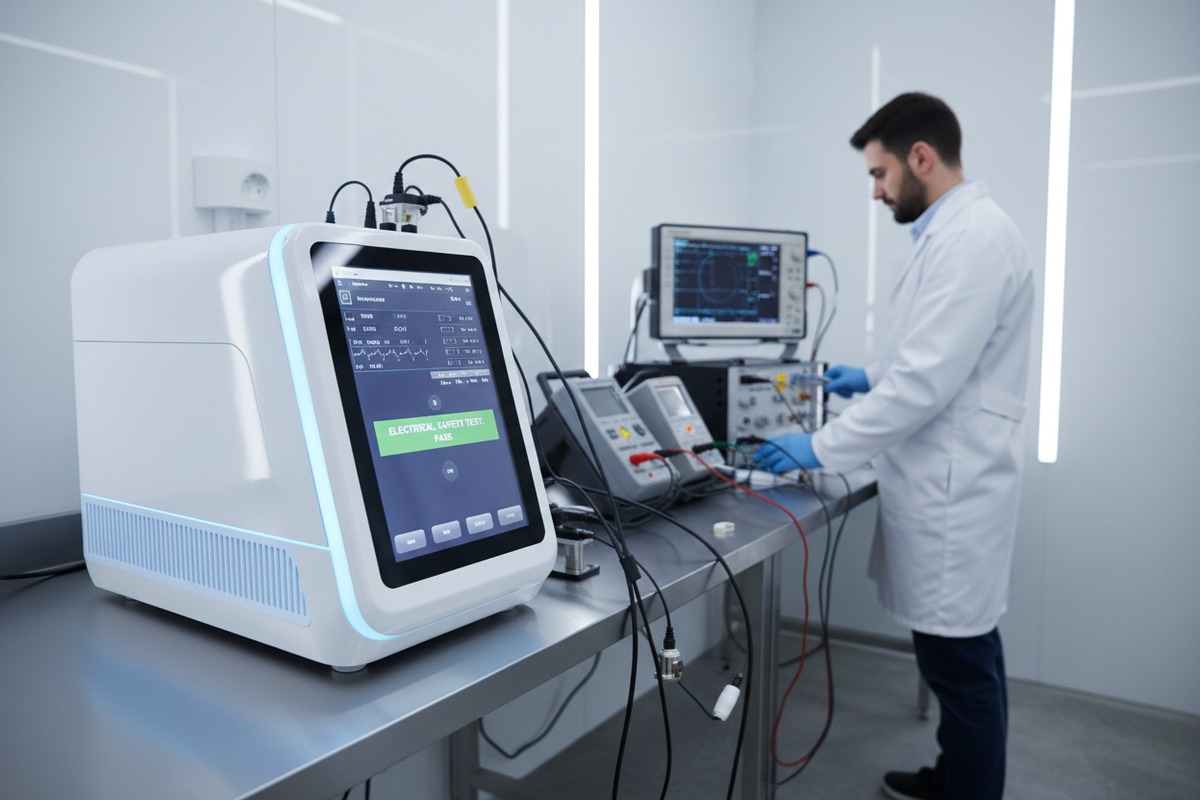
Chaque semaine, notre équipe d'exportation reçoit des appels d'importateurs paniqués dont les machines à ondes de choc sont bloquées à la douane américaine. L'expédition semblait parfaite, jusqu'à ce que les agents des douanes demandent une documentation de tests en laboratoire qui n'existait tout simplement pas. Ces retards coûtent des milliers en frais de stockage et en opportunités de ventes manquées.
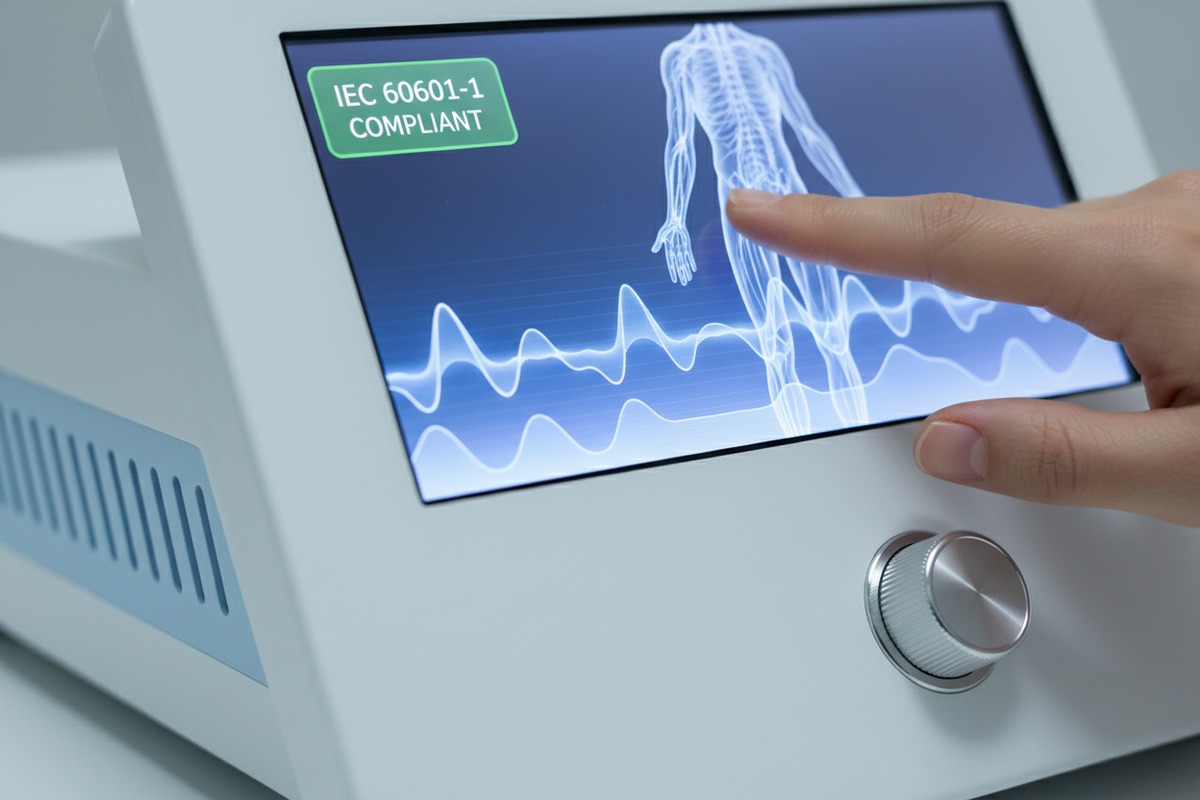
Oui, les appareils de thérapie par ondes de choc importés nécessitent des tests et une certification indépendants en laboratoire pour la plupart des marchés réglementés. Aux États-Unis, ces appareils sont classés comme dispositifs médicaux de classe II par la FDA, nécessitant une autorisation 510(k), des tests de sécurité électrique conformes à la norme IEC 60601-1 et une vérification de la compatibilité électromagnétique avant leur entrée légale sur le marché.
Comprendre les exigences de certification avant de passer votre commande peut vous faire économiser des mois de retards et protéger votre entreprise d'une exposition juridique sérieuse. Laissez-moi vous expliquer exactement ce que vous devez savoir.
Comment savoir quelles certifications de sécurité sont obligatoires pour importer des machines de thérapie par ondes de choc aux États-Unis ?
Naviguer dans les réglementations d'importation américaines semble accablant au début. Lorsque notre équipe qualité prépare la documentation d'exportation pour les acheteurs américains, nous avons appris que les exigences de certification dépendent fortement de la façon dont la FDA classe votre appareil spécifique.
Pour les importations aux États-Unis, les certifications obligatoires comprennent l'approbation FDA 510(k), l'enregistrement de l'établissement, la liste des appareils et la conformité aux normes de sécurité électrique IEC 60601-1. Sans celles-ci, les douanes et la protection des frontières américaines retiendront ou refuseront votre équipement de lithotripsie au port d'entrée.

Comprendre la classification des appareils par la FDA
La FDA classe les machines de thérapie par ondes de choc comme des dispositifs médicaux de classe II 1 sous le code produit LNV ou des catégories similaires. Cette classification déclenche des exigences de "contrôles spéciaux" qui vont au-delà de l'enregistrement de base.
Les dispositifs de classe II nécessitent Ask for sample unit for independent testing 2, ce qui démontre que votre appareil est substantiellement équivalent à un appareil prédicat légalement commercialisé. Ce processus prend généralement de trois à six mois lorsque la documentation est complète.
Normes de test fondamentales que vous ne pouvez pas ignorer
Notre département d'ingénierie s'assure que chaque unité répond à ces normes fondamentales avant l'exportation :
| Norme de test | 5. Describes testing to prevent interference with other medical devices and ensure safety. | Exigence du laboratoire de test |
|---|---|---|
| IEC 60601-1 | Sécurité électrique, courant de fuite, isolation | Laboratoire accrédité NRTL (UL, ETL, CSA) |
| Internal Component Reliability Testing | Compatibilité électromagnétique (CEM) | Laboratoire accrédité NRTL |
| ISO 10993 | Biocompatibilité pour les pièces en contact avec le patient | Laboratoire accrédité ISO 17025 |
| ISO 13485 | Système de management de la qualité | Organisme de certification accrédité |
La FDA accepte les tests de Laboratoires de test reconnus au niveau national 3 (NRTL) comme UL, Intertek (ETL) et CSA. Lorsque nous expédions aux États-Unis, nos acheteurs demandent toujours spécifiquement des rapports de test NRTL car les agents des douanes reconnaissent instantanément ces accréditations.
Étapes d'enregistrement qui piègent les importateurs novices
De nombreux importateurs supposent que le fabricant s'occupe de tout. C'est partiellement vrai, mais la réglementation américaine place des responsabilités sur les deux parties.
Les fabricants étrangers doivent enregistrer leur établissement auprès de la FDA 4. L'importateur américain doit également s'enregistrer en tant que distributeur initial. Les deux parties doivent lister le dispositif spécifique. Un renouvellement annuel de l'enregistrement est requis – manquer cette date limite signifie que vos produits deviennent illégaux du jour au lendemain.
La base de données FURLS de la FDA 5 suit tous les enregistrements publiquement. Vos concurrents peuvent vérifier votre statut de conformité par une simple recherche. Plus important encore, les agents des douanes consultent cette base de données avant de libérer les expéditions.
Les exigences au niveau des États ajoutent une autre couche
Au-delà des exigences fédérales de la FDA, certains États imposent un enregistrement supplémentaire. La Californie, par exemple, exige un enregistrement séparé des dispositifs auprès du California Department of Public Health. La Floride a des exigences similaires pour certaines catégories de dispositifs.
Lorsque nos acheteurs américains opèrent dans plusieurs États, nous leur recommandons toujours de consulter un spécialiste des affaires réglementaires familier avec les règles spécifiques à chaque État. Le 510(k) fédéral seul ne garantit pas un accès au marché à l'échelle nationale.
Mon partenaire OEM chinois peut-il fournir les rapports de tests de laboratoire indépendants dont j'ai besoin pour ma marque de distributeur ?
Cette question se pose dans presque toutes les conversations initiales avec de nouveaux acheteurs. Lorsque nous développons des programmes de marque privée, la propriété de la documentation de test devient un point de négociation essentiel que de nombreux importateurs novices négligent.
Des partenaires OEM chinois réputés peuvent fournir des rapports de tests de laboratoire indépendants, mais vous devez vérifier que les rapports sont émis à votre entreprise ou incluent une documentation de cession de droits. Certains fournisseurs partagent des rapports appartenant à d'autres acheteurs, ce qui crée de graves responsabilités juridiques pour votre marque.

Quelle documentation de test votre OEM doit-il fournir ?
Notre pratique standard consiste à fournir des dossiers techniques complets à chaque acheteur de marque privée. Voici à quoi ressemble une documentation légitime :
| Type de document | Ce qu'il faut vérifier | Drapeaux rouges |
|---|---|---|
| Rapport de test | Le nom de votre entreprise en tant que demandeur ou partie autorisée | Rapports listant un autre nom de marque |
| Certificat | La portée correspond à vos numéros de modèle exacts | Certificats génériques couvrant des "dispositifs similaires" |
| Accréditation du laboratoire | Statut NRTL, IECEE CB ou ISO 17025 | Laboratoires que vous ne pouvez pas vérifier dans les bases de données publiques |
| Déclaration de conformité | Daté dans la période de validité réglementaire | Signatures manquantes ou déclarations obsolètes |
Lorsque les rapports de test mentionnent une autre entreprise comme demandeur, vous empruntez essentiellement la conformité de quelqu'un d'autre. Si cette entreprise d'origine interrompt son enregistrement ou modifie son appareil, votre statut réglementaire pourrait s'effondrer sans avertissement.
Négocier les droits de test dans votre accord OEM
Dans nos installations, nous structurons les contrats OEM pour aborder explicitement la documentation de test. Les acheteurs qui prévoient une présence à long terme sur le marché devraient négocier pour :
Premièrement, demandez des tests effectués au nom de votre entreprise. Cela coûte plus cher initialement car l'OEM ne peut pas amortir les coûts de test sur plusieurs acheteurs. Cependant, vous possédez la documentation de manière permanente.
Deuxièmement, si vous utilisez des tests partagés, obtenez une autorisation écrite du titulaire du certificat. Cette autorisation doit spécifier vos numéros de modèle, vos marchés et la durée des droits.
Troisièmement, incluez des droits d'audit dans votre contrat. Nous accueillons les inspections des acheteurs de nos dossiers techniques car la transparence renforce la confiance. Les fournisseurs qui résistent aux audits de documentation ont souvent quelque chose à cacher.
Le risque caché du "partage de certificats"
Certains fournisseurs proposent des prix suspectement bas en partageant un seul rapport de test entre des dizaines d'acheteurs sous marque blanche. Cette pratique semble économique jusqu'à ce que des problèmes surviennent.
J'ai vu des situations où le titulaire du certificat d'origine a apporté des modifications au produit qui ont invalidé les rapports partagés. Tous les acheteurs utilisant ces rapports se sont soudainement retrouvés à vendre des produits non conformes. Des rejets douaniers, des rappels de produits et une exposition juridique ont suivi.
La réputation de votre marque dépend d'une documentation qui ne peut pas être invalidée par les décisions d'une autre entreprise. L'investissement supplémentaire dans des tests dédiés protège votre indépendance.
Vérifier les affirmations de test de votre fournisseur
Avant de finaliser tout accord OEM, prenez ces mesures de vérification :
Demandez le rapport de test réel en PDF, pas seulement le certificat. Les rapports de test contiennent la méthodologie détaillée, les résultats de réussite/échec et les informations sur le laboratoire de test. Les certificats résument les conclusions mais manquent de détails de vérification.
Croisez les informations du laboratoire de test avec les bases de données officielles. Pour les laboratoires NRTL américains, vérifiez la base de données NRTL de l'OSHA 6. Pour les rapports du schéma CB de l'IECEE, utilisez l'outil de recherche de certificats de l'IECEE. Pour les laboratoires ISO 17025, vérifiez auprès de l'organisme d'accréditation national compétent.
Contactez directement le laboratoire de test pour confirmer l'authenticité du rapport. Les laboratoires légitimes maintiennent des bases de données et vérifieront les rapports qu'ils ont émis. Des rapports contrefaits existent dans cette industrie — la vérification protège votre investissement.
Quels sont les risques juridiques pour mon entreprise si mon équipement de choc importé n'a pas de validation par un laboratoire tiers ?
Couper les coins ronds en matière de certification peut sembler une stratégie d'économie. Notre équipe de vente a vu des acheteurs faire ce calcul, importer du matériel non certifié, puis faire face à des conséquences qui éclipsent toutes les économies initiales.
L'importation de machines à ondes de choc sans validation par un laboratoire tiers expose votre entreprise à la saisie par les douanes, à des lettres d'avertissement de la FDA, à des rappels obligatoires, à des sanctions civiles pouvant aller jusqu'à 15 000 $ par infraction, et à des poursuites pour responsabilité du fait des produits. Des poursuites pénales sont possibles en cas d'infractions répétées ou intentionnelles.
Conséquences immédiates à la douane
L'U.S. Customs and Border Protection travaille en étroite collaboration avec la FDA pour les importations de dispositifs médicaux. Lorsque votre envoi arrive sans la documentation appropriée, plusieurs issues sont possibles :
La détention signifie que vos produits restent dans un entrepôt sous douane pendant que vous vous efforcez de produire les documents manquants. Les frais de stockage s'accumulent quotidiennement. Si vous ne pouvez pas démontrer la conformité dans un délai spécifié, les marchandises sont refusées.
Le refus signifie que la FDA rejette formellement l'entrée. Vous devez soit exporter les marchandises vers un autre pays, soit les détruire sous la surveillance des douanes. L'une ou l'autre option coûte de l'argent sans aucun retour sur investissement.
Dans les cas graves impliquant une fraude suspectée ou des violations répétées, les douanes peuvent saisir les produits directement. La saisie transfère la propriété au gouvernement — vous perdez tout.
Escalade des mesures d'application de la FDA
Au-delà des douanes, la FDA conserve une autorité d'application indépendante. L'échelle d'application s'intensifie en fonction de la gravité de la violation et de votre réponse :
| Mesure d'application | Conditions déclenchantes | Impact sur l'entreprise |
|---|---|---|
| Lettre d'avertissement | Lacunes dans la documentation, violations d'étiquetage | Dossier public, réponse requise sous 15 jours |
| Alerte d'importation | Violations répétées, entreprises non réactives | Détention automatique des expéditions futures |
| Décret de consentement | Violations graves, actions correctives échouées | Conformité sous surveillance judiciaire, coûts énormes |
| Poursuites pénales | Violations intentionnelles, blessures/décès, fraude | Responsabilité personnelle des dirigeants, prison |
Les lettres d'avertissement deviennent immédiatement des documents publics. Vos clients, concurrents et futurs partenaires commerciaux peuvent les trouver grâce à de simples recherches dans la base de données de la FDA. Les atteintes à la réputation dépassent souvent les coûts directs de conformité.
Les alertes d'importation créent une détention présumée pour toutes vos futures expéditions. Sortir d'une alerte d'importation nécessite de démontrer des corrections systémiques, un processus qui peut prendre des années.
Exposition à la responsabilité du fait des produits
La certification sert de preuve que vous avez exercé une diligence raisonnable dans la sélection de produits sûrs. Sans cette preuve, les réclamations pour responsabilité du fait des produits 7 deviennent beaucoup plus difficiles à défendre.
Lorsque les patients subissent des blessures dues à un équipement de thérapie par ondes de choc, leurs avocats examinent toute la chaîne d'approvisionnement. L'importateur a-t-il vérifié les tests de sécurité ? Ont-ils vérifié les références du laboratoire ? Ont-ils conservé la documentation technique ?
Les réponses "non" à ces questions suggèrent une négligence. Les conclusions de négligence augmentent considérablement les dommages et intérêts. Les dommages punitifs, destinés à punir un comportement imprudent, deviennent beaucoup plus probables.
Des complications d'assurance s'ensuivent. Les assureurs de responsabilité du fait des produits peuvent refuser les sinistres si vous avez sciemment importé des appareils non certifiés. Les exclusions de police pour "produits illégaux" ou "violations réglementaires" sont courantes. Vous pourriez faire face à des millions de responsabilités sans couverture.
Actions du procureur général de l'État
Au-delà de l'application fédérale, les procureurs généraux des États mènent des affaires de protection des consommateurs contre les entreprises vendant des dispositifs médicaux non conformes. La Californie, New York et le Texas sont particulièrement actifs dans ce domaine.
Les actions des États entraînent souvent des jugements consensuels exigeant des remboursements à tous les acheteurs de l'État, le paiement des frais d'enquête et des exigences de reporting continues. Les actions coordonnées multi-États multiplient ces expositions.
Conséquences pour les clients en aval
Vos clients, salons et cliniques, sont confrontés à leur propre exposition réglementaire lorsqu'ils utilisent un équipement non certifié. Les conseils d'autorisation professionnelle peuvent sanctionner les praticiens utilisant des appareils non conformes. La couverture d'assurance pour les traitements effectués avec un équipement non certifié peut être annulée.
Lorsque vos clients découvrent leur exposition à la responsabilité, ils ne l'acceptent pas silencieusement. Des rétrofacturations, des annulations de contrats et des poursuites judiciaires contre vous en tant que fournisseur s'ensuivent. Les relations commerciales bâties au fil des années s'effondrent du jour au lendemain.
Comment puis-je vérifier que les machines à ondes de choc de mon fournisseur répondent aux normes de performance et de durabilité attendues par les clients de mon salon ?
Au-delà de la conformité réglementaire, vos clients en aval attendent un équipement qui fonctionne réellement. Notre équipe de développement de produits a identifié des indicateurs de performance clés qui distinguent l'équipement de qualité professionnelle des importations bon marché qui inondent les places de marché en ligne.
Vérifiez les affirmations de performance du fournisseur en demandant des rapports de test tiers pour la cohérence de la production d'énergie, les tests de durabilité de l'applicateur, les données d'efficacité clinique et les conditions de garantie avec les prix des pièces de rechange. Les fabricants réputés accueillent favorablement la diligence raisonnable technique car elle démontre le sérieux de l'acheteur.
Spécifications de performance critiques à vérifier
Toutes les machines à ondes de choc ne fournissent pas des résultats thérapeutiques équivalents. La division technologique entre les systèmes d'ondes de choc focalisées et radiales crée des différences de performance significatives qui affectent les résultats cliniques.
| Spécifications | Qualité professionnelle | Importation économique | Pourquoi c'est important |
|---|---|---|---|
| Puissance de sortie | 0,01-0,5 mJ/mm² (focalisé) | Souvent non vérifié | Détermine la profondeur et l'efficacité du traitement |
| 48 hours continuous | 1-22 Hz réglable | Paramètres limités | Personnalisation du traitement pour les conditions |
| Durée de vie de l'applicateur | 2-5 millions de tirs | 500K-1M tirs | Coût de possession à long terme |
| Type de compresseur | Sans huile, de qualité médicale | Industriel standard | Fiabilité et besoins de maintenance |
Demandez des données de test spécifiques pour les mesures de sortie d'énergie. Les fabricants réputés testent la cohérence de l'énergie sur toute la plage revendiquée. Les importations bon marché annoncent souvent des chiffres de pointe que l'utilisation clinique réelle n'atteint jamais.
Documentation des tests de durabilité
Les applicateurs représentent le principal composant d'usure des systèmes d'ondes de choc. Les coûts de remplacement affectent considérablement l'économie de possession totale.
Lorsque nous développons de nouveaux designs d'applicateurs, nos ingénieurs effectuent des tests de durée de vie accélérée qui simulent des années d'utilisation clinique en quelques semaines. Les rapports de test documentent le nombre de tirs, les courbes de dégradation de l'énergie et les modes de défaillance.
Demandez à votre fournisseur potentiel des données de test de durée de vie des applicateurs. S'ils ne peuvent pas les fournir, ils n'ont probablement pas effectué de validation de durabilité appropriée. Leurs revendications de durée de vie deviennent des suppositions marketing plutôt que des faits d'ingénierie.
La stratégie de prix des pièces de rechange
Voici un aperçu tiré de nos années d'expérience en fabrication : demandez une liste complète des prix des pièces de rechange avant de vous engager auprès d'un fournisseur.
Certains fabricants vendent du matériel à bas prix tout en facturant des prix astronomiques pour les consommables et les pièces de rechange. L'achat initial semble économique jusqu'à ce que votre premier applicateur s'use. Soudain, vous payez 40% du coût de la machine d'origine pour une pièce de rechange.
Les fabricants légitimes fournissent des prix transparents pour les pièces de rechange dès le départ. Dans notre établissement, nous partageons des catalogues de pièces complets avec les prix pendant la phase de devis. Cette transparence aide les acheteurs à calculer le véritable coût de possession sur cinq ans.
Preuves d'efficacité clinique
Vos clients de salon se soucient en fin de compte de savoir si les traitements produisent des résultats pour leurs patients. Les allégations marketing concernant les pourcentages de soulagement de la douleur ou les taux de réussite des traitements nécessitent des preuves à l'appui.
Demandez des résumés d'études cliniques ou des références. Il n'est pas nécessaire qu'il s'agisse d'études propriétaires de votre fournisseur — la littérature publiée sur la plateforme technologique démontre que l'approche de traitement fonctionne. Cependant, votre appareil spécifique doit correspondre aux spécifications utilisées dans les applications cliniques réussies.
Liste de contrôle de vérification avant l'achat
Avant de finaliser toute relation avec un fournisseur, effectuez ce processus de vérification :
Demandez une unité de démonstration pour une évaluation pratique. L'utilisation de l'équipement réel révèle la qualité de l'interface, la qualité de fabrication et l'utilisabilité réelle que les photographies et les spécifications ne peuvent pas communiquer.
Demandez des références d'acheteurs existants sur votre marché cible. Contactez directement ces références pour discuter de leur expérience en matière de qualité des produits, de fiabilité de la livraison et de support après-vente.
Vérifiez les certifications de l'usine de fabrication. Certification ISO 13485 9 indique la conformité du système de gestion de la qualité. Les rapports d'audit d'usine d'acheteurs précédents fournissent une vérification supplémentaire.
Examinez attentivement les conditions de garantie. La durée de la couverture, ce qui est inclus et ce qui est exclu, et les procédures de traitement des réclamations affectent tous votre exposition au risque. Les garanties qui exigent le retour de l'équipement en Chine pour réparation offrent souvent peu de valeur pratique.
Conclusion
Les exigences de certification pour les machines de thérapie par ondes de choc importées sont non négociables pour l'entrée sur le marché américain. Investissez dans une documentation appropriée dès le départ, vérifiez minutieusement les qualifications de test de votre fournisseur et protégez votre entreprise contre les risques juridiques importants de non-conformité.
Notes de bas de page
1. Explique la classification des dispositifs de classe II de la FDA et les exigences réglementaires. ︎
2. Détaille le processus de soumission FDA 510(k) et l'équivalence substantielle. ︎
3. Page officielle de l'OSHA expliquant le programme NRTL et son objectif. ︎
4. Explique les exigences de la FDA pour l'enregistrement des établissements de dispositifs médicaux. ︎
5. Fournit des informations sur les systèmes unifiés d'enregistrement et de déclaration de la FDA (FURLS). ︎
6. Lien direct vers la base de données officielle de l'OSHA sur les laboratoires d'essai reconnus au niveau national. ︎
7. Explique les réclamations pour responsabilité du fait des produits spécifiquement pour les dispositifs médicaux défectueux. ︎
8. Page officielle de la FDA expliquant les lettres d'avertissement et leur nature publique. ︎
9. Explique la norme ISO 13485 pour les systèmes de management de la qualité des dispositifs médicaux. ︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский