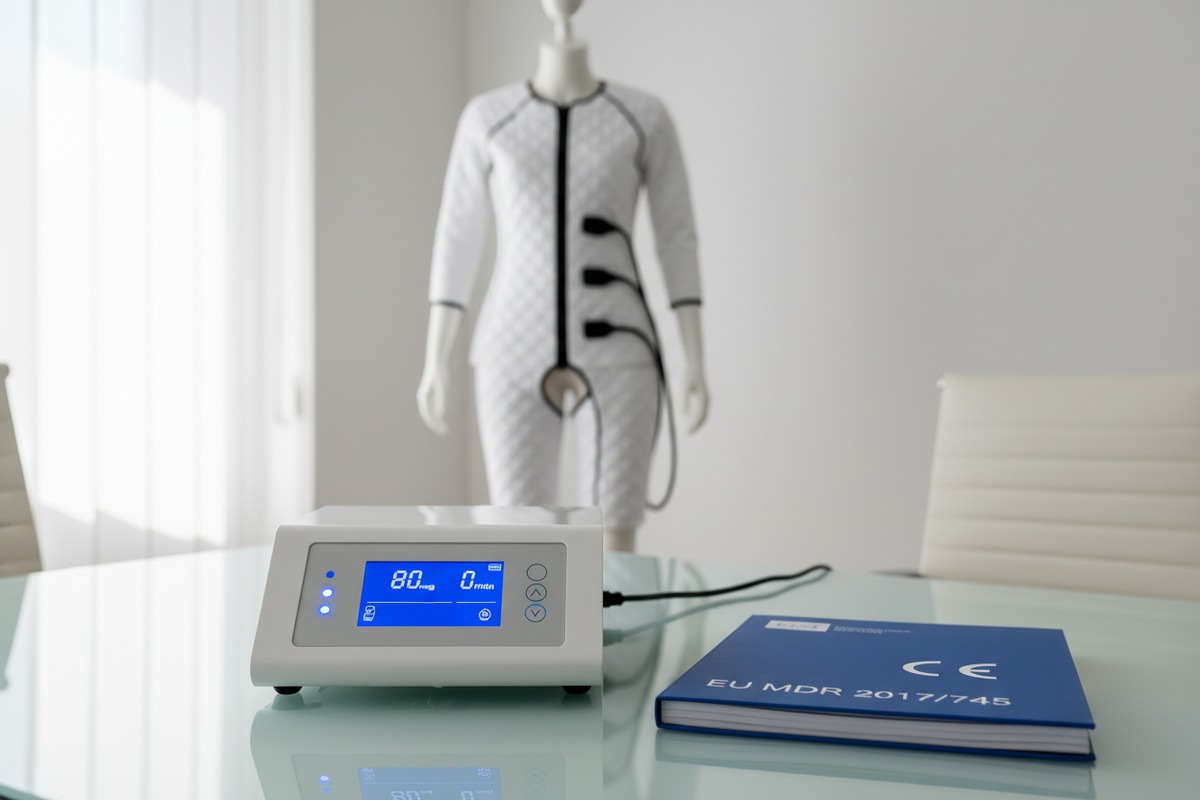
Lorsque notre équipe d'ingénierie a commencé à redessiner nos machines de pressothérapie pour le marché européen en 2021, nous avons rapidement réalisé que le paysage réglementaire avait fondamentalement changé. De nombreux acheteurs sont maintenant confrontés à la confusion quant à ce que la conformité signifie réellement, et le coût d'une erreur peut dévaster une marque.
La conformité au MDR de l'UE a un impact significatif sur l'achat de machines de pressothérapie en exigeant le marquage CE par évaluation d'un organisme notifié pour les dispositifs de classe IIa/IIb, ce qui nécessite une documentation technique rigoureuse, des rapports d'évaluation clinique, des systèmes de surveillance post-commercialisation et un enregistrement UDI. Les acheteurs doivent vérifier les certifications spécifiques au MDR plutôt que de se fier aux anciens marquages CE, ce qui augmente les coûts mais garantit la sécurité des dispositifs et leur légalité sur le marché.
The sections below break down exactly how to verify your supplier’s compliance, understand the risks of non-compliant imports, navigate private labeling under MDR, and prepare your documentation for smooth customs clearance.
How do I verify if my Chinese manufacturer's pressotherapy machines are truly EU MDR compliant?
Au fil des ans, notre équipe de vente a reçu d'innombrables demandes d'acheteurs qui ont acheté des équipements avec un marquage CE, pour découvrir plus tard que la certification était invalide sous le MDR. Cela arrive plus souvent que vous ne le pensez, et les conséquences peuvent être graves.
To verify true MDR compliance, request the manufacturer’s EU Declaration of Conformity referencing Regulation 2017/745 (not the old MDD), confirm the Notified Body certificate number matches the device model, check the NB’s designation in the NANDO database, verify UDI registration in EUDAMED, and request technical documentation including the Clinical Evaluation Report.

Comprendre la différence entre la certification MDD et MDR
De nombreux fabricants chinois affichent encore des marquages CE basés sur l'ancienne Directive sur les dispositifs médicaux (93/42/CEE) 2. Cependant, le Dispositif Médical Règlement (UE) 2017/745 3 est pleinement applicable depuis le 26 mai 2021. Les dispositifs certifiés uniquement sous MDD peuvent ne plus être légalement vendus sur le marché de l'UE en fonction de leur statut de transition.
When reviewing a supplier's documentation, look for explicit references to "Regulation (EU) 2017/745" on the Declaration of Conformity. The document should clearly state the device classification (typically Class IIa or IIb for pressotherapy machines with dynamic compression) and include the Notified Body's four-digit identification number.
Documents clés à demander à votre fournisseur
| Document | Objectif | Drapeaux rouges |
|---|---|---|
| Déclaration UE de conformité | Prouve la revendication de conformité MDR | Fait référence à la MDD au lieu de la MDR |
| Certificat d'organisme notifié | Confirme l'évaluation par un tiers | Date d'expiration ou numéros de modèle incohérents |
| Résumé de la documentation technique | Montre la profondeur de la conformité | Informations vagues ou incomplètes |
| Preuve d'enregistrement UDI | Démontre l'entrée dans EUDAMED | Aucun UDI attribué à l'appareil |
| Certificat ISO 13485 | Vérification de la gestion de la qualité | Pas spécifique aux dispositifs médicaux |
Vérification de la légitimité de l'organisme notifié
Les Base de données NANDO 4 (Organismes désignés et notifiés de nouvelle approche) vous permet de vérifier si un organisme notifié est légitimement désigné pour les évaluations MDR. Entrez simplement le numéro à quatre chiffres de la marque CE et confirmez que l'ON est autorisé à évaluer les dispositifs médicaux en vertu du règlement 2017/745.
Questions à poser à votre fabricant
Lorsque nous travaillons avec des distributeurs internationaux, nous recommandons toujours de poser ces questions spécifiques :
- Pouvez-vous fournir le dossier complet de documentation technique préparé conformément aux annexes II et III du MDR ?
- Qui est votre Personne Responsable de la Conformité Réglementaire (PRRC) 5?
- Quelle est la structure de votre système de surveillance post-marché ?
- Votre appareil est-il enregistré dans EUDAMED avec un UDI valide ?
- Quel organisme notifié a procédé à votre évaluation de conformité ?
Un fabricant légitime répondra à ces questions avec confiance et fournira la documentation justificative. L'hésitation ou les réponses vagues devraient immédiatement soulever des préoccupations quant à l'authenticité de la conformité.
Quels sont les risques pour ma marque si j'importe du matériel de pressothérapie sans certification MDR appropriée ?
D'après notre expérience auprès de distributeurs en Europe, nous avons vu des marques subir des revers dévastateurs lorsque leur équipement échoue aux contrôles de conformité. Les dommages financiers et de réputation vont bien au-delà du prix d'achat initial.
L'importation d'équipements de pressothérapie non conformes au MDR expose votre marque à des ordres de retrait du marché, des rappels de produits, des sanctions financières importantes, une responsabilité légale en cas de préjudice pour le patient, des saisies douanières, une atteinte à la réputation professionnelle et une perte de relations avec les distributeurs. En vertu du MDR, les importateurs partagent les obligations de vigilance et peuvent être tenus solidairement responsables avec les fabricants en cas de non-conformité.
Actions réglementaires de mise en application
Les autorités compétentes de l'UE disposent de larges pouvoirs pour faire respecter la conformité au MDR. Si vos appareils de pressothérapie sont jugés non conformes, les autorités peuvent :
- Interdire ou restreindre la disponibilité sur le marché
- Ordonner le retrait immédiat du produit
- Émettre des rappels obligatoires
- Imposer des sanctions financières
- Publier les constatations de non-conformité
Analyse d'impact financier
Le véritable coût de la non-conformité va bien au-delà des amendes réglementaires. Considérez l'image financière complète :
| Catégorie de coût | Impact potentiel |
|---|---|
| Rappels de produits | €50,000 – €500,000+ depending on scale |
| Frais juridiques | €20,000 – €200,000 for defense |
| Remboursements clients | Prix d'achat total plus frais de port |
| Revenus perdus | Mois d'absence sur le marché |
| Réhabilitation de la marque | Coûts marketing pour restaurer la confiance |
| Augmentation des primes d'assurance | Augmentation de 20-50% des coûts de couverture |
Transfert de responsabilité sous le MDR
Le MDR introduit le concept d""opérateurs économiques 8" avec des responsabilités partagées. En tant qu'importateur, vous n'êtes pas simplement un acheteur passif, vous faites partie de la chaîne de conformité. Conformément à l'article 13 du MDR, les importateurs doivent vérifier que les fabricants ont rempli leurs obligations, y compris l'évaluation de la conformité, la documentation technique et le marquage CE.
Si un fabricant non européen disparaît ou devient peu coopératif, l'importateur peut devenir la cible principale des actions réglementaires. Le représentant autorisé peut également être tenu solidairement responsable avec le fabricant, créant une pression supplémentaire sur toutes les parties de la chaîne d'approvisionnement.
Dommages à la réputation
Les spas médicaux et les cliniques exigent de plus en plus d'équipements conformes au MDR pour les traitements de drainage lymphatique post-opératoire. Si votre marque est associée à des appareils non conformes, vous risquez :
- Perte de comptes clés auprès de cliniques soucieuses de la conformité
- Avis négatifs et bouche-à-oreille dans l'industrie
- Exclusion des salons professionnels
- Dommages aux relations avec les distributeurs
Lorsque nos distributeurs nous interrogent sur les raccourcis de conformité, nous leur rappelons que la réputation se construit en années mais qu'une seule affaire de non-conformité suffit à la détruire.
Obligations post-marché pour les importateurs
Même après une importation réussie, la conformité au MDR exige une vigilance constante. Les importateurs doivent :
- Maintenir des systèmes de gestion des plaintes
- Transmettre immédiatement les rapports d'incidents aux fabricants
- Conserver des copies des déclarations de conformité pendant 10 ans
- Coopérer aux enquêtes des autorités compétentes
- Signaler les risques graves ou les falsifications suspectées
Puis-je encore personnaliser et étiqueter en privé les machines de pressothérapie sous la nouvelle réglementation européenne MDR ?
L'étiquetage privé est la pierre angulaire de notre modèle commercial depuis plus d'une décennie. Lorsque le MDR est entré en vigueur, nombre de nos distributeurs craignaient que leurs accords OEM ne deviennent impossibles. La réalité est plus nuancée : la personnalisation est toujours possible, mais avec des responsabilités considérablement accrues.
Oui, vous pouvez toujours personnaliser et étiqueter en marque privée des machines de pressothérapie sous le MDR de l'UE, mais le marque privée (OBL) assume l'entière responsabilité du fabricant. Cela signifie que vous devez maintenir une documentation technique complète, mettre en œuvre un système de management de la qualité conforme à la norme ISO 13485, désigner un responsable de la conformité réglementaire (PRRC), réaliser des évaluations cliniques, gérer la surveillance post-commercialisation et vous assurer que votre fournisseur OEM accepte les audits de l'organisme notifié.
Le passage de la MDD au MDR pour les étiqueteurs privés
Sous l'ancienne Directive sur les Dispositifs Médicaux, les étiqueteurs sous marque propre (OBL) pouvaient souvent s'appuyer sur des dossiers techniques simplifiés fournis par les fabricants d'équipement d'origine (OEM). Cette approche n'est plus acceptable sous le MDR. Le règlement traite les étiqueteurs sous marque propre comme des fabricants légaux à part entière avec toutes les obligations correspondantes.
Lorsque vous apposez votre nom de marque sur un appareil de pressothérapie, vous déclarez aux autorités de l'UE que vous assumez l'entière responsabilité de sa sécurité et de ses performances tout au long de son cycle de vie. C'est un changement fondamental par rapport à la pratique précédente.
Exigences pour les fabricants sous marque propre
| Exigence | Responsabilité de l'OBL | Support OEM nécessaire |
|---|---|---|
| Documentation technique | Compiler et maintenir selon les annexes II/III | Fournir les données de conception et de fabrication |
| Système de management de la qualité | Certification ISO 13485 requise | Le SMQ doit s'aligner sur le système OBL |
| Rapport d'évaluation clinique | L'OBL doit examiner et approuver | Fournir les données et études cliniques |
| Surveillance post-marché | L'OBL gère le traitement des plaintes | Signaler immédiatement les problèmes à l'OBL |
| Enregistrement UDI | L'OBL s'enregistre dans EUDAMED | Fournir les spécifications de l'appareil |
| Nomination du PRRC | OBL doit avoir une personne qualifiée | N/A |
| Audits de l'Organisme Notifié | L'OBL est audité ; le FEO peut être inclus | Accepter la participation à l'audit |
Considérations contractuelles
Votre accord avec un fabricant FEO chinois doit clairement définir les responsabilités dans le cadre du MDR. Les éléments contractuels essentiels comprennent :
- Accès aux données: Le FEO doit fournir une documentation technique complète, des rapports de test et des données de validation pour votre examen
- Droits d'audit: Your agreement must allow Notified Body access to the OEM's facilities
- Notification de changement: Le FEO doit vous informer de toute modification de conception ou de fabrication
- Gestion des plaintes: Protocoles clairs pour la transmission des plaintes des clients
- Répartition des responsabilités: Définir le partage des responsabilités en cas de non-conformité
La Personne Responsable de la Conformité Réglementaire (PRRC)
L'article 15 du MDR exige que les fabricants disposent d'une Personne Responsable de la Conformité Réglementaire disponible en permanence. Pour les entreprises de marque privée, cette personne doit :
- Posséder les qualifications pertinentes (droit, médecine, pharmacie, ingénierie ou équivalent)
- Avoir au moins un an d'expérience professionnelle avec la réglementation des dispositifs médicaux
- Superviser la conformité de la documentation technique
- Gérer la surveillance post-marché et les rapports de vigilance
Les petites et micro-entreprises peuvent avoir un RPPC disponible en externe plutôt qu'en tant qu'employé, mais la personne doit être continuellement accessible.
Implications financières de l'étiquetage privé sous le MDR
De nombreux distributeurs sous-estiment l'investissement requis pour l'étiquetage privé conforme au MDR. Au-delà des coûts des produits, prévoyez un budget pour :
- Mise en œuvre du SMQ et certification ISO 13485
- Salaire du RPPC ou honoraires de conseil
- Expertise en évaluation clinique
- Systèmes de surveillance post-marché
- Enregistrement UDI et frais EUDAMED
- Frais d'évaluation par l'organisme notifié
- Support de conseil réglementaire
Notre observation, basée sur notre travail avec les distributeurs, est que les coûts d'étiquetage privé conformes ont augmenté de 20 à 50 % par rapport aux arrangements pré-MDR. Cependant, cet investissement protège votre marque et garantit l'accès au marché.
Comment la documentation de conformité MDR aura-t-elle un impact sur mes processus de logistique et de dédouanement en Europe ?
Notre équipe logistique a appris, grâce à des années d'expéditions vers les ports européens, que les erreurs de documentation causent les retards les plus frustrants. Avec le MDR ajoutant de nouvelles exigences, une préparation adéquate devient encore plus critique pour un dédouanement fluide.
La documentation de conformité MDR a un impact significatif sur le dédouanement dans l'UE en exigeant une preuve du marquage CE conformément au règlement 2017/745, une déclaration UE de conformité, une preuve de certification par un organisme notifié pour les dispositifs de classe IIa/IIb, une confirmation d'enregistrement UDI et l'identification de l'importateur sur l'étiquetage. Bien que les documents n'aient pas besoin d'être soumis automatiquement, les douanes peuvent les demander pour inspection, ce qui entraîne des retards s'ils ne sont pas disponibles.
Exigences de documentation aux frontières de l'UE
Les autorités douanières vérifient que les dispositifs médicaux répondent aux exigences réglementaires de l'UE avant d'autoriser l'entrée sur le marché. Pour les machines de pressothérapie, cela signifie avoir la documentation suivante facilement accessible :
| Document | Statut | Notes |
|---|---|---|
| Déclaration UE de conformité | Obligatoire | Doit faire référence au MDR 2017/745 |
| Certificat d'organisme notifié | Requis pour les classes IIa/IIb | Doit être valide et correspondre au produit |
| Résumé de la documentation technique | Disponible sur demande | Peut être demandé lors d'une inspection |
| Facture commerciale | Obligatoire | Inclure la classification tarifaire |
| Liste de colisage | Obligatoire | Lister tous les produits et accessoires |
| Document de transport (CMR/Connaissement) | Obligatoire | Dépend du mode de transport |
| Certificat d'origine | Souvent requis | Peut affecter les taux de droits de douane |
Le rôle de l'identification de l'importateur
Conformément à l'article 13(3) du MDR, les importateurs doivent indiquer leur nom, leur raison sociale enregistrée et leur adresse sur le dispositif, l'emballage ou le document d'accompagnement. Cette exigence s'applique à tous les dispositifs médicaux entrant sur le marché de l'UE provenant de fabricants non membres de l'UE.
The importer's details ensure traceability and allow competent authorities to contact the responsible EU-based party. Without proper importer identification, customs may delay or refuse clearance.
Classification tarifaire des équipements de pressothérapie
Une classification tarifaire correcte est essentielle pour le dédouanement et détermine les taux de droits applicables. Les machines de pressothérapie relèvent généralement des codes douaniers relatifs aux équipements électromédicaux. Une mauvaise classification peut entraîner :
- Des droits supplémentaires et des paiements rétroactifs
- Des retards de dédouanement pendant que les autorités enquêtent
- Des pénalités pour déclarations incorrectes
- Des déclencheurs d'audit pour les futures expéditions
Travaillez avec un courtier en douane expérimenté et familier avec les dispositifs médicaux pour assurer une classification précise.
Étapes de préparation au pré-dédouanement
Afin de minimiser les retards douaniers, nous recommandons à nos distributeurs de suivre ces étapes de préparation :
- Vérifiez toute la documentation avant l'expédition: Assurez-vous que la Déclaration de Conformité (DoC) et les certificats correspondent exactement aux produits expédiés
- Fournissez à votre agent en douane des dossiers complets: Incluez toute la documentation de conformité, pas seulement les documents commerciaux
- Confirmez que les exigences d'étiquetage de l'importateur sont respectées: Les étiquettes doivent indiquer les coordonnées de l'importateur UE avant la première mise sur le marché
- Préparez-vous à d'éventuelles inspections: Ayez des résumés de la documentation technique disponibles électroniquement
- Vérifiez le statut d'enregistrement UDI: L'enregistrement EUDAMED doit être complet avant l'expédition
Traitement des demandes des autorités douanières
Si les autorités douanières demandent une documentation de conformité, le temps de réponse est essentiel. Les documents doivent être fournis immédiatement sur demande. Les retards sont de la responsabilité de l'importateur et peuvent entraîner :
- Frais de stockage dans les installations douanières
- Frais de surestaries pour les conteneurs retardés
- Perte de commandes clients due à des échecs de livraison
- Examen plus approfondi des expéditions futures
Assurez-vous que votre transitaire ou agent en douane a accès à toute la documentation requise avant l'arrivée des marchandises dans les ports de l'UE.
Enregistrement EUDAMED et douanes
Bien que l'enregistrement EUDAMED ne soit pas vérifié automatiquement à la douane, les autorités compétentes peuvent vérifier l'enregistrement des dispositifs lors des activités de surveillance du marché. Avoir votre dispositif correctement enregistré démontre votre préparation à la conformité et simplifie toute demande post-dédouanement.
Les fabricants et les importateurs doivent tous deux s'enregistrer dans EUDAMED. La base de données stocke des informations sur les enregistrements des dispositifs, les certificats et les opérateurs économiques, créant ainsi un dossier complet auquel les autorités peuvent accéder.
Conclusion
Conformité MDR UE 9 has fundamentally changed how pressotherapy machines must be purchased, imported, and sold in Europe. By verifying your manufacturer's MDR certification, understanding your liability as an importer, properly structuring private label arrangements, and preparing thorough customs documentation, you protect your brand while ensuring patient safety across the EU market.
## Footnotes

<span id="footnote-1">
1. BSI, un organisme de certification faisant autorité, donne un aperçu de la norme ISO 13485 pour les systèmes de management de la qualité dans l'industrie des dispositifs médicaux. <a href="#ref-1" class="footnote-backref">︎</a>
</span>

<span id="footnote-2">
2. Source officielle de la Directive sur les Dispositifs Médicaux abrogée, fournissant un contexte historique. <a href="#ref-2" class="footnote-backref">︎</a>
</span>

<span id="footnote-3">
3. Lien direct vers le texte consolidé officiel du Règlement sur les Dispositifs Médicaux (UE) 2017/745. <a href="#ref-3" class="footnote-backref">︎</a>
</span>

<span id="footnote-4">
4. Il s'agit de la base de données officielle NANDO de la Commission européenne, qui répertorie les organismes notifiés pour les dispositifs médicaux. <a href="#ref-4" class="footnote-backref">︎</a>
</span>

<span id="footnote-5">
5. Fournit un aperçu du rôle et des exigences du PRRC en vertu de l'article 15 du MDR. <a href="#ref-5" class="footnote-backref">︎</a>
</span>

<span id="footnote-6">
6. Explique le rôle et la nécessité de l'évaluation par un organisme notifié dans le processus de conformité du MDR de l'UE. <a href="#ref-6" class="footnote-backref">︎</a>
</span>

<span id="footnote-7">
7. Fournit un guide complet des exigences relatives au marquage CE pour les dispositifs médicaux en vertu du MDR de l'UE. <a href="#ref-7" class="footnote-backref">︎</a>
</span>

<span id="footnote-8">
8. Définit les opérateurs économiques en vertu du MDR et leurs obligations de conformité partagées dans la chaîne d'approvisionnement. <a href="#ref-8" class="footnote-backref">︎</a>
</span>

<span id="footnote-9">
9. Explication officielle de la conformité au MDR de l'UE et de ses exigences pour les dispositifs médicaux. <a href="#ref-9" class="footnote-backref">︎</a>
</span>



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
Rejoignez la conversation
Vous avez une question ou un éclairage à partager ? Nous lisons chaque commentaire — que vous soyez distributeur, propriétaire de salon ou simplement curieux de la technologie. Votre expérience concrète aide les autres à prendre de meilleures décisions. Laissez vos réflexions ci-dessous.