
Chaque semaine, notre équipe reçoit des appels d'acheteurs américains frustrés par des fournisseurs qui ne peuvent pas répondre aux questions de base sur les règles de licence d'État. Une machine de pressothérapie peut avoir des documents FDA parfaits, mais devenir une responsabilité si le fournisseur ne peut pas expliquer qui peut légalement l'utiliser au Texas par rapport à la Californie.
Pour évaluer les connaissances des fournisseurs sur la réglementation américaine relative aux machines de pressothérapie dans les différents États, interrogez-les sur leur compréhension de la classification des appareils par la FDA, demandez des preuves de certifications CE et ISO 13485, testez leur capacité à distinguer l'approbation fédérale des appareils des règles de portée de la pratique au niveau de l'État, et vérifiez qu'ils peuvent citer les exigences spécifiques des conseils de cosmétologie ou médicaux de l'État pour votre lieu d'exploitation.
Ce guide vous explique les questions exactes à poser et la documentation à demander. Nous aborderons les certifications, les complexités de licence au niveau de l'État, la documentation technique et la compétence en ingénierie - tout ce dont vous avez besoin pour protéger votre entreprise contre les erreurs de conformité.
Quelles certifications FDA et de sécurité spécifiques dois-je demander à mon fournisseur de machine de pressothérapie de fournir ?
Notre équipe d'ingénierie rencontre souvent des acheteurs qui supposent que toute certification est suffisante. En réalité, la mauvaise certification - ou une certification obsolète - peut vous exposer à la saisie, à des amendes et à des responsabilités. Savoir quoi demander protège votre investissement.
Ask your supplier for current FDA 510(k) clearance or registration documentation for the specific model you are purchasing, CE marking certificates with a valid Notified Body number, and ISO 13485 certification proving their quality management system meets international medical device standards. Each document should be verifiable through official regulatory databases.
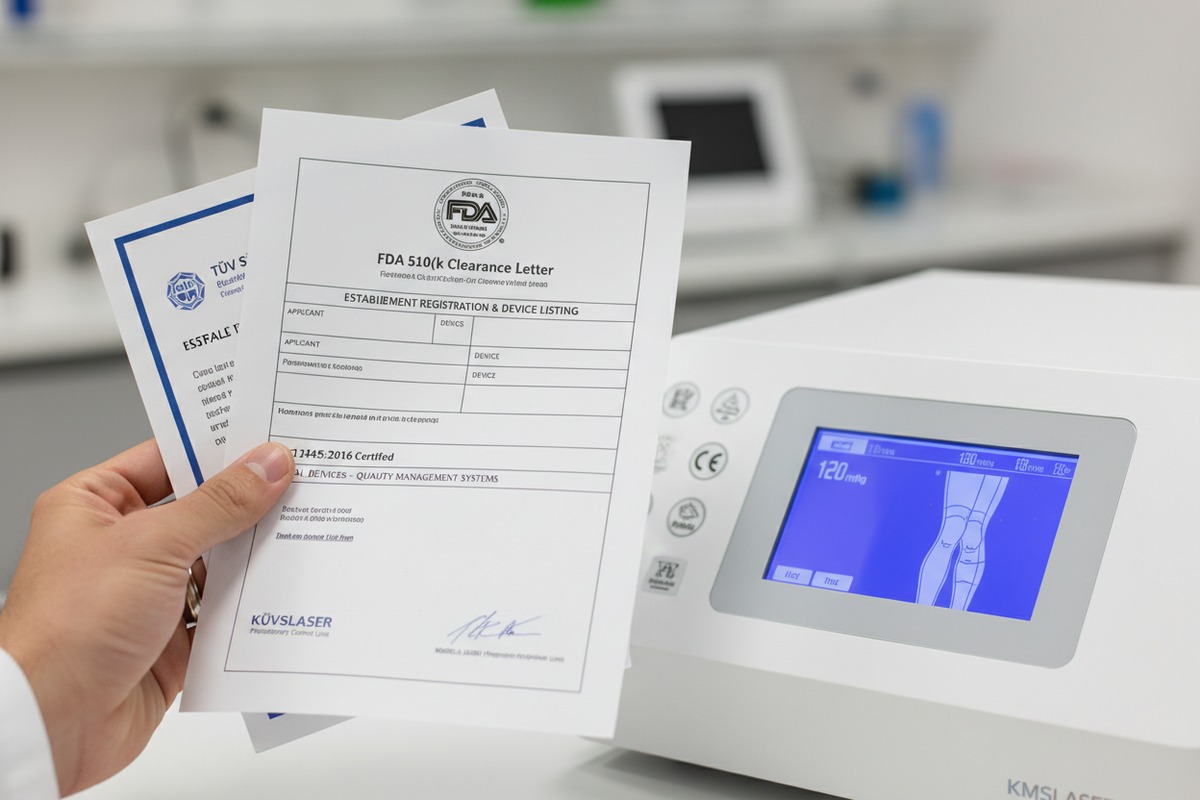
Comprendre les classes d'appareils de la FDA
La FDA classe les dispositifs médicaux en trois classes réglementaires en fonction du risque. Classification des appareils de la FDA 1 Les dispositifs médicaux sont attribués à l'une des trois classes réglementaires en fonction du niveau de contrôle nécessaire pour garantir la sécurité et l'efficacité du dispositif. Les trois classes sont : Classe I (Contrôles généraux), Classe II (Contrôles généraux et Contrôles spéciaux) et Classe III (Contrôles généraux et Approbation préalable à la mise sur le marché).
Les machines de pressothérapie relèvent généralement de la Classe II. Les appareils de Classe II sont à risque moyen, souvent avec des conceptions plus complexes, mais dont la défaillance ne présenterait probablement pas de risque immédiat de blessure grave ou de décès. Cette classification affecte le parcours réglementaire et les exigences en matière de documentation.
Certifications clés à demander
| 3. Defines the standard for calibration accuracy and reliability, linking to national standards. | Ce que cela prouve | Comment vérifier |
|---|---|---|
| Autorisation FDA 510(k) | L'appareil est substantiellement équivalent à un appareil prédicat légalement commercialisé | Recherche dans la base de données FDA 510(k) |
| Marquage CE 2 (UE) | L'appareil répond aux exigences européennes en matière de sécurité et de santé | Certificat d'organisme notifié avec numéro valide |
| ISO 13485 3 | Le fournisseur maintient un système de management de la qualité conforme | Certificat d'un organisme de certification tiers |
| Certification UL/ETL | Conformité aux normes de sécurité électrique | Recherche dans la base de données UL ou ETL |
La conformité à la norme ISO 13485 est souvent considérée comme la première étape pour se conformer aux exigences réglementaires européennes. Cette norme est importante car elle démontre que votre fournisseur dispose de processus documentés pour la conception, la fabrication et la surveillance post-marché.
Marquage CE et sa relation avec la norme ISO 13485
Le marquage CE est une passerelle pour la commercialisation de produits en Europe, même si le dispositif médical a été produit en dehors de l'Union européenne. Bien que le marquage CE soit principalement destiné aux marchés européens, il signale un niveau de contrôle qualité plus élevé qui profite aux acheteurs américains.
La certification ISO 13485 est essentielle pour les entreprises souhaitant obtenir le marquage CE, indiquant la conformité aux normes de sécurité requises pour vendre des produits dans l'Espace économique européen.
Étapes de vérification que vous devez suivre
N'acceptez pas les certificats sans vérification. La certification par un tiers peut démontrer aux régulateurs que vous avez satisfait aux exigences de la norme. Demandez :
- Dates d'expiration des certificats
- Portée de la certification (couvre-t-elle le produit exact que vous achetez ?)
- Coordonnées de l'organisme de certification pour vérification indépendante
- Toutes observations FDA 483 ou lettres d'avertissement des trois dernières années
Effectuez un audit fournisseur pour évaluer la capacité de l'entreprise à livrer des produits et/ou services, effectuez des tests indépendants de tout composant ou produit, et examinez tout problème de conformité antérieur tel que les FDA 483, les lettres d'avertissement ou les décrets de consentement.
Comment puis-je vérifier si mon fabricant comprend les exigences de licence variables au niveau des États pour les salons américains ?
Lorsque nous préparons la documentation d'exportation pour les machines destinées aux États-Unis, nous demandons toujours aux acheteurs dans quel État ils opèrent. De nombreux fournisseurs sautent cette étape entièrement. Le résultat est un équipement qui reste inutilisé car l'acheteur découvre plus tard que ses esthéticiennes ne peuvent pas légalement l'utiliser.
Testez les connaissances de votre fabricant en lui demandant d'expliquer les réglementations spécifiques de votre État, de nommer le conseil d'administration (conseil de cosmétologie, conseil médical ou les deux) et de distinguer la certification de l'appareil de la portée de la pratique du praticien. Les fournisseurs compétents reconnaîtront les variations d'État et pourront recommander une consultation juridique pour la conformité spécifique à l'État.
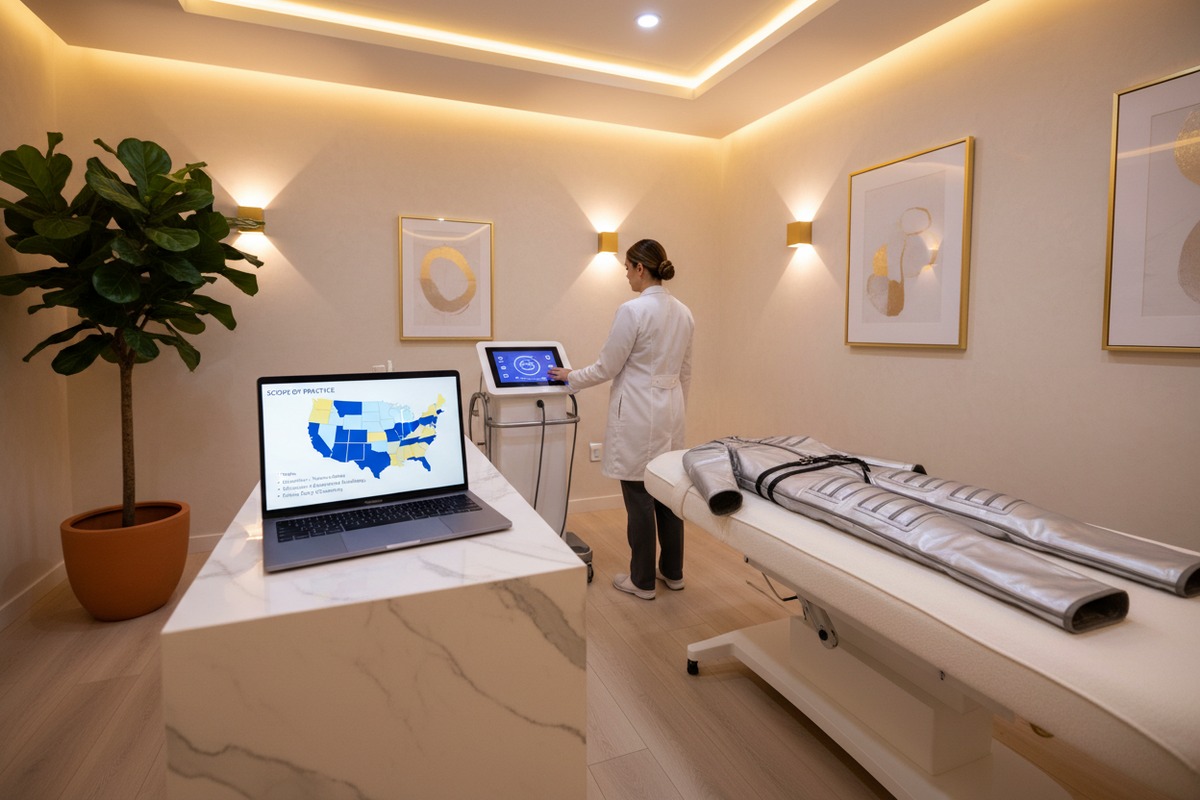
Le problème du patchwork des réglementations d'État
Les réglementations américaines pour les services de spa médical et l'utilisation des appareils sont incohérentes d'un État à l'autre. Les traitements basés sur l'énergie, y compris les lasers et les appareils à radiofréquence, nécessitent généralement une supervision médicale mais peuvent être délégués à des prestataires non médecins formés en fonction des réglementations de l'État. La portée de la pratique 5 pour les infirmiers praticiens et les assistants médicaux en médecine esthétique varie considérablement d'un État à l'autre.
Cette variation crée des défis de conformité importants pour les acheteurs opérant dans plusieurs États ou développant leur activité.
Exemples de différences au niveau des États
| État | Réglementation clé | Qui peut opérer la pressothérapie |
|---|---|---|
| Californie | Bus. & Prof. Code § 7316 | Les esthéticiennes sont limitées aux procédures non invasives sur l'épiderme uniquement |
| New York | Décision du conseil de mars 2025 | Les appareils énergétiques pénétrant au-delà de la surface de la peau nécessitent une surveillance médicale |
| Texas | Surveillance par plusieurs agences | Le TDLR, le conseil médical et les services de santé réglementent tous différents aspects |
| Michigan | Restrictions sur les appareils de classe 2 | Les appareils prescriptifs nécessitent une surveillance médicale |
En vertu de cette loi, les esthéticiennes sont autorisées à effectuer des services qui améliorent l'apparence ou le bien-être de la peau, tant que ces services n'affectent pas les tissus vivants ou ne dépassent pas la couche la plus externe de la peau, l'épiderme.
Drapeaux rouges : signes que votre fournisseur manque de connaissances réglementaires
Surveillez ces signes avant-coureurs lors de l'évaluation de l'expertise du fournisseur :
- Fait des affirmations générales selon lesquelles la pressothérapie est "légale partout"
- Ne peut pas expliquer la différence entre la certification des appareils FDA et les réglementations de l'État concernant le champ d'exercice
- Fournit des informations obsolètes ou affirme que les réglementations n'ont pas changé récemment
- Offre des conseils vagues sur qui peut légalement utiliser l'équipement
- Ne peut pas identifier quelles réglementations de l'État s'appliquent à votre emplacement
Projet de loi de l'Idaho de 2017 : Cette loi interdit aux esthéticiennes d'utiliser des appareils de classe 2 tels que la luminothérapie par LED sans supervision médicale. Ce projet de loi n'a rencontré aucune opposition ni aucun retour de la part de la profession, et le gouverneur l'a promulgué en 2018. De nombreuses personnes dans l'industrie n'étaient pas au courant de ce projet de loi jusqu'à ce qu'il soit appliqué en 2024.
Drapeaux verts : Signes d'une solide connaissance des fournisseurs
Un fournisseur compétent devrait démontrer :
- Explication claire de la distinction entre la certification de l'appareil et l'autorisation de pratique
- Conscience que les appareils de classe 2 font face à des restrictions croissantes au niveau des États
- Compréhension de la différence entre la pratique indépendante et la supervision médicale, qui oblige une esthéticienne à embaucher un professionnel de la santé pour superviser ces services par le biais d'un accord de collaboration, d'une supervision directe ou en engageant une organisation de services médicaux (MSO).
- Volonté de recommander une consultation juridique pour la conformité spécifique à l'État
- Communication proactive sur les changements réglementaires et les tendances d'application
Questions à poser à votre fournisseur
- Quelles sont les réglementations spécifiques dans [votre État] pour les opérateurs de pressothérapie ?
- Pouvez-vous fournir des citations ou des références à ces réglementations ?
- Si je suis esthéticienne, puis-je utiliser cet équipement de manière indépendante dans mon État ?
- Comment vous tenez-vous informé des changements réglementaires ?
- Pouvez-vous expliquer ce qu'implique la supervision médicale dans les États qui l'exigent ?
Quelle documentation technique dois-je demander à un fournisseur pour m'assurer que mon équipement importé est conforme aux normes réglementaires américaines ?
Notre équipe de documentation prépare chaque jour des dossiers maîtres d'appareils et des spécifications techniques. Nous savons quels documents les douaniers américains et les inspecteurs d'État recherchent réellement, et lesquels de nombreux fournisseurs négligent. L'absence d'un seul document essentiel peut retarder votre expédition ou déclencher une inspection.
Demandez à votre fournisseur le dossier maître complet de l'appareil, les dossiers de gestion des risques conformément à la norme ISO 14971, les rapports de tests de sécurité électrique, les manuels d'utilisation avec un étiquetage approprié, les certificats d'étalonnage et tout résumé 510(k) ou lettre d'autorisation. Tous les documents doivent être en anglais, datés et traçables au modèle et au numéro de série spécifiques que vous achetez.
Liste de contrôle essentielle de la documentation technique
L'ISO 13485 est la norme internationale de qualité qui régit la fabrication, la documentation et la maintenance des dispositifs médicaux. Elle définit les attentes pour un système de management de la qualité 6 qui peut résister à l'examen réglementaire, soutenir des produits sûrs et efficaces, et s'adapter à différentes zones géographiques et gammes de produits.
| Type de document | Objectif | Pourquoi c'est important |
|---|---|---|
| Dossier maître de l'appareil 7 (DMR) | Spécifications complètes pour la fabrication | Prouve que l'appareil a été construit selon des normes cohérentes |
| Dossier d'historique de conception 8 (DHF) | Entrées de conception, sorties, enregistrements de vérification | Démontre la conformité au contrôle de conception |
| Dossier de gestion des risques | ISO 14971 9 documentation d'analyse des risques | Montre que les dangers ont été identifiés et atténués |
| Manuel d'utilisation | Instructions d'utilisation et avertissements | Requis pour une utilisation correcte de l'appareil et une protection contre la responsabilité |
| Rapports de sécurité électrique | Tests IEC 60601 ou UL | Confirme la conformité à la sécurité électrique |
| Certificats de calibration | Précision de l'équipement de mesure | Valide la fiabilité des données de test |
Contenu du dossier maître de l'appareil
Maintenez le dossier de conception (DHF), le dossier maître de l'appareil (DMR) et le dossier d'historique de l'appareil (DHR) dans un environnement contrôlé par version avec des signatures électroniques conformes au 21 CFR 11 et des pistes d'audit.
Le dossier maître de l'appareil doit inclure :
- Spécifications et dessins de l'appareil
- Spécifications du processus de production
- Procédures d'assurance qualité
- Spécifications d'emballage et d'étiquetage
- Procédures d'installation et de maintenance
Exigences d'étiquetage
Un étiquetage correct est souvent négligé. Les étiquettes de votre appareil doivent inclure :
- Nom et adresse du fabricant
- Numéro de modèle et numéro de série
- Déclarations d'utilisation prévue
- Avertissements et précautions
- Instructions de stockage et de manipulation
- Date de fabrication ou numéro de lot
Les fabricants de dispositifs médicaux sont soumis à une série de contrôles réglementaires pour garantir que les dispositifs ne sont pas adultérés ou mal étiquetés et pour assurer par ailleurs leur sécurité et leur efficacité pour leur utilisation prévue.
Documentation du système de management de la qualité
La FDA et 21 CFR Partie 820 10 et la norme ISO 13485:2016 exigent que toutes les entreprises de dispositifs médicaux mettent en œuvre des contrôles d'achat.
Demander des preuves de :
- Manuel qualité documenté
- Procédures d'exploitation normalisées (POS)
- Enregistrements d'audit interne
- Procédures d'actions correctives et préventives (CAPA)
- Processus de gestion des plaintes
Exigences de traçabilité
L'ISO 13485 exige une traçabilité complète tout au long de tous les processus. Cela signifie que votre fournisseur doit fournir :
- Traçabilité par lot ou par lot pour les composants
- Certificats de matériaux pour les pièces critiques
- Dossiers d'inspection liés aux numéros de série
- Dossiers d'expédition reliant les appareils à la livraison
Lorsque nos ingénieurs discutent de la conformité avec des acheteurs potentiels, nous pouvons déterminer en quelques minutes s'ils comprennent le paysage réglementaire. Certains fournisseurs ont des équipes de vente qui vendent des fonctionnalités mais ne peuvent pas expliquer comment ces fonctionnalités sont liées à la conformité. L'équipe d'ingénierie est là où réside la véritable expertise.
Évaluez la compétence de l'ingénierie en demandant un appel technique avec l'équipe d'ingénierie ou des affaires réglementaires du fournisseur. Demandez-leur d'expliquer comment la classification de leur appareil a été déterminée, comment ils ont abordé les exigences spécifiques de contrôle de la conception de la FDA et comment ils gèrent la surveillance post-commercialisation. Une équipe compétente parlera avec assurance de la gestion des risques ISO 14971 et des tests de vérification de la conception.

Pourquoi les connaissances en ingénierie sont importantes
De nombreux fabricants réglementés par la FDA supposent à tort qu'en externalisant des tâches à des fournisseurs, ces tiers assument la responsabilité du maintien de la conformité réglementaire. C'est une incompréhension fondamentale des attentes énoncées dans le 21 CFR Part 820 pour les entreprises de dispositifs médicaux.
L'équipe d'ingénierie de votre fournisseur doit comprendre que la responsabilité de la conformité vous incombe, à vous, l'importateur et le distributeur. Ils doivent être équipés pour soutenir vos efforts de conformité.
Liste de contrôle de la compétence de l'équipe d'ingénierie
| Domaine de compétence | Questions à poser | Réponses acceptables |
|---|---|---|
| Contrôles de conception | Comment avez-vous vérifié que les entrées de conception correspondent aux sorties ? | Référence au DHF, protocoles de tests de vérification |
| Gestion des risques | Comment avez-vous identifié et atténué les dangers de l'appareil ? | Explication du processus ISO 14971, matrice de risques |
| Voie réglementaire | Pourquoi avez-vous choisi cette classification FDA ? | Citation des appareils prédicats, recherche de codes produits |
| Post-marché | Comment suivez-vous les plaintes et les événements indésirables ? | Description de la SOP de traitement des plaintes, analyse des tendances |
| Formation | Comment formez-vous les utilisateurs à une utilisation correcte ? | Matériel de formation, programmes de certification |
Connaissance du contrôle de conception
Les entreprises de dispositifs médicaux doivent auditer les domaines clés tels que le contrôle de conception, la gestion des risques, les CAPA, la production et la surveillance des fournisseurs conformément aux normes et réglementations applicables.
Une équipe d'ingénierie compétente devrait expliquer :
- Comment les besoins des utilisateurs ont été traduits en spécifications de conception
- Quels tests de vérification et de validation ont été effectués
- Comment les modifications de conception sont contrôlées et documentées
- Où les enregistrements des revues de conception sont conservés
Expertise en gestion des risques
Le SMQ exige que l'analyse des risques soit effectuée, en se basant sur la norme ISO 14971 comme document de référence. Cela signifie que l'ISO 13485 s'appuie sur l'ISO 14971 pour obtenir des directives sur l'analyse des risques et la mise en œuvre des mesures de maîtrise des risques, assurant ainsi la sécurité du dispositif tout au long du cycle de vie du produit.
Demandez à l'équipe d'ingénierie de vous présenter :
- Leur méthodologie d'analyse des risques
- Comment ils ont identifié les dangers potentiels
- Quelles mesures de maîtrise des risques ils ont mises en œuvre
- Comment ils ont vérifié l'efficacité des mesures de maîtrise des risques
Indicateurs d'audit fournisseur
Un audit fournisseur peut inclure un examen des installations du fournisseur, des processus de production, du contrôle qualité et du système qualité.
Envisagez de réaliser un audit sur site ou à distance pour vérifier :
- Les qualifications et les dossiers de formation de l'équipe d'ingénierie
- Disponibilité de la documentation technique
- Contrôles du processus de production
- Étalonnage et maintenance des équipements
- Procédures de gestion des non-conformités
Capacités de veille réglementaire
"Le premier trimestre 2025 a été marqué par une vague significative d'activités législatives qui pourraient avoir des impacts profonds sur le quotidien des spas médicaux."
Un fournisseur compétent devrait :
- S'abonner aux services de mise à jour réglementaire
- Surveiller les communications des conseils d'État
- Suivre les actions d'application dans l'industrie
- Communiquer de manière proactive sur les changements réglementaires
Évaluation du support à long terme
| Zone de support | Ce qu'il faut rechercher | Drapeaux rouges |
|---|---|---|
| Formation | Programmes de formation complets pour les opérateurs | Manuels génériques uniquement, pas de formation en direct |
| Mises à jour | Notifications de changement réglementaire | Aucune communication après la vente |
| Support Technique | Contacts d'ingénierie accessibles | Points de contact de vente uniquement |
| Pièces de Rechange | Engagement de disponibilité des pièces à long terme | Pas de programme de pièces de rechange |
| Documentation | Fichiers techniques mis à jour lorsque la réglementation change | Documents statiques, pas de processus de révision |
Conclusion
L'évaluation des connaissances des fournisseurs sur la réglementation américaine sur la beauté des États nécessite de tester deux compétences distinctes : la compréhension de la certification fédérale des appareils et la connaissance des règles de portée de la pratique au niveau des États. Demandez la documentation complète de certification, vérifiez que votre fournisseur peut citer des exigences spécifiques à l'État, exigez des dossiers techniques qui soutiennent la conformité réglementaire et évaluez l'expertise en ingénierie par le biais de discussions techniques directes. Un fournisseur qui répond à ces normes devient un véritable partenaire dans votre parcours de conformité, pas seulement un vendeur qui expédie du matériel.
Notes de bas de page
1. Page officielle de la FDA détaillant la classification des dispositifs médicaux. ︎
2. Explique le but et les exigences du marquage CE pour les dispositifs médicaux dans l'UE. ︎
3. Informations faisant autorité sur l'ISO 13485 par le BSI, un organisme de certification reconnu. ︎
4. Page officielle de la FDA expliquant le processus de notification préalable à la mise sur le marché 510(k). ︎
5. Définition faisant autorité de la ‘ portée de la pratique ’ de l'American Medical Association. ︎
6. Décrit la réglementation sur les systèmes de qualité (QSR) de la FDA pour les fabricants de dispositifs médicaux. ︎
7. Détaille les exigences de la FDA pour un dossier maître de dispositif (DMR) dans la fabrication de dispositifs médicaux. ︎
8. Explique les exigences de la FDA pour la tenue d'un dossier d'historique de conception (DHF) pour les dispositifs médicaux. ︎
9. Informations faisant autorité sur la gestion des risques ISO 14971 pour les dispositifs médicaux de BSI. ︎
10. Fournit le Code of Federal Regulations officiel pour la réglementation des systèmes de qualité (QSR) pour les dispositifs médicaux. ︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
