Recibo esta pregunta en casi todas las consultas de mis clientes: ¿necesitan estas máquinas una validación clínica real antes de que los hospitales o clínicas puedan usarlas? Sí, lo hacen.
Sí. Las máquinas de terapia de ondas de choque son dispositivos médicos. La mayoría de los mercados requieren validación clínica y pruebas de seguridad antes de la venta o importación. El dispositivo debe demostrar un rendimiento seguro, controles de riesgo documentados y evidencia clínica creíble para las indicaciones declaradas.
Este artículo explica los tipos de pruebas comunes, qué certificaciones se aplican antes de la importación, cómo verificar las afirmaciones y qué espera la FDA. Utiliza un lenguaje sencillo para que los equipos puedan informar rápidamente a las partes interesadas.
¿Qué pruebas clínicas se requieren comúnmente?
Siempre sugiero comenzar con un plan de pruebas que refleje la aprobación que desea. Esto ahorra tiempo y retrabajo más adelante.
Los requisitos comunes incluyen pruebas de seguridad y rendimiento en banco, biocompatibilidad para piezas en contacto con el paciente, seguridad eléctrica y EMC, validación de software y evidencia clínica para las indicaciones previstas. Se espera un seguimiento post-comercialización después del lanzamiento.
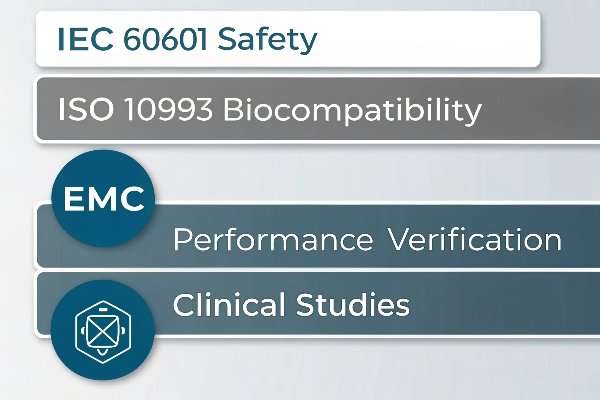
Un programa completo combina evidencia no clínica y clínica. Las pruebas de banco demuestran que el dispositivo alcanza los objetivos y se mantiene seguro. La evidencia clínica muestra que los pacientes reales se benefician cuando los usuarios capacitados siguen las instrucciones.
Pruebas no clínicas principales (típicas)
- Seguridad eléctrica y EMC: Pruebas para IEC 60601-1 1 (seguridad básica) y IEC 60601-1-2 2 (EMC), además de las normas colaterales aplicables.
- Rendimiento y calibración: Verificación de la densidad de flujo de energía, precisión de frecuencia, precisión del recuento de pulsos y estabilidad en el ciclo de trabajo.
- Mapeo de salida acústica: Profundidad focal, perfil del haz y repetibilidad entre lotes; métodos de calibración trazables.
- Biocompatibilidad (ISO 10993): Materiales para piezas en contacto con el paciente probados según ISO 10993 3.
- Ingeniería de usabilidad: Validación de factores humanos para IEC 62366 4 para pantallas, flujo de trabajo, advertencias y bloqueos.
- Gestión de riesgos: Análisis de peligros y controles bajo ISO 14971 5.
Evidencia clínica (típica)
- Evaluación clínica basada en literatura: Para indicaciones bien establecidas que utilizan dispositivos equivalentes con especificaciones técnicas y condiciones de uso coincidentes.
- Estudio clínico prospectivo: Cuando las afirmaciones son nuevas, los parámetros difieren o la literatura no es suficiente; puede ser aleatorizado o de cohorte controlada.
- PMCF/registro en el mundo real: Datos post-comercialización que confirman el beneficio-riesgo en la práctica habitual.
Tabla 1 — Tipos de prueba típicos por objetivo
| Objetivo | Prueba o documento común | Lo que buscan los revisores |
|---|---|---|
| Demostrar seguridad eléctrica | Informe IEC 60601-1 | Resultados de aprobación, laboratorio acreditado |
| Controlar emisiones/inmunidad | Informe IEC 60601-1-2 | Márgenes de inmunidad, registros de aprobación/fallo |
| Verificar salida | Pruebas de banco acústicas/energéticas | Bandas de tolerancia, trazabilidad de la calibración |
| Materiales seguros | Resumen de la ISO 10993 | Clasificación de contacto, matriz de pruebas |
| Reducir errores de uso | Archivo IEC 62366 | Escenarios de validación, mitigaciones |
| Mostrar beneficio | Evaluación clínica / estudio | Población, puntos finales, estadísticas, EAs |
Un alcance claro y criterios de aceptación documentados son vitales. Los revisores se centran en la trazabilidad de los riesgos a las pruebas y a los resultados.
¿Son obligatorias las certificaciones antes de la importación?
Me piden una “lista corta” de certificados requeridos antes de que salga la carga. Eso es sensato. La falta de papeleo en la aduana es costosa.
Sí. La mayoría de las jurisdicciones requieren certificaciones o registros específicos antes de la importación y venta. Los artículos típicos incluyen el marcado CE bajo el MDR de la UE para Europa, la lista/aprobación de dispositivos de la FDA para los EE. UU. y registros específicos de cada país en otros lugares. Los informes de seguridad (IEC 60601) y los resúmenes de pruebas deben respaldar la reclamación.
Para Europa, los fabricantes compilan la Documentación Técnica y un Informe de Evaluación Clínica para obtener marcado CE bajo MDR UE 2017/745 6. En los EE. UU., la mayoría de los modelos terapéuticos pasan por el FDA programa 510(k) 7 antes de la comercialización.
Tabla 2 — Instantánea de preparación para la importación
| Mercado | Imprescindibles antes de la importación | Clase de dispositivo típica |
|---|---|---|
| UE/EEE | CE según MDR + certificado NB | IIa/IIb |
| EE. UU. | 510(k) o de novo + listado | II |
| Reino Unido | UKCA o CE aceptado + registro MHRA | IIa/IIb |
| Canadá | MDL + MDSAP | II |
| Australia | Inclusión en ARTG | IIa/IIb |
Si un dispositivo se envía sin estos, la aduana o los reguladores pueden retenerlo, multarlo o exigir su reexportación. Los distribuidores deben verificar los certificados con las bases de datos públicas cuando estén disponibles.
¿Cómo verificar los informes de validación clínica?
A menudo me preguntan: “¿Cómo podemos saber si el archivo clínico es real y relevante?” Una lista de verificación simple y neutral ayuda a ambas partes.
La verificación significa comprobar la autenticidad, la relevancia y la trazabilidad. Los compradores deben confirmar laboratorios de pruebas acreditados, identidad de dispositivo consistente, indicaciones coincidentes y datos completos. La literatura independiente debe respaldar los mismos parámetros.
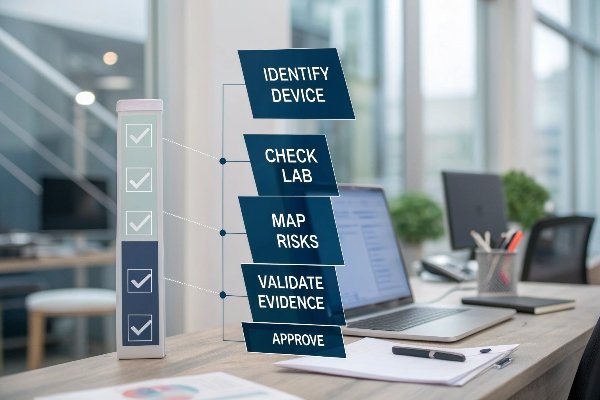
Confirme el alcance de acreditación del laboratorio de pruebas para ISO/IEC 17025 8, y valide el número del Organismo Notificado en la UE a través de la Base de datos NANDO 9.
Un flujo de trabajo de verificación práctico
- Identifique el dispositivo claramente: haga coincidir el nombre comercial, el modelo, la versión de hardware y la compilación de software en todos los documentos.
- Verifique la credibilidad del laboratorio: acreditación y ediciones estándar correctas en los informes.
- Mapee los riesgos a las pruebas: alinee los peligros de ISO 14971 con la evidencia de verificación/validación.
- Valide la relevancia clínica: confirme la equivalencia de los rangos de salida, el tipo de onda y la población de pacientes.
- Confirme la frescura de los datos: se hace referencia a la generación actual de firmware/pieza de mano.
- Verifique las declaraciones: DoC, certificados de NB o resúmenes de 510(k) enumeran el mismo modelo e indicaciones.
¿Las normas de la FDA exigen pruebas clínicas?
A menudo me preguntan: “¿La FDA siempre nos obligará a realizar nuevos ensayos clínicos?” La respuesta depende del dispositivo, la indicación y el predicado.
Para muchas máquinas de terapia de ondas de choque, la vía de la FDA es 510(k). Es posible que se requieran o no datos clínicos. Si el dispositivo coincide con un predicado en tecnología e indicaciones, la evidencia de laboratorio y bibliográfica puede ser suficiente. Si las afirmaciones o la tecnología son novedosas, a menudo se requieren estudios clínicos.
Para minimizar la incertidumbre, los equipos a menudo solicitan una Q-Submission (Pre-Sub) reunión con los revisores de la FDA para alinear las expectativas de evidencia 10.
Tabla 3 — Cuándo la FDA a menudo espera datos clínicos
| Situación | Probabilidad de necesidad de datos clínicos | Notas |
|---|---|---|
| Misma tecnología + misma indicación que el predicado | Bajo | Una sólida evidencia de laboratorio + bibliográfica puede ser suficiente |
| Nueva indicación, misma tecnología | Medio | Evidencia clínica dirigida probable |
| Nuevas características tecnológicas (por ejemplo, modalidad combinada) | Alto | Trabajo clínico + trabajo de laboratorio extendido |
| Reclamaciones de superioridad ampliadas | Alto | Datos comparativos prospectivos |
Conclusión
Sí, la validación clínica importa. Planifique pruebas de laboratorio, estándares de seguridad y la evidencia adecuada para el mercado elegido. Verifique los informes cuidadosamente, alinee las reclamaciones con las aprobaciones y utilice la retroalimentación temprana de la FDA o del Organismo Notificado para mantenerse encaminado.
Notas al pie
1. IEC 60601-1 — Norma básica de seguridad eléctrica/mecánica para dispositivos médicos. ↩︎
2. IEC 60601-1-2 — Requisitos y pruebas de compatibilidad electromagnética. ↩︎
3. ISO 10993 — Marco reconocido por la FDA para la evaluación de biocompatibilidad. ↩︎
4. IEC 62366 — Ingeniería de usabilidad para reducir los riesgos relacionados con el uso. ↩︎
5. ISO 14971 — Proceso de gestión de riesgos para dispositivos médicos. ↩︎
6. EU MDR 2017/745 — Base legal para el marcado CE y la evaluación clínica. ↩︎
7. FDA 510(k) — Base de datos para verificar las autorizaciones de equivalencia sustancial. ↩︎
8. ISO/IEC 17025 — Acreditación para la competencia de laboratorios de pruebas/calibración. ↩︎
9. NANDO — Directorio de la UE para verificar Organismos Notificados y sus alcances. ↩︎
10. FDA Q-Submission — Proceso para obtener retroalimentación previa a la comercialización sobre planes de evidencia. ↩︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский