Cuando nuestro equipo de logística prepara un envío para Sudamérica, sabemos que la máquina física es solo la mitad de la batalla. Entendemos que navegar por el complejo panorama regulatorio de países como Brasil, Argentina y Colombia requiere una gran cantidad de trámites precisos. Nuestra experiencia demuestra que un solo diagrama de circuito faltante o un manual traducido incorrectamente puede retrasar el lanzamiento de un producto durante meses.
El registro sudamericano para máquinas de presoterapia requiere un expediente técnico completo que contenga la certificación del SGQ ISO 13485, informes detallados de evaluación clínica que demuestren seguridad y eficacia, manuales en idioma local y archivos de gestión de riesgos. Los fabricantes también deben proporcionar una Carta de Autorización a un representante local y Certificados de Libre Venta válidos.
Aquí hay un desglose detallado de los documentos específicos que debe recopilar para garantizar que su equipo médico pase la aduana y obtenga la aprobación regulatoria.
¿Qué archivos técnicos específicos necesito de mi fabricante para el registro de ANVISA en Brasil?
Nuestro departamento de ingeniería dedica semanas a recopilar datos específicamente para el mercado brasileño porque sabemos que la ANVISA es uno de los organismos reguladores más estrictos de la región. Tratamos cada expediente con el mismo nivel de detalle que una presentación a la FDA, asegurando que cada lectura del sensor de presión y cada prueba de material estén completamente documentadas.
Para el registro ante ANVISA, necesita un expediente técnico completo que incluya los planos mecánicos y eléctricos del dispositivo, diagramas de bloques y especificaciones de materias primas. También debe presentar informes de pruebas de biocompatibilidad, documentos de validación de software y un archivo de gestión de riesgos detallado conforme a las normas RDC 16/2013.
Comprensión del Expediente Técnico de la ANVISA
Registrar equipos de presoterapia en Brasil es un proceso riguroso que exige un archivo técnico altamente estructurado. A diferencia de algunos mercados donde un simple folleto del producto podría ser suficiente, la ANVISA (Agência Nacional de Vigilância Sanitária) requiere una profunda comprensión de la ingeniería y la seguridad del dispositivo. El núcleo de su presentación es el expediente técnico, que sirve como la biografía de su máquina.
Debe solicitarnos documentos de ingeniería específicos. Esto incluye el diagrama de bloques maestro, que ilustra cómo la bomba de aire se comunica con la unidad de control y las cámaras de aire. Los ingenieros de la ANVISA quieren ver la lógica detrás de la distribución de la presión. Si la máquina afirma tratar el linfedema, los dibujos técnicos deben mostrar las configuraciones de válvulas específicas que permiten la onda de presión peristáltica.
Biocompatibilidad y Seguridad de Materiales
El traje de presoterapia está en contacto directo con la piel del paciente. Por lo tanto, no puede simplemente indicar que el traje está hecho de "nailon". Necesita informes de evaluación biológica 1. Proporcionamos datos de prueba basados en los estándares ISO 10993 para demostrar que los materiales utilizados en las mangas y los pantalones no causan irritación ni sensibilización.
Validación de Software y Gestión de Riesgos
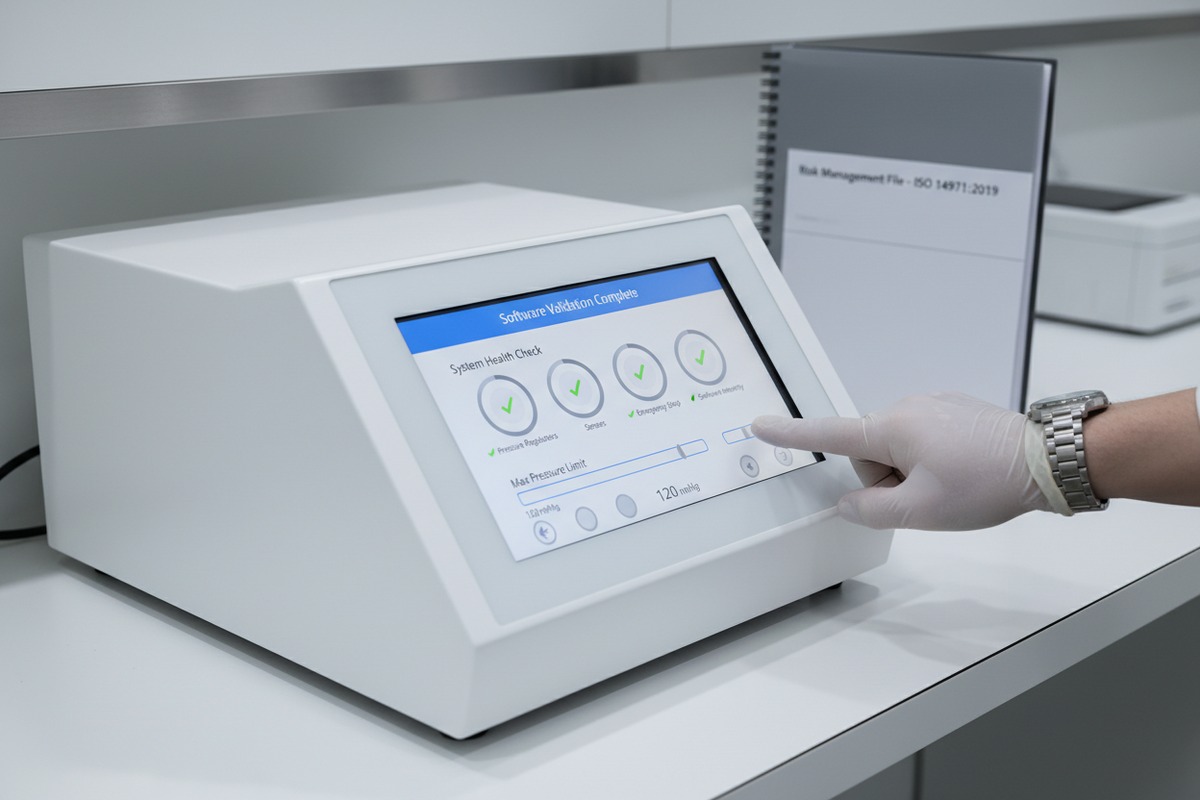
Las máquinas modernas de presoterapia utilizan software para controlar los tiempos de ciclo y los niveles de presión. La ANVISA requiere un informe del ciclo de vida del software 2. Este documento rastrea el software desde su codificación inicial hasta su validación final. Demuestra que la máquina no se inflará accidentalmente debido a un error de software.
Además, el archivo de gestión de riesgos 3 es crítico. Este documento, basado en la norma ISO 14971, enumera todos los peligros posibles —como la rotura de una manguera o un fallo eléctrico— y detalla las medidas de mitigación que hemos incorporado en el diseño.
Lista de verificación de documentos esenciales para ANVISA
| Categoría del Documento | Requisito específico | Objetivo |
|---|---|---|
| Ingeniería | Esquemas eléctricos y diseños de PCB | Demuestra la seguridad eléctrica y el cumplimiento de la norma IEC 60601-1. |
| Seguridad | Informe de biocompatibilidad (ISO 10993) | Garantiza que los materiales del traje son seguros para el contacto con la piel del paciente. |
| Software | Informe de validación de software (IEC 62304) | Verifica que los algoritmos de control funcionan correctamente sin errores. |
| Risk | Archivo de Gestión de Riesgos (ISO 14971) | Identifica peligros potenciales y las medidas de seguridad implementadas. |
| Etiquetado | Manual de usuario y etiquetas en portugués | Garantiza que los usuarios locales puedan operar el dispositivo de forma segura. |
¿Cómo puede mi socio OEM ayudarme a preparar los informes de evaluación clínica requeridos para los mercados sudamericanos?
Cuando probamos nuestros protocolos de drenaje linfático en el laboratorio, registramos datos de rendimiento extensos que van más allá de la funcionalidad básica. Entendemos que para que usted venda estos dispositivos como tratamientos médicos, necesita más que simples afirmaciones de marketing; necesita pruebas científicas de que la terapia realmente funciona.
Su socio OEM apoya la evaluación clínica proporcionando revisiones de literatura existentes, datos de vigilancia poscomercialización de otras regiones e informes de pruebas de validación. Consolidan los datos de seguridad y rendimiento en un Informe de Evaluación Clínica (CER) que demuestra que el perfil de beneficio-riesgo del dispositivo se alinea con los requisitos regulatorios locales.

El Papel del Informe de Evaluación Clínica (CER)
En América del Sur, los reguladores adoptan cada vez más las normas internacionales para los datos clínicos. Un Informe de Evaluación Clínica 5 (CER) es un documento vivo que evalúa la seguridad y el rendimiento de la máquina de presoterapia. Como su socio OEM, no esperamos que usted realice un nuevo ensayo clínico desde cero. En cambio, utilizamos la vía de la "equivalencia".
Aprovechando Dispositivos Predeterminados
Le ayudamos a identificar "dispositivos predeterminados", máquinas que ya están registradas y son sustancialmente equivalentes al nuevo modelo. Proporcionamos una tabla de comparación técnica que muestra que la presión de nuestra bomba de aire (por ejemplo, 20-200 mmHg), los tiempos de ciclo y los modos de tratamiento coinciden con los de los dispositivos establecidos. Al probar la equivalencia técnica, podemos aprovechar los datos clínicos de esos dispositivos existentes para respaldar su solicitud.
Revisiones de Literatura y Datos de Validación
Nuestro equipo de I+D compila una revisión de literatura. Recopilamos estudios científicos publicados que validan la presoterapia como tratamiento para afecciones como el estasis venoso o el edema linfático. Mapeamos estos estudios a las especificaciones específicas de nuestra máquina.
Además, proporcionamos informes de validación internos. Por ejemplo, si la máquina afirma mejorar la circulación, proporcionamos datos de pruebas de banco que muestran el gradiente de presión preciso logrado en las cámaras de aire. Esta validación técnica cierra la brecha entre los beneficios médicos teóricos y el rendimiento real del hardware.
Datos de Vigilancia Post-Comercialización (PMS)
Los reguladores quieren saber si el dispositivo tiene un historial de seguridad. Dado que exportamos a Europa y América del Norte, tenemos años de datos de Vigilancia Post-Comercialización (PMS). Podemos proporcionarle informes anonimizados que muestran bajas tasas de quejas y la ausencia de eventos adversos graves. Estos datos del mundo real son una poderosa evidencia de que la tecnología es madura y segura para el público sudamericano.
Componentes de un Paquete de Datos Clínicos Sólido
| Tipo de datos | Descripción | Contribución del OEM |
|---|---|---|
| Análisis de equivalencia | Comparación con dispositivos registrados. | Tablas detalladas de especificaciones técnicas lado a lado. |
| Búsqueda bibliográfica | Revisión de revistas médicas publicadas. | Bibliografía de estudios que respaldan la eficacia de la presoterapia. |
| Pruebas de banco | Pruebas de rendimiento no clínicas. | Informes de laboratorio que verifican la precisión de la presión y la precisión del temporizador. |
| Informes de PMS | Historial de seguridad en el mundo real. | Datos sobre la fiabilidad del dispositivo e historial de eventos adversos de otros mercados. |
¿Qué certificaciones del sistema de gestión de calidad debe proporcionar mi proveedor para garantizar que mi envío pase las inspecciones sanitarias locales?
Nuestras líneas de producción operan bajo estrictos protocolos porque hemos visto envíos retenidos simplemente porque un certificado había caducado. Sabemos que demostrar un sistema de calidad robusto no es solo una insignia de honor; es el boleto fundamental de entrada para cualquier mercado de dispositivos médicos.
Los proveedores deben proporcionar una certificación ISO 13485:2016 válida para demostrar que su sistema de gestión de calidad cumple con los estándares de dispositivos médicos. Además, muchos países sudamericanos requieren un certificado de Buenas Prácticas de Manufactura (BPM) o prueba de que el fabricante cumple con las regulaciones específicas de BPM del país importador.

La Necesidad de la ISO 13485
ISO 13485 6 es el estándar de oro para la industria de dispositivos médicos. A diferencia de los estándares de calidad generales, se enfoca específicamente en la seguridad y eficacia de los productos médicos. Cuando registra una máquina de presoterapia en países como Perú, Colombia o Chile, las autoridades primero solicitarán nuestro certificado ISO 13485.
Este certificado demuestra que tenemos un sistema implementado para controlar los cambios de diseño, gestionar proveedores y rastrear cada componente utilizado en la máquina. Sin esto, la mayoría de los ministerios de salud rechazarán la solicitud de inmediato.
Buenas Prácticas de Manufactura (GMP)
Si bien la ISO 13485 es internacional, los países sudamericanos a menudo tienen su propia capa de regulación de calidad llamada Buenas Prácticas de Manufactura (GMP) 7.
- Brasil (BGMP): Brasil es único y estricto. Para dispositivos de mayor riesgo, la ANVISA puede requerir una inspección física de nuestra fábrica en China para emitir un certificado BGMP. Este proceso puede ser costoso y llevar mucho tiempo. Sin embargo, para muchos dispositivos de presoterapia (dependiendo de la clase de riesgo), la participación en el Programa de Auditoría Única de Dispositivos Médicos (MDSAP) 8 a veces puede agilizar esto.
- Argentina: La ANMAT también requiere prueba de cumplimiento de GMP. A menudo aceptan un "Certificado de Libre Venta 9" (FSC) de un país de referencia (como EE. UU. o un estado miembro de la UE) como prueba de que el fabricante cumple con los estándares de calidad.
El Papel del Certificado de Libre Venta (FSC)
El FSC es un documento vital. Es emitido por la autoridad del país de origen del fabricante (o un país de referencia) y declara que los productos se venden legalmente allí. Proporcionamos un FSC que está legalizado o apostillado. Este documento actúa como un puente, diciéndole al regulador sudamericano: "Este producto es confiable en su mercado de origen, así que usted también puede confiar en él"."
Documentos de Certificación para la Entrada al Mercado
| Certificación | Autoridad/Estándar | Importancia para Sudamérica |
|---|---|---|
| ISO 13485:2016 | Estándar Internacional | Obligatorio. El requisito básico para el registro en casi todos los países de LATAM. |
| Certificado de Libre Venta | País de origen | Crítico. Demuestra que el dispositivo es legal y se comercializa en el país de fabricación. |
| BGMP | ANVISA (Brasil) | Obligatorio para Brasil. Requerido para dispositivos de Clase III/IV, a veces Clase II. |
| Informe MDSAP | Programa de Auditoría | Highly Recommended. aceptado por Brasil como sustituto de algunas inspecciones. |
¿Puede mi fabricante proporcionar los manuales técnicos y diagramas de circuitos personalizados que necesito para el cumplimiento normativo local?
Adaptamos constantemente nuestros esquemas y documentación porque reconocemos que las redes eléctricas y las normas de seguridad varían enormemente de Bogotá a Buenos Aires. Nuestro equipo está acostumbrado a modificar archivos técnicos para que coincidan con las expectativas específicas de los ingenieros locales que examinarán su presentación.
Sí, un fabricante capaz puede proporcionar manuales técnicos personalizados y diagramas de circuitos detallados adaptados a los requisitos locales de voltaje e idioma. Estos documentos deben mostrar explícitamente los componentes críticos, los fusibles de seguridad y los diagramas de aislamiento eléctrico para satisfacer la estricta revisión técnica de los departamentos de ingeniería locales.
Localización de Especificaciones Técnicas
Sudamérica utiliza una mezcla de estándares de voltaje. Brasil por sí solo utiliza tanto 110V como 220V dependiendo del estado, mientras que Argentina utiliza 220V. Proporcionamos diagramas de circuito que coinciden con la configuración específica de la fuente de alimentación (PSU) de las unidades que le enviamos. Estos diagramas deben etiquetar claramente las clasificaciones de los fusibles y las especificaciones del transformador.
Los ingenieros regulatorios buscan estos detalles para garantizar que la máquina no se sobrecaliente ni cause un riesgo de incendio bajo las condiciones de la red eléctrica local. Un esquema genérico "mundial" a menudo no supera esta revisión; debe ser específico para la variante del modelo que se está importando.
La Importancia de los Dibujos de Vista Desplegada
Para mantenimiento y registro, necesita dibujos de "vista desplegada". Estas son ilustraciones detalladas que despiezan la máquina componente por componente.
- Identificación de Repuestos: Ayuda a los técnicos locales a identificar qué número de pieza pedir si falla una válvula.
- Revisión Regulatoria: Los reguladores utilizan esto para verificar que la construcción interna coincide con la descripción en el dossier técnico. Comprobarán si el aislamiento de la bomba de aire coincide con las declaraciones de seguridad.
Traducción del Manual de Usuario vs. Manual de Servicio
Necesitará dos manuales distintos, y proporcionamos los archivos fuente de ambos para facilitar una traducción precisa.
- Manual de Usuario (IFU): Esto es para la esteticista u operador. Se centra en las contraindicaciones (por ejemplo, trombosis venosa profunda), la operación segura y los protocolos de limpieza. Debe estar en el idioma local oficial (español o portugués).
- Manual de servicio: Esto es para el ingeniero biomédico. Incluye los procedimientos de calibración, árboles de diagnóstico de problemas y esquemas internos.
Calidad de la traducción
Siempre recomendamos que nuestros socios utilicen un traductor médico especializado para estos documentos. Una mala traducción de un término técnico —por ejemplo, traducir incorrectamente "fuse" o indicar erróneamente una advertencia de presión— puede provocar el rechazo inmediato por parte del organismo regulador. Proporcionamos los archivos maestros en inglés en formatos editables (como InDesign o Word) para que sus expertos locales puedan garantizar que la terminología cumpla con los diccionarios médicos locales.
Diagramas técnicos clave requeridos
| Tipo de diagrama | Qué muestra | Por qué los reguladores lo quieren |
|---|---|---|
| Diagrama de bloques | Flujo del sistema de alto nivel. | Muestra cómo las entradas (configuraciones) resultan en salidas (presión). |
| Esquema de la placa principal | Conexiones del circuito en la placa base. | Verifica la seguridad electrónica y la calidad de los componentes. |
| Diagrama neumático | Ruta del flujo de aire de la bomba al traje. | Crítico para la presoterapia demostrar los límites de seguridad de presión. |
| Vista explosionada | Montaje mecánico. | Valida la construcción física y la disposición interna. |
Conclusión
Registrar con éxito las máquinas de presoterapia en Sudamérica exige una estrategia de documentación técnica detallada y localizada. Desde los expedientes de ingeniería específicos para la ANVISA hasta la necesidad universal de la certificación ISO 13485 y los informes de evaluación clínica, cada documento desempeña un papel vital en el acceso al mercado. Al asociarse con un fabricante que comprenda estos rigurosos requisitos y pueda proporcionar archivos técnicos personalizados y precisos, podrá navegar por el complejo panorama regulatorio, evitar costosos retrasos y garantizar que sus productos lleguen a las clínicas y salones que los necesitan.
Notas al pie
1. Explica la importancia de las pruebas de biocompatibilidad para la seguridad del paciente y la evaluación de materiales. ↩︎
2. Destaca el requisito regulatorio para la validación de software en dispositivos médicos. ↩︎
3. Detalla la necesidad y el contenido de un archivo de gestión de riesgos en la regulación de dispositivos médicos. ↩︎
Proporciona contexto sobre el papel de ANVISA en la regulación de dispositivos médicos en Brasil. ↩︎
5. Proporciona una guía completa sobre los Informes de Evaluación Clínica para fabricantes de dispositivos médicos, cubriendo los requisitos de la MDR de la UE y las mejores prácticas. ↩︎
6. Explica la importancia de esta norma de calidad para los dispositivos médicos. ↩︎
7. Explica el papel de las GMP en la garantía de calidad y el cumplimiento para la fabricación de dispositivos médicos. ↩︎
8. Explica cómo MDSAP puede simplificar el cumplimiento normativo para los fabricantes de dispositivos médicos. ↩︎
9. Describe el propósito de un Certificado de Libre Venta en el comercio internacional de dispositivos médicos. ↩︎



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
Únete a la conversación
¿Tienes una pregunta o una idea que compartir? Leemos cada comentario — ya seas distribuidor, dueño de salón o simplemente tengas curiosidad por la tecnología. Tu experiencia real ayuda a otros a tomar mejores decisiones. Deja tus comentarios abajo.