Nuestro piso de producción envía más de 200 unidades de presoterapia a los EE. UU. cada mes. Sin embargo, muchos compradores todavía nos hacen la misma pregunta: ¿Cómo obtenemos el código de producto de la FDA 1 ¿correcto? Equivocarse puede significar retrasos costosos, envíos retenidos o incluso la destrucción forzada de mercancías en el puerto.
Para manejar correctamente los códigos de producto de la FDA al importar máquinas de presoterapia, identifique la clasificación de su dispositivo (típicamente Clase II para drenaje linfático), busque en la Base de Datos de Clasificación de Productos de la FDA el código alfanumérico correcto, asegúrese de que su fabricante tenga un registro válido de la FDA y una lista de dispositivos, y presente la documentación de entrada precisa a través de su agente de aduanas.
Esta guía lo guiará paso a paso. Cubrimos cómo encontrar el código de producto correcto, los riesgos reales de usar uno incorrecto, cómo su proveedor chino puede ayudar con el registro y qué significa todo esto para su cronograma de envío.
¿Cómo encuentro el código de producto de la FDA correcto para mis importaciones de máquinas de presoterapia?
Cuando nuestro equipo de ingeniería desarrolla un nuevo modelo de presoterapia, comenzamos la búsqueda del código de la FDA temprano Centro de Dispositivos y Salud Radiológica 2. Muchos importadores esperan hasta que su envío esté listo. Para entonces, es demasiado tarde para solucionar problemas.
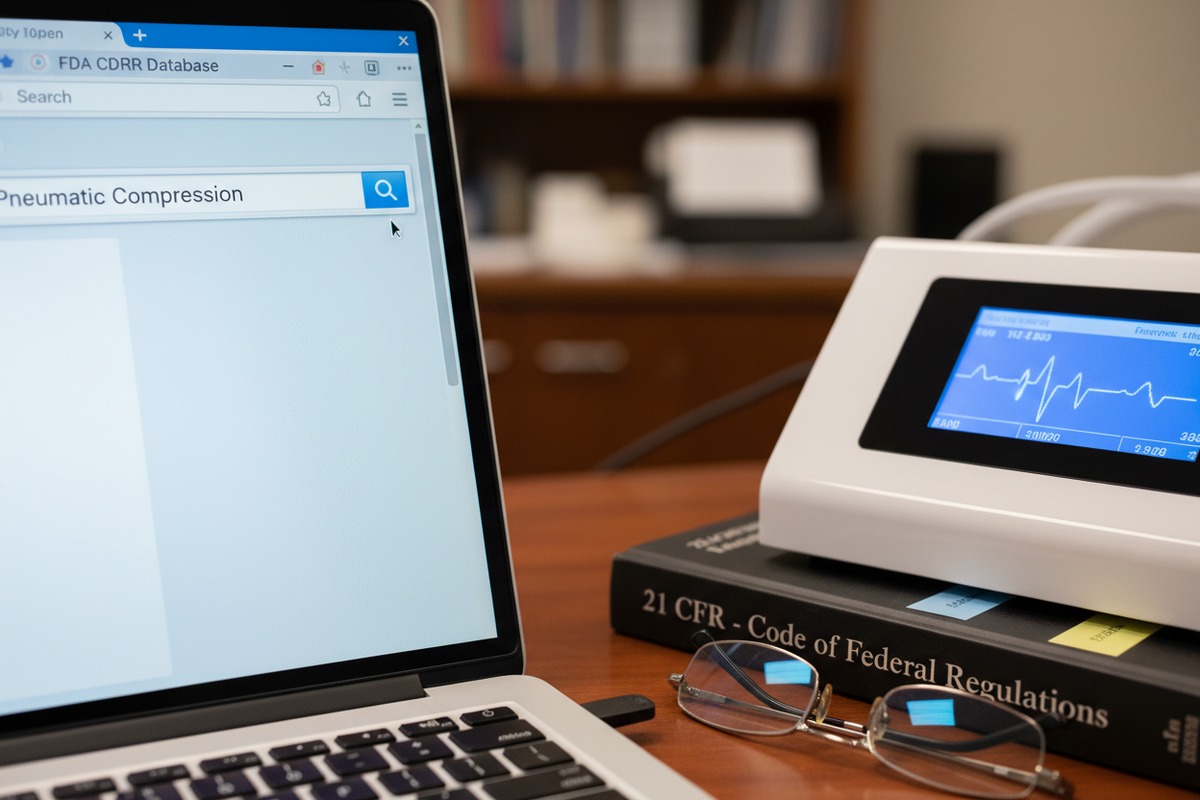
Para encontrar el código de producto correcto de la FDA, visite la Base de Datos de Clasificación de Productos de la FDA mantenida por el Centro de Dispositivos y Salud Radiológica (CDRH). Busque usando palabras clave como "compresión", "neumático" o "drenaje linfático". La base de datos asigna códigos basados en el uso previsto y la función del dispositivo según las 21 CFR Partes 862-892.
Comprensión de la estructura del código de producto de la FDA
El código de producto de la FDA no es solo un número. Es un descriptor alfanumérico que le dice a la FDA exactamente qué es su dispositivo 21 CFR Partes 862-892 3. El código identifica la categoría genérica de un dispositivo para fines regulatorios.
Cada máquina de presoterapia cae bajo un número de regulación específico. Los dispositivos para el drenaje linfático y la mejora de la circulación a menudo aparecen en la serie 890 (Dispositivos de Medicina Física). Sin embargo, el código exacto depende del uso previsto de su dispositivo.
Pasos para identificar su código
Aquí le mostramos cómo encontrar su código:
- Ir a la Base de datos de clasificación de productos de la FDA 4
- Introduzca términos de búsqueda relacionados con la función de su dispositivo
- Revise los resultados coincidentes y los números de regulación
- Confirme la clase del dispositivo (I, II o III)
- Anote todas las presentaciones previas al mercado requeridas
| Término de búsqueda | Regulación posible | Clase típica |
|---|---|---|
| Compresión neumática | 21 CFR 870/890 | Clase II |
| Drenaje linfático | 21 CFR 890 | Clase II |
| Masajeador terapéutico | 21 CFR 890 | Clase I o II |
| Dispositivo circulatorio | 21 CFR 870 | Clase II |
Por qué el uso previsto es importante
La FDA se preocupa profundamente por cómo comercializa su dispositivo. Una máquina de presoterapia vendida para "bienestar general" puede enfrentar requisitos diferentes a una comercializada para "tratamiento de linfedema"."
Si su dispositivo afirma tratar afecciones médicas específicas como linfedema, trombosis venosa profunda o úlceras venosas, es probable que requiera notificación previa a la comercialización 510(k) 5. Esto significa que debe demostrar una equivalencia sustancial con un dispositivo de predicate 6 ya en el mercado.
Nuestro equipo de I+D siempre revisa las declaraciones de uso previsto antes de finalizar cualquier modelo. Este paso evita sorpresas de clasificación posteriores.
Uso de Dispositivos Predicado
Para las máquinas de presoterapia de Clase II, necesita encontrar un dispositivo predicado. Este es un dispositivo comercializado legalmente que es sustancialmente equivalente al suyo. Ya existen algunos sistemas de drenaje linfático aprobados por la FDA en la base de datos. Su dispositivo debe coincidir con ellos en cuanto a uso previsto y características tecnológicas.
¿Cuáles son los riesgos para mi negocio si utilizo un código FDA incorrecto durante la entrada en aduana?
Lo hemos visto suceder a nuestros clientes. Una entrada de código incorrecta. Un envío retenido durante semanas. Miles de dólares perdidos. La FDA no se toma a la ligera los errores de codificación.
El uso de un código FDA incorrecto puede dar lugar a la detención del envío, la denegación de la admisión, sanciones financieras de hasta tres veces el valor del lote, la destrucción obligatoria del producto y la inclusión en las Alertas de Importación de la FDA. Estas consecuencias dañan la reputación de su negocio y alteran toda su cadena de suministro.

Consecuencias Inmediatas en el Puerto
Cuando la documentación de su entrada muestra el código de producto incorrecto, el sistema PREDICT de la FDA lo marca para su revisión. Esto desencadena un examen manual. Sus productos permanecen en un almacén mientras los funcionarios investigan.
La FDA emite un Aviso de Acción de la FDA para informarle del problema. Tiene tiempo limitado para responder. Si no puede demostrar el cumplimiento, el envío pasa a estado de detención.
Impacto Financiero de la Detención
| Escenario | Impacto en el costo | Cronograma |
|---|---|---|
| Retención inicial para revisión | Tarifas de almacén + retrasos | 5-15 días |
| Notificación de detención | Honorarios de abogados + costos de prueba | 20+ días |
| Rechazo de admisión | Costos de destrucción/exportación + penalizaciones de fianza | Hasta 90 días |
| Listado de Alerta de Importación | Envíos futuros marcados | Meses a años |
El incumplimiento dentro de los 90 días puede resultar en daños liquidados de hasta tres veces el valor del envío. Esta penalización se suma a la pérdida de toda su inversión en productos.
Daño comercial a largo plazo
El verdadero peligro es lo que sucede después. La FDA rastrea el historial de cumplimiento. Una mala entrada puede seguirle durante años.
Las alertas de importación informan al personal de campo de la FDA que la agencia tiene suficiente evidencia para permitir la detención sin examen físico. Una vez que su empresa o proveedor termina en una alerta de importación, cada envío futuro se enfrenta a un escrutinio automático.
Sus clientes pierden la confianza. Su flujo de caja sufre. Sus competidores ganan terreno.
Cómo proteger su negocio
Trabaje con un agente de aduanas que entienda las importaciones de dispositivos médicos. Verifique cada código antes del envío. Mantenga documentación detallada de la clasificación de su dispositivo.
Nuestro equipo de control de calidad revisa toda la documentación de exportación tres veces antes de su liberación. Esto evita que los errores salgan de nuestras instalaciones.
How can my Chinese supplier assist me with the FDA registration and listing process?
Cuando trabajamos con nuevos importadores de EE. UU., manejamos más que solo la fabricación. Nuestro equipo de cumplimiento apoya toda la vía de la FDA. Un buen proveedor hace lo mismo.
Su proveedor chino puede ayudar registrando su establecimiento en la FDA, incluyendo sus dispositivos bajo su registro, designando un Agente de EE. UU. para comunicarse con la FDA, proporcionando documentación técnica para las presentaciones 510(k) y asegurando que la fabricación siga los estándares de la Regulación del Sistema de Calidad (QSR) descritos en 21 CFR Parte 820.

Requisitos de registro de la FDA para proveedores
Los fabricantes extranjeros deben registrarse anualmente en la FDA. Este registro demuestra que cumplen con los estándares básicos de cumplimiento. Sin él, sus productos no pueden ingresar legalmente al comercio de EE. UU.
Cuando la FDA recibe su entrada de importación, verifica que el fabricante declarado esté registrado. Comparan la información enviada con la base de datos de registro y listado de establecimientos de CDRH. Si su proveedor no está registrado, su envío es rechazado.
| Responsabilidad del Proveedor | Su función | Cronograma |
|---|---|---|
| Registro de Establecimiento de la FDA | Verificar el estado del registro | Renovación anual |
| Listado de Dispositivos | Confirmar que el dispositivo aparece en el listado | Antes del primer envío |
| Designación de Agente de EE. UU. | Proporcionar contacto del agente si es necesario | Durante el registro |
| Cumplimiento de QSR | Solicite documentación | Continuo |
| Archivos técnicos | Revisar especificaciones | Antes de 510(k) |
El requisito del Agente de EE. UU.
Los fabricantes extranjeros necesitan un Agente de EE. UU. Esta persona o empresa actúa como puente de comunicación entre su proveedor y la FDA. El agente debe residir en los EE. UU. o mantener un lugar de negocios en los EE. UU.
En el momento del registro, los fabricantes extranjeros proporcionan a la FDA el nombre, la dirección, el teléfono, el fax y el correo electrónico del agente. El agente recibe comunicaciones oficiales y puede responder en nombre de la empresa extranjera.
Soporte del Sistema de Calidad
La FDA exige que todos los fabricantes de dispositivos médicos sigan los estándares de la Regulación del Sistema de Calidad (QSR) 7. Esto incluye documentación adecuada, validación de procesos, capacitación del personal y controles de instalaciones.
Nuestras instalaciones cuentan con la certificación ISO 13485. Mantenemos registros de lotes detallados, protocolos de prueba y sistemas de trazabilidad. Cuando nuestros clientes necesitan documentación para las presentaciones a la FDA, proporcionamos archivos técnicos completos.
Qué preguntar a su proveedor
Antes de realizar un pedido, haga estas preguntas:
- ¿Está su registro de la FDA vigente?
- ¿Está este dispositivo específico listado bajo su registro?
- ¿Quién es su Agente de EE. UU. designado?
- ¿Puede proporcionar documentación de cumplimiento de QSR?
- ¿Tiene registros de autorización 510(k) para dispositivos similares?
Un proveedor que no pueda responder a estas preguntas no está listo para respaldar la entrada al mercado estadounidense.
¿Afectará el código de producto de la FDA mi tiempo total de envío y la logística puerta a puerta?
Nuestros socios logísticos siempre solicitan códigos de la FDA antes de cotizar los tiempos de tránsito. El código determina cómo la aduana maneja su envío. El código incorrecto agrega semanas. El código correcto mantiene los productos en movimiento.
Sí, el código de producto de la FDA afecta directamente el tiempo de envío. Los códigos correctos permiten el despacho automatizado a través del sistema PREDICT de la FDA en 1-3 días. Los códigos incorrectos activan una revisión manual, lo que añade 5-30 días. La detención puede extenderse a más de 90 días. Trabaje con un corredor de aduanas de dispositivos médicos con experiencia para minimizar los retrasos.

Cómo funciona la selección de la FDA
Cuando su entrada se presenta a la Oficina de Aduanas y Protección Fronteriza de EE. UU., se envía a la FDA para su revisión. La FDA utiliza el sistema PREDICT (Evaluación Predictiva Basada en Riesgos para la Orientación Dinámica del Cumplimiento de Importaciones) para seleccionar las entradas.
El sistema verifica su código de producto con las bases de datos de registro. Verifica el estado de listado del dispositivo. Revisa el historial de cumplimiento de su empresa.
Si todo coincide, su envío obtiene el estado de "Puede proceder". Si no, se marca para revisión manual.
Comparación de plazos
| Escenario | Estado de la documentación | Tiempo de autorización esperado |
|---|---|---|
| Entrada perfecta | Código correcto + proveedor registrado | 1-3 días hábiles |
| Errores menores | Fallo en la búsqueda de código | 5-10 días hábiles |
| Retener para examen | Inspección física requerida | 10-20 días hábiles |
| Detención | Apariencia de violación | 20-60+ días hábiles |
| Rechazo | Incumplimiento confirmado | 90 días para exportar/destruir |
Planificando su cadena de suministro
Los importadores inteligentes incorporan el tiempo de autorización de la FDA en su planificación logística. No asumen un paso sin problemas.
Nuestro departamento de envíos se coordina con los clientes 30 días antes de la finalización de la producción. Verificamos toda la documentación. Confirmamos el estado del registro. Revisamos las alertas de importación recientes.
Este trabajo anticipado evita sorpresas en el puerto.
Trabajando con el Corredor Adecuado
Un corredor de aduanas con experiencia en dispositivos médicos conoce los requisitos de la FDA. Entienden los códigos de producto. Detectan errores antes de la presentación.
La clasificación arancelaria precisa evita aranceles y demoras innecesarias. La documentación completa agiliza el escaneo. La codificación adecuada evita que sus productos activen alertas de importación.
Nuestros socios logísticos preferidos gestionan las entradas de la FDA a diario. Tienen canales de comunicación directos con los funcionarios del puerto. Saben cómo responder rápidamente a los Avisos de Acción.
Protegiendo su calendario de entregas
Planifique un margen de 2 semanas para las importaciones por primera vez. Establezca relaciones con corredores centrados en el cumplimiento. Mantenga actualizados los documentos de registro. Monitoree las alertas de importación de la FDA 8 regularmente.
Sus clientes esperan entregas a tiempo. El código de producto de la FDA es un factor que usted puede controlar.
Conclusión
Obtener los códigos de producto de la FDA correctos protege su negocio y mantiene sus máquinas de presoterapia en movimiento. Trabaje con proveedores registrados. Utilice corredores experimentados. Verifique cada código antes del envío. El esfuerzo inicial ahorra dinero y dolores de cabeza más adelante.
Notas al pie
1. Página oficial de la FDA que explica los códigos de producto y la clasificación de dispositivos médicos. ↩︎
2. Página oficial de la FDA que proporciona una descripción general de la misión y las responsabilidades de CDRH. ↩︎
3. Página oficial de la FDA que detalla los paneles de clasificación de dispositivos y hace referencia a estas partes del CFR. ↩︎
4. Enlace directo a la base de datos oficial de la FDA para la clasificación de dispositivos. ↩︎
5. Orientación oficial de la FDA sobre el proceso de notificación previa a la comercialización 510(k). ↩︎
6. Guía oficial de la FDA sobre cómo encontrar y utilizar dispositivos de predicate. ↩︎
7. Página oficial de la FDA que detalla la Regulación del Sistema de Gestión de Calidad (QMSR), anteriormente QSR, para dispositivos médicos. ↩︎
8. Página oficial de la FDA que explica el propósito y la función de las Alertas de Importación. ↩︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский