
Cada semana, nuestro equipo recibe llamadas de compradores estadounidenses frustrados por proveedores que no pueden responder preguntas básicas sobre las reglas de licencias estatales. Una máquina de presoterapia puede tener un papeleo perfecto de la FDA, pero convertirse en un pasivo si el proveedor no puede explicar quién puede operarla legalmente en Texas en comparación con California.
Para evaluar el conocimiento del proveedor sobre las regulaciones de belleza de los estados de EE. UU. para máquinas de presoterapia, pregunte sobre su comprensión de la clasificación de dispositivos de la FDA, solicite pruebas de certificaciones CE e ISO 13485, pruebe su capacidad para distinguir entre la aprobación federal de dispositivos y las reglas estatales de alcance de la práctica, y verifique que puedan citar los requisitos específicos de la junta de cosmetología o médica del estado para su ubicación operativa.
Esta guía lo guiará a través de las preguntas exactas que debe hacer y la documentación que debe solicitar. Cubriremos certificaciones, complejidades de licencias a nivel estatal, papeleo técnico y competencia de ingeniería, todo lo que necesita para proteger su negocio de errores de cumplimiento.
¿Qué certificaciones específicas de la FDA y de seguridad debo solicitar a mi proveedor de máquinas de presoterapia?
Nuestro equipo de ingeniería a menudo se encuentra con compradores que asumen que cualquier certificación es suficiente. En realidad, la certificación incorrecta, o una desactualizada, puede exponerlo a incautaciones, multas y responsabilidad. Saber qué solicitar protege su inversión.
Pida a su proveedor la documentación actual de autorización o registro FDA 510(k) para el modelo específico que está comprando, los certificados de marcado CE con un número de organismo notificado válido y la certificación ISO 13485 que demuestre que su sistema de gestión de calidad cumple con los estándares internacionales de dispositivos médicos. Cada documento debe ser verificable a través de bases de datos regulatorias oficiales.
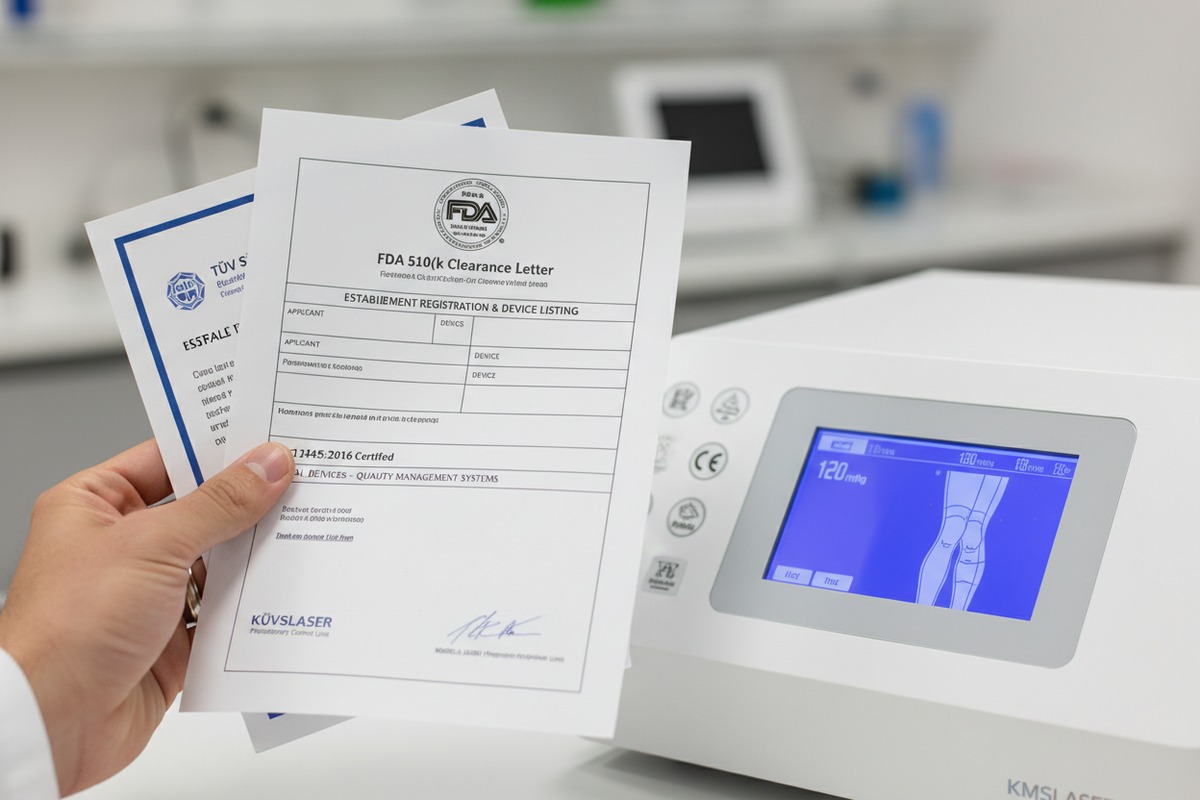
Comprensión de las clases de dispositivos de la FDA
La FDA clasifica los dispositivos médicos en tres clases regulatorias según el riesgo. Clasificación de dispositivos de la FDA 1 Los dispositivos médicos se asignan a una de las tres clases regulatorias según el nivel de control necesario para garantizar la seguridad y la eficacia del dispositivo. Las tres clases son: Clase I (Controles Generales), Clase II (Controles Generales y Controles Especiales) y Clase III (Controles Generales y Aprobación Previa a la Comercialización).
Las máquinas de presoterapia suelen clasificarse como dispositivos de Clase II. Los dispositivos de Clase II son de riesgo medio, a menudo con diseños más complejos, pero cuyo fallo es poco probable que suponga un riesgo inmediato de lesiones graves o muerte. Esta clasificación afecta la vía regulatoria y los requisitos de documentación.
Certificaciones clave a solicitar
| Certificación | Lo que demuestra | Cómo verificar |
|---|---|---|
| Aprobación FDA 510(k) | El dispositivo es sustancialmente equivalente a un dispositivo de predicate comercializado legalmente | Búsqueda en la base de datos 510(k) de la FDA |
| Marcado CE 2 (UE) | El dispositivo cumple con los requisitos europeos de seguridad y salud | Certificado de Organismo Notificado con número válido |
| ISO 13485 3 | El proveedor mantiene un sistema de gestión de calidad conforme | Certificado de registro de terceros |
| Listado UL/ETL | Cumplimiento de las normas de seguridad eléctrica | Búsqueda en base de datos UL o ETL |
El cumplimiento de la norma ISO 13485 a menudo se considera el primer paso para lograr el cumplimiento de los requisitos regulatorios europeos. Esta norma es importante porque demuestra que su proveedor tiene procesos documentados para el diseño, la fabricación y la vigilancia posterior a la comercialización.
Marcado CE y su relación con la ISO 13485
El marcado CE es una puerta de entrada para comercializar productos en Europa, incluso si el dispositivo médico se produjo en un lugar distinto de la Unión Europea. Si bien el marcado CE es principalmente para los mercados europeos, señala un estándar más alto de control de calidad que beneficia a los compradores estadounidenses.
La certificación ISO 13485 es esencial para las empresas que desean obtener el marcado CE, lo que indica la conformidad con los estándares de seguridad requeridos para vender productos en el Espacio Económico Europeo.
Pasos de verificación que debe seguir
No acepte los certificados al pie de la letra. La certificación de terceros puede demostrar a los reguladores que ha cumplido con los requisitos de la norma. Solicite:
- Fechas de vencimiento del certificado
- Alcance de la certificación (¿cubre el producto exacto que está comprando?)
- Información de contacto del registrador para verificación independiente
- Cualquier observación FDA 483 o carta de advertencia de los últimos tres años
Realice una auditoría del proveedor para evaluar la capacidad de la empresa para entregar productos y/o servicios, realice pruebas independientes de cualquier componente o producto y revise cualquier problema de cumplimiento anterior, como FDA 483, cartas de advertencia o decretos de consentimiento.
¿Cómo puedo verificar si mi fabricante comprende los requisitos de licencia variables a nivel estatal para salones de EE. UU.?
Cuando preparamos la documentación de exportación para máquinas destinadas a EE. UU., siempre preguntamos a los compradores en qué estado operan. Muchos proveedores omiten este paso por completo. El resultado es equipo que permanece sin usar porque el comprador descubre más tarde que sus esteticistas no pueden operarlo legalmente.
Ponga a prueba el conocimiento de su fabricante preguntándoles que expliquen las regulaciones específicas de su estado, nombren la junta reguladora (junta de cosmetología, junta médica o ambas) y distingan entre la certificación del dispositivo y el alcance de la práctica del profesional. Los proveedores conocedores reconocerán las variaciones estatales y pueden recomendar una consulta legal para el cumplimiento específico del estado.
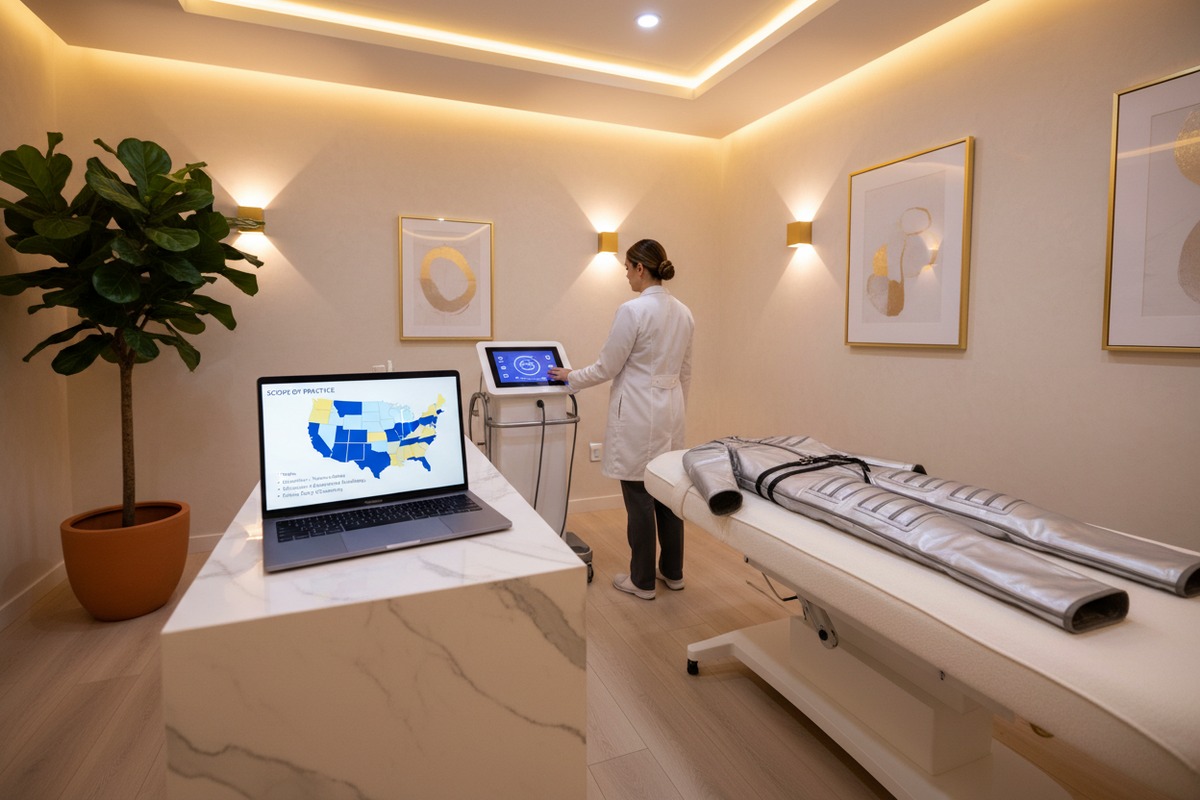
El problema fragmentado de las regulaciones estatales
Las regulaciones de EE. UU. para servicios de spa médico y uso de dispositivos son inconsistentes entre los estados. Los tratamientos basados en energía, incluidos los láseres y los dispositivos de radiofrecuencia, generalmente requieren supervisión médica, pero pueden delegarse a proveedores no médicos capacitados según las regulaciones estatales. El alcance de la práctica 5 para enfermeras practicantes y asistentes médicos en medicina estética varía drásticamente entre los estados.
Esta variación crea importantes desafíos de cumplimiento para los compradores que operan en varios estados o expanden su negocio.
Ejemplos de diferencias a nivel estatal
| Estado | Regulación clave | Quién puede operar la presoterapia |
|---|---|---|
| California | Bus. & Prof. Code § 7316 | Esteticistas limitadas a procedimientos no invasivos solo en la epidermis |
| Nueva York | Fallo de la Junta de marzo de 2025 | Los dispositivos de energía que penetran más allá de la superficie de la piel requieren supervisión médica |
| Texas | Supervisión de múltiples agencias | TDLR, la Junta Médica y Servicios de Salud regulan diferentes aspectos |
| Michigan | Restricciones de dispositivos de Clase 2 | Los dispositivos prescriptivos requieren supervisión médica |
Bajo esta ley, los esteticistas tienen permitido realizar servicios que mejoren la apariencia o el bienestar de la piel, siempre que dichos servicios no afecten tejido vivo ni vayan más allá de la capa más externa de la piel: la epidermis.
Señales de alerta: Señales de que su proveedor carece de conocimiento regulatorio
Esté atento a estas señales de advertencia al evaluar la experiencia del proveedor:
- Hace afirmaciones generales de que la presoterapia es "legal en todas partes"
- No puede explicar la diferencia entre la certificación de dispositivos de la FDA y las regulaciones estatales sobre el alcance de la práctica
- Proporciona información desactualizada o afirma que las regulaciones no han cambiado recientemente
- Ofrece orientación vaga sobre quién puede operar legalmente el equipo
- No puede identificar qué regulaciones estatales se aplican a su ubicación
Proyecto de ley de Idaho de 2017: Esta ley prohíbe a los esteticistas usar cualquier dispositivo de clase 2 como la terapia de luz LED sin supervisión médica. Este proyecto de ley no tuvo oposición ni comentarios de la profesión, y el gobernador lo promulgó en 2018. Muchos en la industria no supieron de este proyecto de ley hasta que se hizo cumplir en 2024.
Señales positivas: Señales de un sólido conocimiento del proveedor
Un proveedor con conocimientos debe demostrar:
- Explicación clara de la distinción entre la certificación del dispositivo y la autoridad de práctica
- Conciencia de que los dispositivos de Clase 2 enfrentan crecientes restricciones estatales
- Comprensión de la diferencia entre la práctica independiente frente a la supervisión médica, que requiere que un esteticista contrate a un proveedor médico para supervisar estos servicios a través de un acuerdo de colaboración, supervisión directa o la contratación de una organización de servicios médicos (MSO).
- Voluntad de recomendar consulta legal para el cumplimiento específico del estado
- Comunicación proactiva sobre cambios regulatorios y tendencias de aplicación
Preguntas para hacerle a su proveedor
- ¿Cuáles son las regulaciones específicas en [su estado] para los operadores de presoterapia?
- ¿Puede proporcionar citas o referencias a esas regulaciones?
- Si soy esteticista, ¿puedo usar este equipo de forma independiente en mi estado?
- ¿Cómo se mantiene informado sobre las regulaciones cambiantes?
- ¿Puede explicar qué implica la supervisión médica en los estados que la requieren?
¿Qué documentación técnica debo solicitar a un proveedor para asegurar que mi equipo importado cumpla con las normas regulatorias de EE. UU.?
Nuestro equipo de documentación prepara archivos maestros de dispositivos y especificaciones técnicas todos los días. Sabemos qué documentos buscan realmente los inspectores de aduanas y estatales de EE. UU., y cuáles muchos proveedores descuidan. La falta de incluso un documento crítico puede retrasar su envío o desencadenar una inspección.
Request from your supplier the complete Device Master Record, risk management files per ISO 14971, electrical safety test reports, user manuals with proper labeling, calibration certificates, and any 510(k) summary or clearance letter. All documents should be in English, dated, and traceable to the specific model and serial number you are purchasing.
Lista de verificación de documentación técnica esencial
ISO 13485 es el estándar internacional de calidad que rige cómo se fabrican, documentan y mantienen los dispositivos médicos. Establece las expectativas para un sistema de gestión de calidad 6 que pueda resistir el escrutinio regulatorio, respaldar productos seguros y efectivos, y escalar a través de geografías y líneas de productos.
| Tipo de Documento | Objetivo | Por qué es importante |
|---|---|---|
| Registro Maestro del Dispositivo 7 (DMR) | Especificaciones completas para la fabricación | Demuestra que el dispositivo se construyó según estándares consistentes |
| Expediente Histórico de Diseño 8 (DHF) | Entradas de diseño, salidas, registros de verificación | Demuestra el cumplimiento del control de diseño |
| Expediente de Gestión de Riesgos | ISO 14971 9 documentación de análisis de riesgos | Muestra que los peligros fueron identificados y mitigados |
| Manual de Usuario | Instrucciones de operación y advertencias | Requerido para el uso adecuado del dispositivo y protección de responsabilidad |
| Informes de seguridad eléctrica | Pruebas IEC 60601 o UL | Confirma el cumplimiento de la seguridad eléctrica |
| Certificados de Calibración | Precisión del equipo de medición | Valida la fiabilidad de los datos de prueba |
Contenido del Registro Maestro del Dispositivo
Mantenga el Archivo Maestro de Diseño (DHF), el Registro Maestro del Dispositivo (DMR) y el Registro Histórico del Dispositivo (DHR) en un entorno controlado por versiones con firmas electrónicas y pistas de auditoría que cumplan con 21 CFR 11.
El Registro Maestro del Dispositivo debe incluir:
- Especificaciones y planos del dispositivo
- Especificaciones del proceso de producción
- Procedimientos de garantía de calidad
- Especificaciones de embalaje y etiquetado
- Procedimientos de instalación y servicio
Requisitos de Etiquetado
El etiquetado adecuado a menudo se pasa por alto. Las etiquetas de su dispositivo deben incluir:
- Nombre y dirección del fabricante
- Número de modelo y número de serie
- Declaraciones de uso previsto
- Advertencias y precauciones
- Instrucciones de almacenamiento y manipulación
- Fecha de fabricación o número de lote
Los fabricantes de dispositivos médicos están sujetos a una serie de controles regulatorios para garantizar que los dispositivos no estén adulterados ni mal etiquetados y para garantizar de otro modo su seguridad y eficacia para su uso previsto.
Documentación del Sistema de Gestión de Calidad
Tanto la FDA como 21 CFR Parte 820 10 como la ISO 13485:2016 exigen que todas las empresas de dispositivos médicos implementen controles de compra.
Solicitar evidencia de:
- Manual de calidad documentado
- Procedimientos operativos estándar (POE)
- Registros de auditoría interna
- Procedimientos de acción correctiva y preventiva (CAPA)
- Procesos de gestión de reclamaciones
Requisitos de Trazabilidad
ISO 13485 exige una trazabilidad completa en todos los procesos. Esto significa que su proveedor debe proporcionar:
- Trazabilidad de lotes o partidas para componentes
- Certificados de materiales para piezas críticas
- Registros de inspección vinculados a números de serie
- Registros de envío que vinculan los dispositivos a la entrega
Cuando nuestros ingenieros discuten el cumplimiento con compradores potenciales, podemos saber en cuestión de minutos si entienden el panorama regulatorio. Algunos proveedores tienen equipos de ventas que venden características pero no pueden explicar cómo esas características se relacionan con el cumplimiento. El equipo de ingeniería es donde reside la verdadera experiencia.
Evalúe la competencia de ingeniería solicitando una llamada técnica con el equipo de ingeniería o asuntos regulatorios del proveedor. Pídales que expliquen cómo se determinó la clasificación de su dispositivo, cómo abordaron los requisitos específicos de control de diseño de la FDA y cómo manejan la vigilancia posterior a la comercialización. Un equipo bien informado hablará con confianza sobre la gestión de riesgos ISO 14971 y las pruebas de verificación de diseño.

Por qué el conocimiento de ingeniería es importante
Muchos fabricantes regulados por la FDA asumen falsamente que al externalizar tareas a los proveedores, estos terceros asumen las responsabilidades de mantener el cumplimiento normativo. Esta es una incomprensión fundamental de las expectativas establecidas en la 21 CFR Parte 820 para las empresas de dispositivos médicos.
El equipo de ingeniería de su proveedor debe entender que la responsabilidad del cumplimiento recae en última instancia en usted, el importador y distribuidor. Deben estar equipados para apoyar sus esfuerzos de cumplimiento.
Lista de verificación de competencia del equipo de ingeniería
| Área de competencia | Preguntas a hacer | Respuestas aceptables |
|---|---|---|
| Controles de diseño | ¿Cómo verificó que las entradas de diseño coincidieran con las salidas? | Referencia a DHF, protocolos de prueba de verificación |
| Gestión de Riesgos | ¿Cómo identificó y mitigó los peligros del dispositivo? | Explicación del proceso ISO 14971, matriz de riesgos |
| Vía Regulatoria | ¿Por qué eligió esta clasificación de la FDA? | Citación de dispositivos predestinados, investigación de códigos de producto |
| Post-Comercialización | ¿Cómo rastrea las quejas y los eventos adversos? | Descripción del SOP de manejo de quejas, análisis de tendencias |
| Formación | ¿Cómo capacita a los usuarios sobre la operación adecuada? | Materiales de capacitación, programas de certificación |
Conocimiento del control de diseño
Las empresas de dispositivos médicos deben auditar áreas centrales como el control de diseño, la gestión de riesgos, CAPA, la producción y la supervisión de proveedores según las normas y regulaciones aplicables.
Un equipo de ingeniería competente debe explicar:
- Cómo se tradujeron las necesidades del usuario en entradas de diseño
- Qué pruebas de verificación y validación se realizaron
- Cómo se controlan y documentan los cambios de diseño
- Dónde se conservan los registros de revisión de diseño
Experiencia en gestión de riesgos
El SGQ requiere que se realice un análisis de riesgos, manteniendo ISO 14971 como documento de orientación. Esto significa que ISO 13485 recurre a ISO 14971 para obtener directrices sobre el análisis de riesgos y la implementación de medidas de control de riesgos, garantizando así la seguridad del dispositivo durante el ciclo de vida del producto.
Pida al equipo de ingeniería que le explique:
- Su metodología de análisis de riesgos
- Cómo identificaron los peligros potenciales
- Qué controles de riesgo implementaron
- Cómo verificaron que los controles de riesgo son efectivos
Indicadores de auditoría de proveedores
Una auditoría de proveedores puede incluir una revisión de las instalaciones del proveedor, los procesos de producción, el control de calidad y el sistema de calidad.
Considere realizar una auditoría in situ o remota para verificar:
- Calificaciones y registros de capacitación del equipo de ingeniería
- Disponibilidad de documentación técnica
- Controles del proceso de producción
- Calibración y mantenimiento de equipos
- Procedimientos de manejo de no conformidades
Capacidades de inteligencia regulatoria
"El primer trimestre de 2025 ha sido testigo de una importante ola de actividad legislativa que podría tener profundos impactos en el día a día de los spas médicos."
Un proveedor informado debe:
- Suscribirse a servicios de actualización regulatoria
- Monitorear las comunicaciones de la junta estatal
- Rastrear las acciones de cumplimiento en la industria
- Comunicarse proactivamente sobre los cambios regulatorios
Evaluación de soporte a largo plazo
| Área de soporte | When Custom Development Makes Sense | Señales de Alerta |
|---|---|---|
| Formación | Programas integrales de capacitación para operadores | Solo manuales genéricos, sin capacitación en vivo |
| Actualizaciones | Notificaciones de cambios regulatorios | Sin comunicación después de la venta |
| Soporte técnico | Contactos de ingeniería accesibles | Puntos de contacto solo de ventas |
| Repuestos | Compromiso de disponibilidad de piezas a largo plazo | No hay programa de piezas de repuesto |
| Documentación | Archivos técnicos actualizados cuando cambian las regulaciones | Documentos estáticos, sin proceso de revisión |
Conclusión
Evaluar el conocimiento del proveedor sobre las regulaciones de belleza de los estados de EE. UU. requiere probar dos competencias distintas: la comprensión de la certificación federal de dispositivos y la conciencia de las reglas de alcance de la práctica a nivel estatal. Solicite la documentación completa de certificación, verifique que su proveedor pueda citar requisitos estatales específicos, exija archivos técnicos que respalden el cumplimiento normativo y evalúe la experiencia en ingeniería a través de discusiones técnicas directas. Un proveedor que cumpla con estos estándares se convierte en un verdadero socio en su viaje de cumplimiento, no solo en un proveedor que envía equipos.
Notas al pie
1. Página oficial de la FDA que detalla la clasificación de dispositivos médicos. ↩︎
2. Explica el propósito y los requisitos de la marca CE para dispositivos médicos en la UE. ↩︎
3. Información autorizada sobre ISO 13485 de BSI, un organismo de certificación reconocido. ↩︎
4. Página oficial de la FDA que explica el proceso de notificación previa a la comercialización 510(k). ↩︎
5. Definición autorizada de ‘alcance de la práctica’ de la American Medical Association. ↩︎
6. Describe la Regulación del Sistema de Calidad (QSR) de la FDA para fabricantes de dispositivos médicos. ↩︎
7. Detalla los requisitos de la FDA para un Registro Maestro de Dispositivos (DMR) en la fabricación de dispositivos médicos. ↩︎
8. Explica los requisitos de la FDA para mantener un Archivo Histórico de Diseño (DHF) para dispositivos médicos. ↩︎
9. Información autorizada sobre la gestión de riesgos ISO 14971 para dispositivos médicos de BSI. ↩︎
10. Proporciona el Código de Regulaciones Federales oficial para la Regulación del Sistema de Calidad (QSR) para dispositivos médicos. ↩︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
