
Als unser F&E-Team begann, Stoffe für das neueste Design von Pressotherapie-Anzügen zu beschaffen, entdeckten wir eine beunruhigende Lücke Analysenzertifikate 1. Viele Lieferanten behaupteten, “hautsichere” Materialien zu liefern, verfügten jedoch nicht über die entsprechende Dokumentation. Dies stellte echte Risiken dar – sowohl für Endnutzer als auch für die Marken, die unsere Geräte weltweit vertreiben.
Um die Biokompatibilität von Materialien für Pressotherapie-Anzüge zu überprüfen, müssen Sie die Konformität mit der ISO 10993-Serie bestätigen, die Testberichte der “großen Drei” (Zytotoxizität, Reizung, Sensibilisierung) prüfen, das Qualitätsmanagementsystem Ihres Lieferanten auditieren und Analysezertifikate (CoA) für jede in der Produktion verwendete Materialcharge anfordern.
In diesem Leitfaden führe ich Sie durch die wichtigsten Zertifizierungen, Prüfnormen, Methoden zur Überprüfung von Berichten und Auditstrategien FDA 510(k)-Freigabe 2. Ob Sie Markeninhaber oder Einkaufsmanager sind, dieser Artikel hilft Ihnen, sichere, konforme Pressotherapie-Anzüge mit Zuversicht zu beschaffen.
Auf welche Zertifizierungen sollte ich achten, um sicherzustellen, dass die Materialien meines Pressotherapie-Anzugs biokompatibel sind?
Bei der Beschaffung von Materialien von Überseefabriken für unsere Eigenmarkenkunden sehen wir oft Verwirrung darüber, welche Zertifizierungen tatsächlich wichtig sind. Viele Dokumente kursieren auf dem Markt, aber nicht alle haben das gleiche Gewicht bei den Aufsichtsbehörden oder schützen die Endverbraucher vor Schaden.
Suchen Sie nach ISO 10993-Prüfberichten, CE-Kennzeichnung mit unterstützenden technischen Unterlagen, ISO 13485-Lieferantenzertifizierungen und von der FDA anerkannten biokompatiblen Daten. Diese Zertifizierungen bestätigen, dass die Anzugsmaterialien auf biologische Sicherheit geprüft und unter kontrollierten Qualitätssystemen hergestellt wurden.

Verständnis der ISO 10993-Reihe
Die ISO 10993-Reihe umfasst eine Reihe von Normen zur Bewertung der Biokompatibilität von Medizinprodukten zur Steuerung biologischer Risiken. Einhaltung der ISO 10993-Reihe 3 Für die ISO 10993-Normenfamilie ist Biokompatibilität definiert als die "Fähigkeit eines Medizinprodukts oder Materials, mit einer angemessenen Wirtsreaktion in einer bestimmten Anwendung zu funktionieren".
Das bedeutet, dass jedes Material, das während der Pressotherapie-Sitzungen menschliche Haut berührt, eine sichere Interaktion nachweisen muss. ISO 10993-1 4 ist der Eckpfeiler-Standard für die biologische Bewertung von Medizinprodukten. Er definiert die Grundsätze und Anforderungen für die Bewertung der biologischen Sicherheit eines Produkts innerhalb des umfassenderen Risikomanagementrahmens, der durch ISO 14971 festgelegt ist.
Wichtige Zertifizierungen, die Sie anfordern sollten
| Zertifizierung | Zweck | Who Issues It |
|---|---|---|
| ISO 10993 Prüfberichte | Beweist Biokompatibilität durch Labortests | Akkreditierte Prüflabore |
| CE-Kennzeichnung 5 | EU-Marktzugang für Medizinprodukte | Benannte Stellen |
| ISO 13485 Zertifikat | Bestätigt Qualitätsmanagementsystem 6 | Zertifizierungsstellen |
| FDA 510(k)-Freigabe | US-Marktzugang für Medizinprodukte | FDA |
| Analysenzertifikat (CoA) | Chargenspezifische Materialdaten | Materiallieferanten |
Achten Sie auf Zertifizierungen wie das CE-Zeichen (für Europa), die FDA-Zulassung (für die Vereinigten Staaten), ISO 13485 und andere relevante lokale Zertifizierungen. Diese zeigen an, dass die Maschine die erforderlichen Sicherheits- und Leistungsstandards erfüllt hat.
Die drei Haupttests
Biokompatibilitätstests sind ein entscheidendes Element bei der Entwicklung und behördlichen Zulassung von Medizinprodukten, um deren Sicherheit und Kompatibilität bei der Interaktion mit biologischen Systemen zu gewährleisten. Zentral für diese Tests sind die "drei Haupt"-Bewertungen, nämlich, Zytotoxizität, Reizung und Sensibilisierungstests 7, die für fast alle auf den Markt gebrachten Medizinprodukte durchgeführt werden müssen.
Für Pressotherapie-Anzüge sind diese drei Tests unerlässlich, da das Material über längere Zeiträume mit intakter Haut in Kontakt kommt. Gemäß der International Organization for Standardization (ISO) 10993-1 – der ersten der internationalen Normen, die die biologische Bewertung von Medizinprodukten abdecken und die Grundlage für das Blue-Book-Memorandum der FDA zu diesem Thema (#G95-1) bildet – müssen alle Produktmaterialien Tests auf Zytotoxizität, Sensibilisierung und Reizung unterzogen werden.
ISO 13485 für Lieferantenqualifizierung
Für kritische Komponenten und die Materialien, aus denen sie hergestellt werden, wie z. B. Polymere, Metalle oder Legierungen, sollten Innovatoren und Hersteller darauf bestehen, dass diese von ISO 13485-zertifizierten Lieferanten stammen. ISO 13485-Lieferantenzertifizierung 8 "Wenn Sie Lieferanten für das gleiche Material, die gleiche Komponente oder den gleichen Service erhalten, von denen einer ISO 13485-zertifiziert ist und einer nicht, entscheiden Sie sich immer für den zertifizierten Lieferanten."
In unserer Einrichtung führen wir eine Liste zugelassener Lieferanten (ASL) und verlangen ISO 13485-Zertifikate von allen Lieferanten kritischer Materialien. Dies gewährleistet Rückverfolgbarkeit und gleichbleibende Qualität über Produktionschargen hinweg.
Wie kann ich die Berichte über Hautirritations- und Sensibilisierungstests von meinem Lieferanten für Schönheitsmaschinen überprüfen?
Unser Qualitätsteam prüft jeden Monat Dutzende von Testberichten von verschiedenen Lieferanten. Leider stoßen wir häufig auf unvollständige oder fragwürdige Dokumentationen. Das Erkennen gültiger Berichte schützt Ihre Marke vor Haftung und gewährleistet die Sicherheit der Endverbraucher.
Überprüfen Sie Prüfberichte, indem Sie den Akkreditierungsstatus des Prüflabors prüfen, bestätigen, dass die korrekten ISO 10993-Prüfmethoden verwendet wurden, die Details zur Probenvorbereitung überprüfen und sicherstellen, dass der Bericht die ungünstigsten Sterilisationsbedingungen abdeckt. Fordern Sie Originalberichte an, keine Zusammenfassungen.
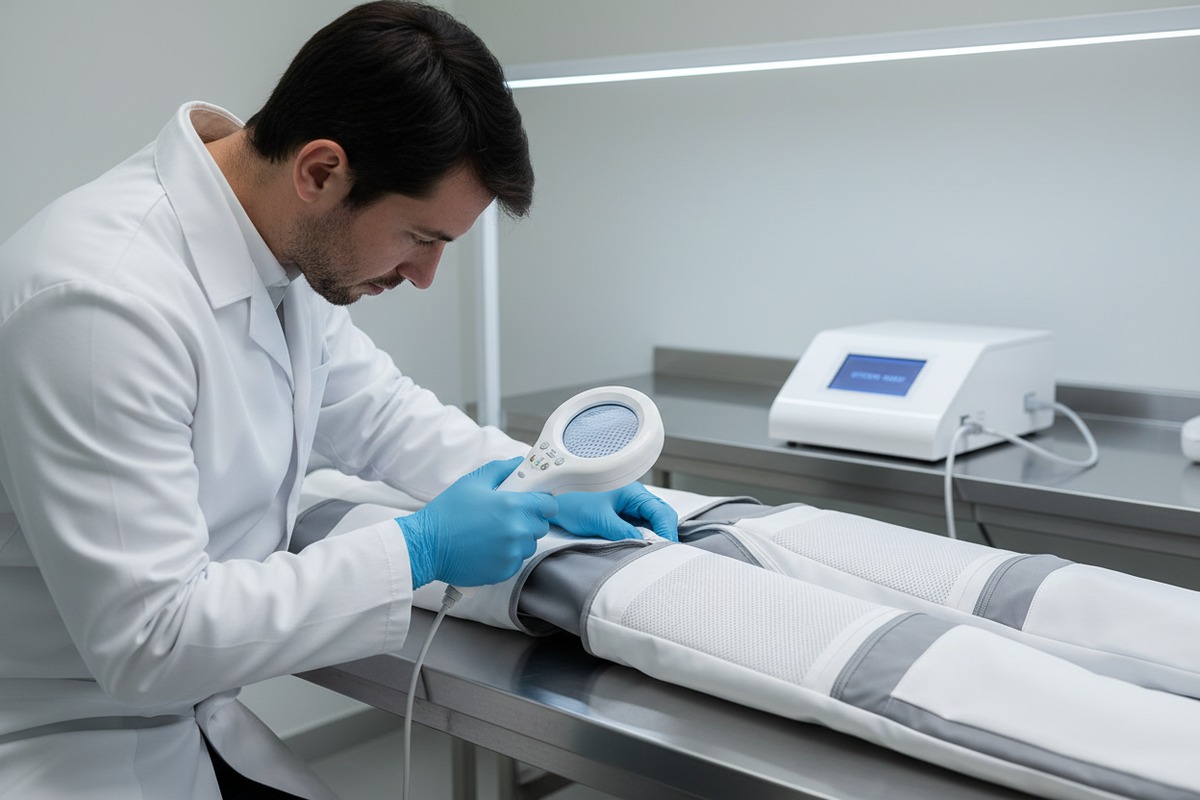
Was gültige Testberichte enthalten müssen
Dieser Teil von ISO 10993 bewertet mögliche Gefahren durch Chemikalien, die aus Medizinprodukten freigesetzt werden und Haut- und Schleimhautreizungen, Augenreizungen oder Hautsensibilisierungen hervorrufen können. Der Hersteller ist daher verpflichtet, jedes Produkt vor dem Inverkehrbringen auf mögliche nachteilige Auswirkungen zu prüfen.
Achten Sie bei der Überprüfung von Testberichten auf diese kritischen Elemente:
| Berichtelement | Was ist zu prüfen? | Rote Fahnen |
|---|---|---|
| Laborakkreditierung | ISO 17025 oder GLP-Zertifizierung | Unbekanntes Labor, keine Akkreditierungsnummer |
| Referenz der Testmethode | ISO 10993-10, ISO 10993-23 | Vage "hausinterne Methoden" |
| Probenbeschreibung | Materialzusammensetzung, Chargennummern | Fehlende Chargenrückverfolgbarkeit |
| Extraktionsbedingungen | Lösungsmitteltyp, Temperatur, Dauer | Unvollständige Extraktionsdaten |
| Testergebnisse | Quantitative Bewertungen, Bestanden/Nicht bestanden Kriterien | Nur qualitative Aussagen |
| Sterilisationsstatus | Sterilisierte Muster im Worst-Case-Szenario | Prüfung nur unsterilisierter Materialien |
Verständnis von Hautsensibilisierungstests
ISO 10993-10:2021 legt das Verfahren zur Bewertung von Medizinprodukten und deren Bestandteilen hinsichtlich ihres Potenzials zur Induktion von Hautsensibilisierung fest.
Hautsensibilisierungstests bewerten Chemikalien, die von Medizinprodukten freigesetzt werden, auf ihr Potenzial, eine allergische Reaktion hervorzurufen. Der Test ist Teil 10 der ISO 10993-Normenreihe, die sich auf Biokompatibilität konzentriert.
Für Pressotherapie-Anzüge ist die Sensibilisierung besonders wichtig, da Nutzer wiederholten, längeren Hautkontakt haben. Sensibilisierungs- oder Überempfindlichkeitsreaktionen treten in der Regel als Folge von wiederholtem oder längerem Kontakt mit einer chemischen Substanz auf, die mit dem Immunsystem des Körpers interagiert.
In-vitro- vs. In-vivo-Methoden
Hautsensibilisierung ist Teil 10 der ISO 10993 Biokompatibilitätsreihe. Obwohl der Standard hauptsächlich die traditionellen Tiermethoden angibt, werden In-vitro-Assays der OECD für reine Chemikalien im gesamten Standard stark als praktikable Methode für MDs referenziert. Diese Methoden wurden jedoch nicht für MDs bewertet oder validiert. Aus diesem Grund wird ein einzelner In-vitro-Test nicht in der Lage sein, das Fehlen oder Vorhandensein von Hautsensibilisatoren ausreichend zu identifizieren.
Derzeit stehen drei Tierversuche zur Bestimmung des hautsensibilisierenden Potenzials von Chemikalien zur Verfügung. Dazu gehören zwei Meerschweinchenversuche und ein muriner Versuch. Die beiden Meerschweinchenversuche sind der Meerschweinchen-Maximierungstest (GPMT) und der geschlossene Patch-Test (Buehler-Test). Von diesen beiden Versuchen ist der Maximierungstest die empfindlichste Methode.
So erkennen Sie ungültige Berichte
Wenn wir Lieferantendokumentationen prüfen, deuten diese Probleme oft auf unzuverlässige Berichte hin:
- Keine sichtbare Laborakkreditierungsnummer
- Berichtsdatum älter als das Herstellungsdatum des Materials
- Fehlende Details zur Probenvorbereitung gemäß ISO 10993-12
- Keine Ergebnisse von Positiv- oder Negativkontrollen gezeigt
- Allgemeine Materialbeschreibungen ohne spezifische Formulierungen
- Fotokopierte Unterschriften oder verdächtige Formatierung
Die Sensibilisierungsbewertung gemäß ISO 10993-10 ist ein entscheidender Teil der Biokompatibilitätsprüfung und einer der häufigsten Tests, die erforderlich sind, um die Sicherheit und Konformität von Medizinprodukten zu gewährleisten. Ziel ist es zu zeigen, dass das Gerät bei Kontakt mit dem Körper keine Hautsensibilisierung, wie allergische Reaktionen oder immunologische Reaktionen, verursacht.
Welche wichtigen ISO-Normen sollte ich bei der Beschaffung von Stoffen für meine Eigenmarken-Pressotherapieanzüge beachten?
Aus unserer Erfahrung beim Versand von Pressotherapie-Systemen in die Märkte der USA und der EU haben wir eine zunehmende Überprüfung sowohl durch Regulierungsbehörden als auch durch Distributoren festgestellt. Genau zu wissen, welche Standards für Ihre spezifische Gerätekategorie gelten, spart Zeit und verhindert kostspielige Compliance-Fehler.
Für Pressotherapie-Anzugstoffe beachten Sie ISO 10993-1 für den Bewertungsrahmen, ISO 10993-5 für Zytotoxizität, ISO 10993-10 für Sensibilisierung, ISO 10993-23 für Reizung und ISO 10993-18 für chemische Charakterisierung. Dauer und Art des Kontakts bestimmen, welche zusätzlichen Tests gelten.

ISO-Normen für Oberflächenkontaktgeräte
Der Umfang der von ISO 10993-1 empfohlenen Biokompatibilitätstests hängt von der Art des Medizinprodukts ab, einschließlich der Art des Körperkontakts (z. B. intakte Haut vs. Blut/Gewebe) und der Kontaktdauer (transient, kurzfristig oder langfristig). Strengere Tests sind erforderlich, wenn Geräte über einen längeren Zeitraum mit Blut oder inneren Geweben in Kontakt kommen. Entsprechend benötigen Geräte, die nur für eine begrenzte Zeit mit intakter Haut in Kontakt kommen, weniger Tests.
Pressotherapie-Anzüge fallen in die Kategorie "Oberflächengerät" mit "langer" Kontaktdauer (typischerweise 30-45 Minuten pro Sitzung, bei wiederholter Anwendung). Diese Kategorisierung bestimmt Ihre Testanforderungen.
Vollständige Referenztabelle der ISO 10993-Normen
| Standard | Titel | Relevanz für Pressotherapie-Anzüge |
|---|---|---|
| ISO 10993-1 | Bewertung und Prüfung im Rahmen des Risikomanagements | Kernrahmen für alle Biokompatibilitätsbewertungen |
| ISO 10993-5 | Tests auf In-vitro-Zytotoxizität | Obligatorisch für alle Hautkontaktgeräte |
| ISO 10993-10 | Tests auf Hautsensibilisierung | Entscheidend für wiederholten Hautkontakt |
| ISO 10993-12 | Probenvorbereitung und Referenzmaterialien | Leitet an, wie Testproben vorbereitet werden |
| ISO 10993-18 | Chemische Charakterisierung | Identifiziert Leachables und Extractables |
| ISO 10993-23 | Tests auf Reizung | Bewertet die Gewebereaktion auf Materialkontakt |
ISO 10993-1 dient als Einführung in die ISO 10993-Reihe und gibt einen Überblick über die biologische Bewertung von Medizinprodukten. Sie legt die Grundlage für nachfolgende Teile und beschreibt allgemeine Prinzipien und Überlegungen.
Der biologische Bewertungsplan (BEP)
Die allgemeinen Grundsätze für die Durchführung einer Biokompatibilitätsbewertung sind in Teil 1 der ISO 10993 dargelegt, der auch die Bedeutung der Erstellung eines strukturierten biologischen Bewertungsplans 9 (BEP) zur Dokumentation aller inhärenten biologischen Risiken des Geräts sowie der Art und Weise, wie diese angegangen werden, hervorhebt.
Ein ordnungsgemäßer BEP sollte Folgendes enthalten:
- Gerätebeschreibung und bestimmungsgemäßer Gebrauch
- Daten zur Materialcharakterisierung
- Klassifizierung von Kontaktart und -dauer
- Identifizierte biologische Endpunkte zur Bewertung
- Begründung für die Auswahl oder den Ausschluss von Tests
- Überprüfung vorhandener Daten und Literatur
Es gibt drei Schritte zur Demonstration der Biokompatibilität: Entwicklung eines biologischen Bewertungsplans (BEP). Dieser überprüft Ihr Gerät und seine Materialien, identifiziert potenzielle Risiken und schlägt mögliche Bewertungen oder Tests zur Bewältigung dieser Risiken vor. Der BEP kann als Ihre anfängliche Risikobewertung dienen und Sie können ihn auch während einer kostenlosen Vorab-Einreichungsdiskussion mit der FDA teilen.
Anforderungen an die chemische Charakterisierung
ISO 10993 verlangt von Herstellern, die chemische und materielle Zusammensetzung des Medizinprodukts und seiner Komponenten sowie die Verwendung von Chemikalien bei der Herstellung des Geräts zu beschreiben. Anforderungen an die chemische Charakterisierung 10 Manchmal ist ein Test auf extrahierbare und auslaugbare Chemikalien erforderlich, um die Sicherheit des Medizinprodukts zu bestimmen.
Für Pressotherapie-Stoffe bedeutet dies die Identifizierung von:
- Basispolymerzusammensetzung (Nylon, PU, Neopren)
- Klebstoffe, die bei der Nahtkonstruktion verwendet werden
- Farbstoffe und Oberflächenbehandlungen
- Weichmacher oder Aufheller
- Antimikrobielle Beschichtungen, falls vorhanden
Wie auditiere ich den Qualitätskontrollprozess meines Herstellers für die Beschaffung biokompatibler Materialien?
Wenn unsere US-Kunden unsere Anlage in Guangzhou besuchen, konzentrieren sie sich stark auf unsere Materialbeschaffung und Qualitätskontrollverfahren. Das ist sinnvoll – die Qualität Ihres Endprodukts hängt vollständig davon ab, was vorgelagert in der Lieferkette geschieht. Hier erfahren Sie, wie Sie eine effektive Prüfung durchführen.
Auditieren Sie Hersteller, indem Sie deren genehmigte Lieferantenliste überprüfen, eingehende Materialinspektionsaufzeichnungen prüfen, Analysenzertifikatsdokumentationen verifizieren, Änderungsmitteilungsverfahren prüfen und Chargenrückverfolgbarkeitssysteme bewerten. Fordern Sie Nachweise für regelmäßige Lieferantenprüfungen und Qualitätsvereinbarungen an.

Wichtige Prüfbereiche
Die Prüfanforderungen sind in den Richtlinien für gute Herstellungspraxis (GMP), gute Vertriebspraxis (GDP), ISO 13485:2016 oder anderen relevanten Normen aufgeführt. Die Durchführung von Prüfungen hilft, potenzielle Probleme zu identifizieren, die die Qualität, Wirksamkeit oder Sicherheit der Produkte beeinträchtigen können. Durch die Identifizierung und Behebung dieser Probleme tragen Prüfungen dazu bei, Risiken für die öffentliche Gesundheit zu minimieren.
Der erste Schritt in Ihrem Lieferantenmanagementprozess umfasst die Bewertung und Auswahl von Lieferanten. Sie müssen wissen, ob der Lieferant die Art von Material anbietet, die Sie benötigen, wie sein Qualitätssystem aussieht und ob er die Mengen liefern kann, die dem Bedarf Ihres Unternehmens entsprechen. Das Ziel dieser Bewertung ist es, festzustellen, ob der Lieferant Ihre Anforderungen erfüllt und in Ihre Liste zugelassener Lieferanten (ASL) aufgenommen werden kann.
Prüfcheckliste Tabelle
| Auditbereich | Anzufordernde Dokumente | Was zu überprüfen ist |
|---|---|---|
| Lieferantenmanagement | Genehmigte Lieferantenliste (ASL) | Alle Materiallieferanten sind qualifiziert |
| Wareneingangskontrolle | Inspektionsaufzeichnungen, CoAs | Jede Charge wird anhand der Spezifikationen inspiziert |
| Änderungskontrolle | Verfahren zur Änderungsmitteilung | Lieferantenänderungen werden dokumentiert |
| Rückverfolgbarkeit | Chargenverfolgungssystem | Materialien bis zum Endprodukt rückverfolgbar |
| Qualitätsvereinbarungen | Unterzeichnete SQA mit Lieferanten | Bedingungen für Zertifizierungen und Tests |
| Audit-Aufzeichnungen | Frühere Lieferantenauditberichte | Regelmäßige Lieferantenaudits durchgeführt |
Lieferantenqualitätsvereinbarungen
Implementieren Sie eine Lieferantenqualitätsvereinbarung (SQA), die die erforderlichen Zertifizierungen und die Rückverfolgbarkeit detailliert beschreibt, einschließlich der Beschaffung von Rohmaterialien, Herstellungsdaten, Chargennummern und Sterilisationsaufzeichnungen.
Jede Lieferung muss ein Analysezertifikat (CoA) mit Daten zur chemischen Zusammensetzung, zum Molekulargewicht, zu Abbauprodukten und zu Ergebnissen von Biokompatibilitätstests enthalten. Chargenmuster 3–5 Jahre aufbewahren. Änderungsmitteilungsverfahren sollten Lieferanten dazu verpflichten, Ihr Qualitätsteam über Änderungen an Polymerqualitäten, Herstellungsverfahren, Sterilisationsmethoden oder Beschichtungen zu informieren.
Risikobasierte Lieferantenklassifizierung
Diese Risikoeinstufung bestimmt die Audit-Häufigkeit und die Kontrollstrenge. Audits und Bewertungen: Führen Sie Fern- oder Vor-Ort-Audits durch, die auf das Risikoniveau des Lieferanten zugeschnitten sind. Ein kritischer API-Hersteller kann ein mehrtägiges GMP-Audit mit funktionsübergreifenden Teams erfordern, während bei einem Lieferanten mit geringem Risiko eine papierbasierte Qualitätsbewertung ausreichen kann. Dokumentieren Sie die Audit-Ergebnisse in detaillierten Berichten, einschließlich Fristen für Korrekturmaßnahmen, falls Mängel festgestellt werden.
In unserer Fabrik klassifizieren wir Materiallieferanten in drei Stufen:
| Stufe | Materialtyp | Audit-Häufigkeit | Kontrollstufe |
|---|---|---|---|
| Kritisch | Hautkontaktstoffe, Klebstoffe | Jährlich vor Ort | Vollständige Biokompatibilitätsdaten erforderlich |
| Hauptsächlich | Luftschläuche, Verbinder | Zweijährlich vor Ort | ISO-Zertifikate erforderlich |
| Klein | Verpackung, Etiketten | Nur Dokumentenprüfung | Standard-Handelsspezifikationen |
Dokumentationsanforderungen
Genehmigungsdokumentation: Führen Sie für jeden Lieferanten eine zentrale Lieferantenqualifizierungsakte. Fügen Sie die anfängliche Risikobewertung, die Audit-Ergebnisse, CAPA-Antworten, unterzeichnete Qualitätsvereinbarungen und ein formelles Genehmigungsprotokoll bei. Stellen Sie beispielsweise bei der Aufnahme eines neuen Lieferanten für mikrobiologische Medien sicher, dass das Dossier Daten zur Sterilisationsvalidierung, Transportbedingungen und Haltbarkeitsdokumentation enthält.
Für Biokompatibilitätstestdienste sollte ein Hersteller von Aufzeichnungen erwarten, dass ein Lieferant die Guten Laborpraxis (GLP) befolgt, aber nicht unbedingt eine ISO 13485-Zertifizierung verlangen.
Was passiert ohne ordnungsgemäße Kontrollen
Ein Beispiel ist der Komponentenlieferant eines Geräteherstellers, dessen Materiallieferant die Materialgüte der Komponente änderte, ohne ihn zu benachrichtigen. Als das Gerät die präklinischen Tests nicht bestand, musste jeder wissen, warum. Obwohl die Änderung der Materialgüte während der präklinischen Tests und nicht bei der klinischen Versorgung festgestellt wurde, verzögerten die anschließende Untersuchung, die Neubeschaffung, die Neufertigung und die erneute Prüfung das Projekt erheblich und kosteten eine beträchtliche Summe Geld.
Deshalb sind Klauseln zur Änderungsmitteilung in Lieferantenverträgen nicht verhandelbar. In unserer Einrichtung löst jede Änderung der Materialspezifikation eine vollständige Neubewertung aus, bevor die Produktion fortgesetzt wird.
Schlussfolgerung
Die Überprüfung der Biokompatibilität von Materialien für Pressotherapie-Anzüge erfordert systematische Aufmerksamkeit für Zertifizierungen, Testberichte, ISO-Normen und Lieferantenaudits. Durch die Befolgung der in diesem Leitfaden beschriebenen Schritte können Sie Ihre Marke und die Endverbraucher vor vermeidbaren Risiken schützen.
Fußnoten
1. Erläutert den Zweck und Inhalt eines Analysezertifikats (Certificate of Analysis) in regulierten Branchen. ︎
2. HTTP 404 ersetzt durch die offizielle FDA-Webseite mit einem Überblick über 510(k)-Freigaben. ︎
3. Offizielle Norm für die biologische Bewertung von Medizinprodukten. ︎
4. HTTP 403 ersetzt durch einen funktionierenden Link zu einer nationalen Normungsorganisationsseite, die ISO 10993-1, die Norm für die biologische Bewertung von Medizinprodukten, detailliert beschreibt. ︎
5. Erläutert das CE-Zeichen für den Marktzugang in der Europäischen Union. ︎
6. HTTP 403 ersetzt durch einen funktionierenden, umfassenden Leitfaden für Qualitätsmanagementsysteme (QMS) speziell für Medizinprodukte, der sich auf ISO 13485 bezieht. ︎
7. HTTP 404 ersetzt durch eine funktionierende, maßgebliche Erklärung zu Zytotoxizitäts-, Sensibilisierungs- und Irritationstests für Medizinprodukte, einschließlich relevanter ISO-Normen. ︎
8. HTTP 403 ersetzt durch eine funktionierende, maßgebliche Seite von BSI, die das ISO 13485 Qualitätsmanagementsystem für Medizinprodukte und dessen Zertifizierung erläutert. ︎
9. Umreißt den strukturierten Ansatz zur Bewertung biologischer Risiken eines Geräts. ︎
10. Legt Anforderungen an die chemische Charakterisierung von Medizinprodukten fest. ︎



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
Nehmen Sie an der Diskussion teil
Haben Sie eine Frage oder einen Einblick zu teilen? Wir lesen jeden Kommentar — ob Sie Distributor, Salonbesitzer oder einfach nur neugierig auf die Technologie sind. Ihre praktische Erfahrung hilft anderen, bessere Entscheidungen zu treffen. Teilen Sie Ihre Gedanken unten mit.