
Jede Woche erhält unser Exportteam Anrufe von besorgten Importeuren. Ihre Stoßwellentherapiegeräte bleiben am US-Zoll hängen. Der Grund? Fehlende oder falsche UDI-Etiketten. Dies kostet sie Tausende von Lagergebühren und entgangenen Verkäufen.
To ensure FDA UDI compliance when sourcing shockwave therapy machines from China, you must verify your supplier’s FDA-accredited Device Identifier (DI) and Production Identifier (PI), confirm GUDID database registration, audit physical label durability for reusable devices, and obtain pre-shipment documentation proving full 21 CFR Part 801/830 compliance before export.
Die Einsätze sind hoch. Seit Dezember 2022 setzt die FDA UDI-Anforderungen 1 für alle Geräteklassen durch. Nicht konforme Importe werden an der Grenze abgewiesen und beschlagnahmt. Lassen Sie mich Ihnen genau erklären, was Sie überprüfen müssen.
How can I verify that my Chinese manufacturer's UDI documentation is authentic and FDA-compliant?
Wenn wir unsere Stoßwellenmaschinen ins Ausland versenden, verursachen Dokumentationsfehler die größten Kopfschmerzen. Viele Importeure vertrauen den Lieferantenpapieren ohne Überprüfung. Sie entdecken Probleme erst, wenn der Zoll ihre Sendung beanstandet.
To verify authentic FDA-compliant UDI documentation, cross-reference your supplier's Device Identifier (DI) against the FDA's public GUDID database, confirm they use an FDA-accredited issuing agency like GS1 or HIBCC, and request original certificates showing their unique company prefix and device registration status.
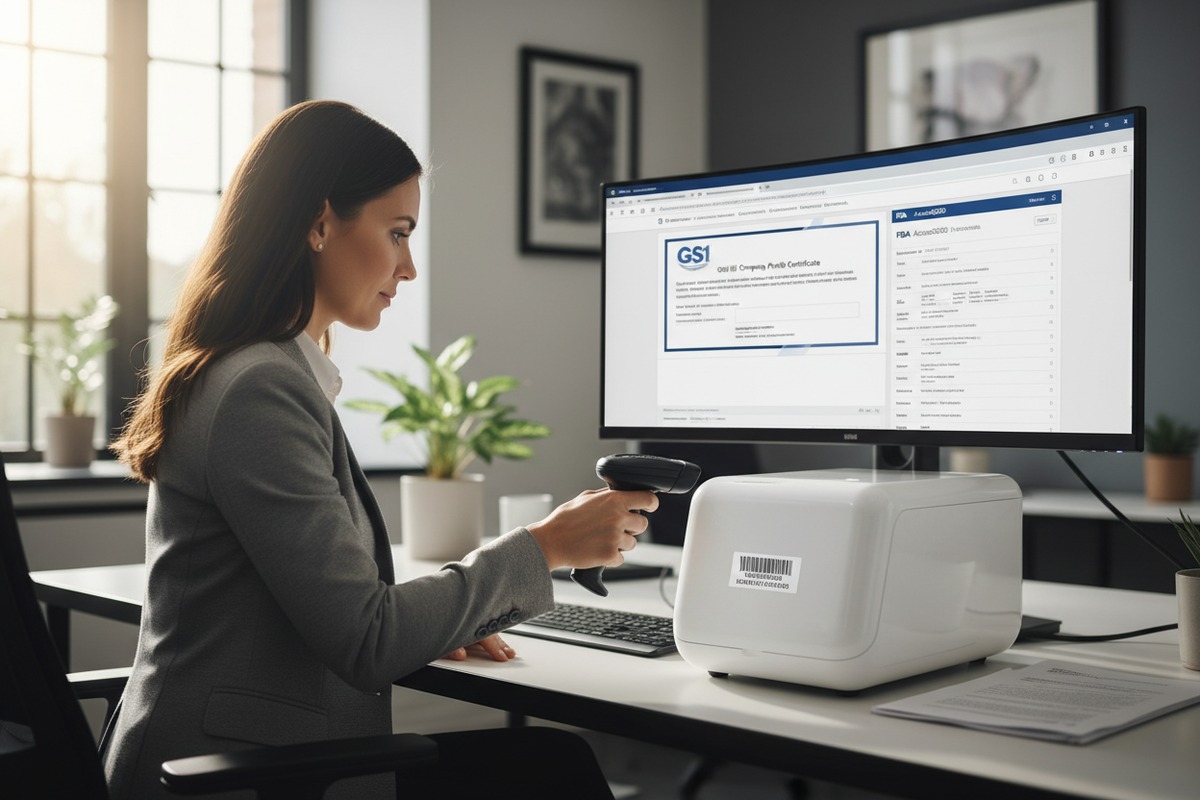
Was macht UDI-Dokumentation gültig?
Das UDI-System hat zwei Hauptteile. Die Gerätekennung (DI) 2 ist ein fester Code. Er identifiziert den Hersteller und das spezifische Gerätemodell. Die Produktionskennung (PI) 3 ändert sich mit jeder Charge. Sie enthält Losnummern, Seriennummern und Verfallsdaten.
Für Stoßwellentherapiegeräte der Klasse II sind sowohl DI als auch PI obligatorisch. Unser Qualitätsteam fügt diese Elemente immer jeder von uns produzierten Einheit hinzu.
Wichtige Dokumente, die Sie von Ihrem Lieferanten anfordern sollten
| Dokumenttyp | Was es beweist | Warnsignale, auf die Sie achten sollten |
|---|---|---|
| GS1 4 Firmenpräfix-Zertifikat | Legitimation der ausstellenden Stelle | Abgelaufene Daten, nicht übereinstimmende Firmennamen |
| GUDID-Einreichungsbestätigung | Daten ordnungsgemäß in die FDA-Datenbank hochgeladen | Fehlende Einreichungsdaten, unvollständige Felder |
| 21 CFR 801.20 Konformitätserklärung | Etikettenformat entspricht den FDA-Anforderungen | Vage Sprache, keine spezifischen Verweisungen auf Vorschriften |
| Auszug aus dem Gerätemängelbericht | UDI in das Qualitätssystem integriert | Handschriftliche Notizen, inkonsistente Formatierung |
So gleichen Sie Informationen ab
Go directly to the FDA's AccessGUDID website. Enter your supplier's DI number. The database shows all registered device information. Compare this against what your supplier provided.
Suchen Sie nach exakten Übereinstimmungen bei:
- Markenname Rechtschreibung
- Gerätebeschreibung
- Firmenname und Adresse
- Sterilisationsstatus
- MRT-Sicherheitsinformationen
Jede Nichtübereinstimmung signalisiert ein Problem. Entweder hat Ihnen der Lieferant falsche Informationen gegeben, oder er hat niemals eine ordnungsgemäße Registrierung abgeschlossen.
Zusammenarbeit mit akkreditierten Ausgabestellen
Die FDA akzeptiert UDIs nur von drei akkreditierten Stellen: GS1, HIBCC und ICCBBA. FDA-akkreditierte Ausgabestelle 5 Unsere Einrichtung verwendet GS1, da es die globalen Märkte dominiert. Ihr Lieferant kann kein eigenes Nummerierungssystem erstellen.
Fordern Sie deren Zertifikat der Ausgabestelle an. Rufen Sie diese Stelle an, um den Mitgliedsstatus zu bestätigen. Dieser zusätzliche Schritt deckt viele betrügerische Ansprüche auf.
Chinesische Hersteller verwenden manchmal nationale UDI-Nummern. China hat sein eigenes NMPA UDI-System 6. Diese Codes sind für US-Importe nicht gültig. Ihr Lieferant muss separate US-konforme UDIs haben.
Welche rechtlichen Verpflichtungen habe ich bei der UDI-Registrierung, wenn ich Schockwellenmaschinen aus China unter Eigenmarke vertreibe?
Aus unserer Erfahrung mit US-Markeninhabern verstehen viele nicht, wer die rechtliche Verantwortung trägt. Sie gehen davon aus, dass die chinesische Fabrik alles erledigt. Die FDA sieht das anders.
Wenn Sie Stoßwellenmaschinen aus China unter Eigenmarke vertreiben, werden Sie gemäß den FDA-Vorschriften zum rechtlichen "Labeler" und sind somit voll verantwortlich für die Beschaffung Ihrer eigenen Gerätekennung, die Einreichung vollständiger GUDID-Daten unter Ihrem Firmennamen, die Sicherstellung, dass alle UDI-Elemente auf Ihren Markenetiketten erscheinen, und die Führung laufender Konformitätsaufzeichnungen.

Die rechtliche Definition von "Labeler"
Die FDA definiert den Labeler als denjenigen, der seinen Namen auf dem Gerätekennzeichen anbringt. rechtlicher "Labeler" 8 Wenn Sie unsere Stoßwellenmaschinen unter Ihrer Marke als Eigenmarke vertreiben, werden Sie zum Labeler. Dies überträgt Ihnen erhebliche regulatorische Belastungen.
Sie müssen:
- Holen Sie sich Ihr eigenes Firmenpräfix von einer akkreditierten ausstellenden Agentur
- Erstellen Sie eindeutige DIs für jede von Ihnen verkaufte Geräteversion
- Submit GUDID data under your company's FDA establishment registration
- Reagieren Sie auf alle FDA-Anfragen zu Ihren Geräten
The Chinese manufacturer's UDI does not transfer to your branded products. You need entirely new identifiers.
Registrierungs- und Einreichungsverantwortlichkeiten
| Verantwortung | Liegen beim Importeur/Eigenmarkenhersteller | Fällt auf chinesischen Hersteller |
|---|---|---|
| FDA-Registrierung von Einrichtungen | Ja | Nur wenn unter eigener Marke verkauft |
| Gerätelistung | Ja | Nur wenn unter eigener Marke verkauft |
| GUDID-Datenübermittlung | Ja | Nein, es sei denn, vertraglich vereinbart |
| Genehmigung des Etikettendesigns | Ja | Bietet nur Vorlage an |
| Überwachung nach dem Inverkehrbringen | Ja | Nur Herstellungsunterstützung |
| Meldung von unerwünschten Ereignissen | Ja | Muss den Etikettierer benachrichtigen |
Kosten, die Sie budgetieren müssen
Viele Importeure unterschätzen die Compliance-Kosten. Der Erwerb eines GS1-Unternehmenspräfixes kostet zwischen 250 und 2.100 US-Dollar pro Jahr, abhängig von Ihrem Umsatz. GUDID-Einreichungen sind kostenlos, erfordern jedoch Personalzeit und Fachwissen.
Professionelle regulatorische Berater berechnen 10.000 US-Dollar oder mehr für die vollständige UDI-Implementierung. Dies umfasst die Bestätigung der Klassifizierung, die Einrichtung der Ausgabestelle, die Formatierung der GUDID-Daten und die Überprüfung des Etikettendesigns.
Unser Team kann Etikettenvorlagen bereitstellen, die die FDA-Platzierungs- und Formatierungsanforderungen erfüllen. Die Registrierungsgebühren und Einreichungen bleiben jedoch Ihre Verantwortung.
Laufende Compliance-Verpflichtungen
Ihre Verantwortlichkeiten enden nicht nach der erstmaligen Registrierung. Sie müssen GUDID-Aufzeichnungen aktualisieren, wenn:
- Geräte-Spezifikationen sich ändern
- Sie ein Produkt einstellen
- Neue Versionen starten
- Änderungen der Unternehmensinformationen
Die FDA führt Audits durch und erlässt Abmahnungen wegen veralteter oder fehlender GUDID-Informationen. Dies war ein häufiger Verstoß bei jüngsten FDA-Inspektionsergebnissen.
Vertragliche Schutzmaßnahmen mit Ihrem Lieferanten
Entwerfen Sie klare Verträge mit Ihrem chinesischen Hersteller. Legen Sie fest, wer für jedes Compliance-Element zuständig ist. Unsere Standardvereinbarungen besagen eindeutig, dass:
- Wir technische Spezifikationen für GUDID-Felder bereitstellen
- Wir nach Ihren genehmigten Etikettendesigns fertigen
- Wir Produktionsaufzeichnungen für die PI-Rückverfolgbarkeit führen
- Sie alle FDA-Einreichungen und -Mitteilungen bearbeiten
Lassen Sie diese Vereinbarungen von einem Rechtsanwalt für regulatorische Angelegenheiten prüfen, bevor Sie sie unterzeichnen.
Wie stelle ich sicher, dass die physischen UDI-Etiketten auf meinen importierten Maschinen die Haltbarkeits- und Platzierungsstandards der FDA erfüllen?
Unsere Produktionslinie führt strenge Qualitätskontrollen für jedes von uns angebrachte Etikett durch. Dennoch sehen wir immer wieder, dass Importeure Geräte mit Etiketten erhalten, die den FDA-Standards nicht entsprechen. Das Problem entsteht oft durch unklare Spezifikationen bei der Bestellung.
Physical UDI labels must include both human-readable text and machine-readable AIDC format (usually barcodes), use YYYY-MM-DD date formatting, remain legible throughout the device's expected service life, and for reusable shockwave machines, require permanent direct marking on the device itself that withstands repeated cleaning and sterilization.

Anforderungen an die direkte Kennzeichnung für wiederverwendbare Geräte
Stoßwellentherapiegeräte sind wiederverwendbare Geräte 9. Die FDA schreibt eine dauerhafte direkte Kennzeichnung auf dem Gerät vor – nicht nur auf der Verpackung. Das bedeutet, dass die UDI überstehen muss:
- Mehrere Reinigungszyklen
- Desinfektionsverfahren
- Normale Abnutzung durch klinischen Gebrauch
- Die gesamte erwartete Lebensdauer des Geräts
In unserer Einrichtung verwenden wir Lasergravur auf Metallkomponenten. Dies erzeugt dauerhafte Markierungen, die gegen Ausbleichen, Kratzer und chemische Einwirkungen beständig sind. Klebeetiketten allein erfüllen nicht die Anforderungen für wiederverwendbare Geräte.
Spezifikationen für das Etikettenformat
| UDI-Element | Format Anforderung | Häufige Fehler |
|---|---|---|
| Datumsformat | Nur JJJJ-MM-TT | Verwendung von MM/TT/JJJJ oder TT/MM/JJJJ |
| Barcode-Typ | Linear oder 2D (GS1-128, DataMatrix) | Geringe Auflösung, schlechter Kontrast |
| Menschenlesbar | Klartext in der Nähe des Barcodes | Zu kleiner Text, verdeckte Platzierung |
| Direkte Markierungsstelle | Sichtbarer, zugänglicher Bereich | Unter Komponenten versteckt |
| Dauerhaftigkeit | Lesbar über die gesamte Lebensdauer des Geräts | Verblassende Tinte, abblätternde Etiketten |
Testen der Haltbarkeit von Etiketten vor der Massenproduktion
Fordern Sie Haltbarkeitstestberichte von Ihrem Lieferanten an, bevor Sie die Produktion genehmigen. Unser Qualitätssicherungsteam führt diese Tests durch:
Abriebtest: Reiben Sie Etiketten mit handelsüblichen Reinigungstüchern für vorgegebene Zyklen. Überprüfen Sie die Lesbarkeit nach jedem Zyklus.
Chemikalienbeständigkeit: Setzen Sie Etiketten gängigen Krankenhausdesinfektionsmitteln aus. Überprüfen Sie, ob der Barcode-Scan weiterhin funktioniert.
Temperaturwechsel: Setzen Sie Etiketten extremen Lagertemperaturen aus. Untersuchen Sie auf Risse oder Verblassen.
Alterungssimulation: Beschleunigte Alterungstests sagen den Zustand des Etiketts nach Jahren der Nutzung voraus.
Fordern Sie Fotos und Testdaten an, die diese Verfahren dokumentieren. Seriöse Hersteller führen diese Aufzeichnungen als Standardpraxis.
Barcode-Qualitätsstandards
Ihr UDI-Barcode muss zuverlässig scanbar sein. Die FDA verweist auf ISO/IEC-Standards für die Barcode-Qualität. Der Barcode benötigt:
- Minimales Kontrastverhältnis zwischen Balken und Leerzeichen
- Korrekte Ruhezonen (Leerraum um den Barcode)
- Richtige Abmessungen für die verwendete Symbologie
- Verifikationsgrad C oder besser
Unser Produktionsteam verwendet Barcode-Verifizierer – nicht nur Scanner –, um die Qualität zu bestätigen. Ein Scanner sagt Ihnen nur, ob ein Code lesbar ist. Ein Verifizierer misst die Qualität anhand von ISO-Standards.
Platzierungsregeln auf Gerät und Verpackung
Die UDI muss erscheinen auf:
- Dem Gerät selbst (direkte Kennzeichnung)
- Der Geräteverpackung
- Jeder übergeordneten Verpackung
Bei Stoßwellengeräten platzieren Sie die direkte Kennzeichnung dort, wo Benutzer sie während des normalen Betriebs leicht sehen können. Vermeiden Sie Stellen, die während des Gebrauchs oder der Reinigung abgedeckt werden.
Verpackungsetiketten müssen bei auf einem Regal stehender Verpackung gut sichtbar sein. Unser Designteam platziert UDIs auf der Vorder- oder Oberseite für einfaches Scannen.
Kann mein Lieferant die GUDID-Datenübermittlung und die Inspektion vor dem Versand verwalten, um Zollprobleme zu vermeiden?
Wenn unser Team Exportlieferungen vorbereitet, stimmen wir uns eng mit den Importeuren bezüglich der Dokumentation ab. Kluge Käufer legen Inspektionsprotokolle fest, bevor die Produktion beginnt. Dies verhindert kostspielige Überraschungen an US-Häfen.
Ja, qualifizierte chinesische Lieferanten können die GUDID-Datenübermittlung und die Inspektion vor dem Versand durch vertragliche Vereinbarungen verwalten, aber Sie müssen deren Übermittlungsfähigkeiten überprüfen, detaillierte Inspektionschecklisten erstellen, die die UDI-Präsenz und Scannbarkeit abdecken, Fotodokumentation jedes Etiketts verlangen und eine schriftliche Bestätigung erhalten, dass alle Geräte die UDI-Verifizierung bestanden haben, bevor sie versendet werden.
Was Lieferanten können und nicht können
Chinesische Hersteller können technisch GUDID-Daten für ihre Produkte einreichen. Es gibt jedoch praktische Einschränkungen. Wenn Sie der Private Labeler sind, müssen GUDID-Einreichungen Ihr Unternehmen auflisten – nicht den Hersteller. Dies erfordert Ihre FDA-Registrierungsnummer für die Einrichtung.
| Service | Was der Lieferant bereitstellen kann | Was Sie bereitstellen müssen |
|---|---|---|
| GUDID-Dateneingabe | Vorlagenerstellung, Formatierung | Unternehmensregistrierung, Autorisierung |
| Inspektion vor dem Versand | Physische Verifizierung, Fotos | Kriterien für Inspektionschecklisten |
| Dokumentationspaket | Zertifikate, Testberichte | FDA-Eingabeformulare, Anweisungen für den Broker |
| Etikettenproduktion | Druck, Anbringung, Verifizierung | Genehmigte Grafiken, UDI-Nummern |
| Unterstützung bei der Zollabfertigung | Kommerzielle Dokumente | Importbürgschaft, Broker-Beziehung |
Strukturierung einer effektiven Inspektion vor dem Versand
Ein gründliches Inspektionsprotokoll erkennt Probleme, bevor sie zu Zollbeschränkungen führen. Unsere Standardinspektion vor dem Versand zur UDI-Konformität umfasst:
Überprüfung der Etikettenpräsenz: Jede inspizierte Einheit hat alle erforderlichen Etiketten an den richtigen Stellen.
Barcode-Scan-Test: Jeder Barcode wird mit einem Lesegerät der Verifikationsklasse gescannt. Ergebnisse dokumentiert.
Überprüfung der menschlich lesbaren Zeichen: Text wird mit genehmigten Grafiken verglichen. Schriftgröße wird gemessen.
Inspektion der direkten Kennzeichnung: Permanente Kennzeichnungen werden auf Klarheit, Position und Haltbarkeitsindikatoren geprüft.
Protokoll für die Fotografie: Einzelne Fotos jeder einzigartigen Etikettenkonfiguration. Weitwinkelaufnahmen, die die Platzierung des Etiketts am Gerät zeigen.
Dokumentenpaket für die Zollabfertigung
Bereiten Sie diese Dokumente vor, bevor Ihre Sendung China verlässt:
Handelsrechnung: Enthält detaillierte Gerätebeschreibungen, die mit den GUDID-Einträgen übereinstimmen.
Packliste: Stückzahlen, Seriennummern, Chargennummern für die PI-Verifizierung.
Konformitätszertifikat: Entspricht 21 CFR 801.20 und 21 CFR 830.
GUDID-Einreichungsbestätigung: Ausdruck, der eine erfolgreiche Datenbankeingabe zeigt.
Vorversand-Inspektionsbericht: Fotos, Scanergebnisse, Inspektorenzertifizierung.
Wenn dieses Paket bereit ist, beschleunigt es die Zollabfertigung. Wenn Fragen der FDA auftreten, haben Sie sofortige Dokumentation zur Beantwortung.
Notfallplanung für Zollrückhaltungen
Selbst bei perfekter Vorbereitung können Rückhaltungen auftreten. Kennen Sie den Prozess des FDA-766-Formulars. Dieses Formular bittet um Erlaubnis, nicht konforme Geräte in einer ausgewiesenen Einrichtung neu zu kennzeichnen.
Der Prozess dauert Zeit und kostet Geld. Lagergebühren fallen täglich an. Einige Importeure pflegen Beziehungen zu FDA-registrierten Neukennzeichnungsanlagen in der Nähe wichtiger Häfen.
Unsere Empfehlung: Investieren Sie darin, es von Anfang an richtig zu machen. Die Kosten für eine ordnungsgemäße UDI-Implementierung sind weitaus geringer als die Gebühren für eine Not-Neukennzeichnung zuzüglich entgangener Einnahmen.
Aufbau langfristiger Lieferantenbeziehungen
Arbeiten Sie mit Lieferanten zusammen, die die FDA-Anforderungen genau verstehen. In unserer Einrichtung investieren wir in kontinuierliche Schulungen zu regulatorischen Angelegenheiten. Unser Exportteam überwacht Aktualisierungen der FDA-Richtlinien. Wir informieren Kunden über Änderungen, die ihre Produkte betreffen.
Fragen Sie potenzielle Lieferanten nach ihrer Erfahrung mit der Einhaltung von FDA-Vorschriften. Fordern Sie Referenzen von US-Kunden an. Überprüfen Sie, ob sie erfolgreich Klasse-II-Geräte ohne Zollprobleme exportiert haben.
Das billigste Angebot kommt oft von Lieferanten, die bei der Einhaltung von Vorschriften Abstriche machen. Dieser niedrige Preis wird teuer, wenn Ihre Sendung wochenlang im Hafen liegt.
Schlussfolgerung
FDA UDI compliance requires active verification at every step. Check your supplier's documentation against the GUDID database. Understand your legal responsibilities as a private labeler. Inspect physical labels for durability and proper formatting. Establish pre-shipment protocols before production begins. These steps protect your business from costly customs delays.
Fußnoten
1. Explains FDA’s UDI system and requirements for medical devices. ︎
2. Definiert den Device Identifier (DI) als obligatorische UDI-Komponente. ︎
3. Definiert den Production Identifier (PI) als variable UDI-Komponente. ︎
4. Explains GS1’s role in supporting UDI implementation for medical devices. ︎
5. Listet und beschreibt die von der FDA akkreditierten Organisationen für die Ausstellung von UDIs. ︎
6. Details China’s National Medical Products Administration UDI system. ︎
7. Provides information about the FDA’s Global Unique Device Identification Database. ︎
8. Provides the FDA’s regulatory definition of a “labeler” for medical devices. ︎
9. Erläutert die Anforderungen der FDA für die direkte Kennzeichnung von UDIs auf wiederverwendbaren Medizinprodukten. ︎



 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
Nehmen Sie an der Diskussion teil
Haben Sie eine Frage oder einen Einblick zu teilen? Wir lesen jeden Kommentar — ob Sie Distributor, Salonbesitzer oder einfach nur neugierig auf die Technologie sind. Ihre praktische Erfahrung hilft anderen, bessere Entscheidungen zu treffen. Teilen Sie Ihre Gedanken unten mit.