

Jede Woche erhält unser Exportteam Anfragen von US-Käufern, die von Stoßwellengeräten verbrannt wurden, die online großartig aussahen, aber die Zollinspektion nicht bestanden haben. Der Frust ist real. Tausende von Dollar verloren. Monate des Wartens verschwendet. Und das Schlimmste? Diese Probleme sind mit dem richtigen Wissen vollständig vermeidbar.
Um US-Markt-Stoßwellentherapiegeräte bei der Beschaffung aus China zu identifizieren, verifizieren Sie die FDA 510(k)-Freigabe für Geräte der Klasse II, fordern Sie offizielle Dokumentation einschließlich Gerätelistertungsnummern an, überprüfen Sie die FDA-Datenbank unabhängig und stellen Sie sicher, dass die technischen Spezifikationen mit den freigegebenen Indikationen übereinstimmen. Die CE-Kennzeichnung allein reicht für den US-Import nicht aus.
Dieser Leitfaden führt Sie durch jeden Schritt des Verifizierungsprozesses. Sie erfahren genau, welche Dokumente Sie verlangen müssen, auf welche Warnsignale Sie achten müssen und wie Sie Ihre Investition vor kostspieligen Compliance-Fehlern schützen können.
Wie überprüfe ich, ob ein chinesisches Stoßwellentherapiegerät den US-amerikanischen regulatorischen und Sicherheitsstandards entspricht?
Wenn unser Qualitätsteam Exportdokumente für US-gebundene Sendungen vorbereitet, befolgen wir eine strenge Checkliste, die viele ausländische Käufer übersehen. Die regulatorische Landschaft ist komplex. Ein fehlendes Dokument kann bedeuten, dass Ihre Maschine auf unbestimmte Zeit in einem Zollager verbleibt.
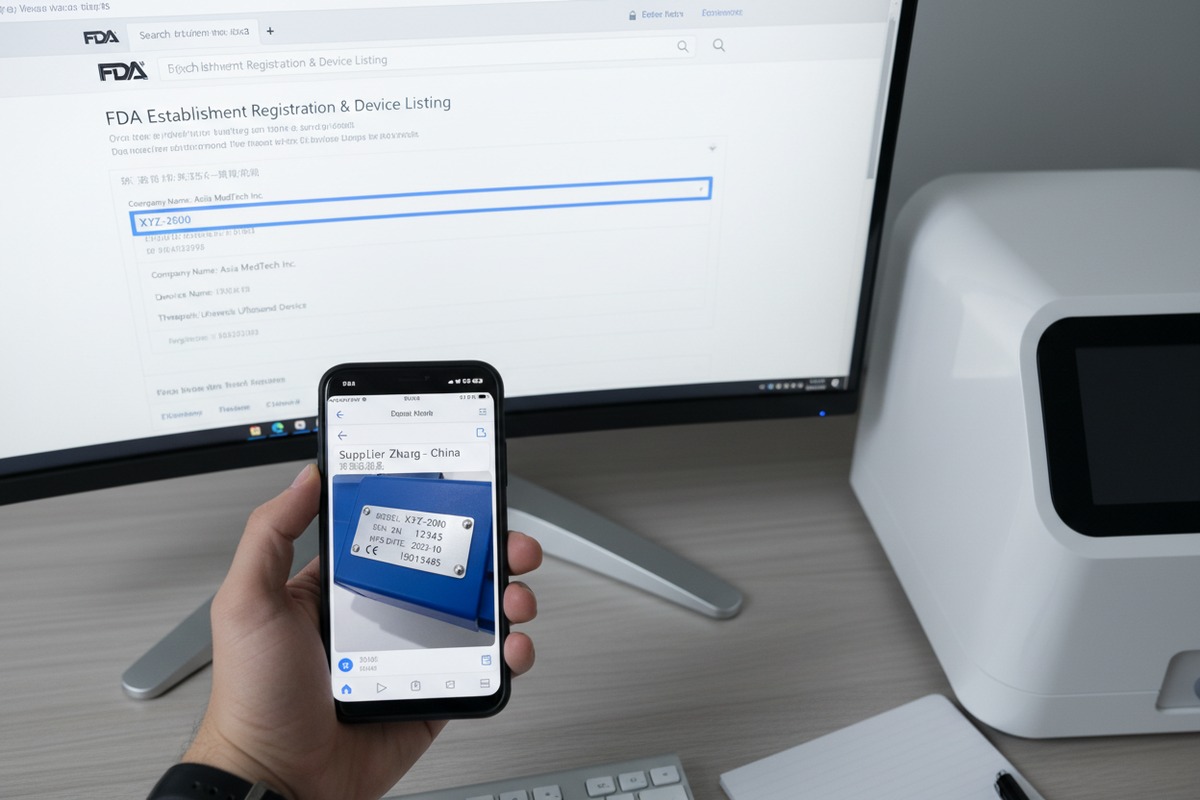
Um die Einhaltung der US-Vorschriften zu überprüfen, fordern Sie das FDA 510(k)-Freigabeschreiben mit einer gültigen K-Nummer an, bestätigen Sie die FDA-Registrierung des Herstellers, überprüfen Sie die Geräteauflistung in der FDA-Datenbank und stellen Sie sicher, dass die Kennzeichnung den freigegebenen Indikationen entspricht. "FDA-registriert" ist nicht dasselbe wie "FDA freigegeben" – nur die 510(k)-Freigabe autorisiert den Markteintritt.
Verständnis der FDA-Geräteklassifizierungen
Die FDA klassifiziert Medizinprodukte anhand des Risikoniveaus in drei Kategorien. Diese Klassifizierung bestimmt, welche Dokumentation Sie benötigen.
Klasse-I-Geräte bergen das geringste Risiko. Radiale Stoßwellengeräte fallen manchmal hierunter. Sie benötigen eine grundlegende Registrierungs- und Kennzeichnungskonformität, aber keine 510(k)-Freigabe.
Klasse-II-Geräten 1 erfordern eine 510(k)-Freigabe. Die meisten therapeutischen Stoßwellengeräte fallen in diese Kategorie. Der Hersteller muss die "wesentliche Gleichwertigkeit" mit einem rechtmäßig vermarkteten Gerät nachweisen.
Klasse-III-Geräte bergen das höchste Risiko. Frühe fokussierte ESWT-Maschinen erforderten Vorabgenehmigung (PMA) 2. Das Orthospec-System beispielsweise erhielt die PMA P040026 für die Behandlung von Plantarfasziitis.
| Geräteklasse | Risikostufe | Anforderung der FDA | Gängige Stoßwellentypen |
|---|---|---|---|
| Klasse I | Niedrig | Registrierung, GMP, Kennzeichnung | Einige radiale Geräte |
| Klasse II | Mäßig | 510(k)-Freigabe | Die meisten therapeutischen ESWT |
| Klasse III | Hoch | PMA oder IDE | Hochenergetische fokussierte Einheiten |
Wesentliche Verifizierungsdokumente
Bevor Sie eine Bestellung aufgeben, fordern Sie diese Dokumente von Ihrem chinesischen Lieferanten an:
Das 510(k)-Freigabeschreiben bestätigt die FDA-Genehmigung. Es enthält eine K-Nummer, die Sie unabhängig überprüfen können.
Die Gerätenlistennummer zeigt an, dass das spezifische Produkt registriert ist. Gleichen Sie dies in der FDA-Datenbank ab.
Die Registrierung der Einrichtung beweist, dass die Fabrik bei der FDA registriert ist. Sie bestätigt auch, dass sie einen US-Vertreter haben.
Quality System Regulation (QSR) 3 Die Zertifizierung nach 21 CFR 820 zeigt die Einhaltung der Herstellungsvorschriften. ISO 13485-Zertifizierung 4 unterstützt dies, ersetzt es aber nicht.
So verwenden Sie FDA-Datenbanken zur unabhängigen Verifizierung
Verlassen Sie sich niemals ausschließlich auf vom Lieferanten bereitgestellte Dokumente. Die FDA unterhält durchsuchbare Datenbanken zur Verifizierung.
Besuchen Sie die FDA 510(k)-Datenbank für vorab zugelassene Benachrichtigungen. Geben Sie die K-Nummer aus dem Freigabeschreiben ein. Die Ergebnisse sollten exakt übereinstimmen.
Überprüfen Sie die FDA-Datenbank für die Registrierung von Einrichtungen. Suchen Sie nach dem Namen der Einrichtung oder der Registrierungsnummer.
Überprüfen Sie sorgfältig die freigegebenen Indikationen. Ein Gerät, das für muskuloskelettale Schmerzen freigegeben wurde, darf nicht für die Wundheilung vermarktet werden. Abweichende Angaben deuten auf Compliance-Probleme hin.
| Verifizierungsschritt | FDA-Datenbank | Was ist zu prüfen? |
|---|---|---|
| 510(k)-Freigabe | 510(k)-Datenbank | K-Nummer, Gerätename, Indikationen |
| Fabrikregistrierung | Registrierung der Niederlassung | Registrierungsstatus, US-Vertreter |
| Gerätelistung | Geräte-Listing-Datenbank | Produktcode, Geräteklasse |
Welche Qualitätskontrollmaßnahmen sollte ich beachten, um sicherzustellen, dass die Leistung des Stoßwellengeräts stabil ist?
Unsere Produktionshalle führt kontinuierliche Testprotokolle durch, die viele Käufer überraschen würden. Leistungsstabilität ist nicht automatisch. Sie erfordert eine systematische Qualitätskontrolle in jeder Herstellungsphase. Ohne ordnungsgemäße Qualitätskontrolle versagen selbst gut konstruierte Maschinen innerhalb von Monaten.
Suchen Sie nach Herstellern mit dokumentierten Qualitätsmanagementsystemen, einschließlich ISO 13485-Zertifizierung, In-Prozess-Prüfprotokollen, Endkontrollprotokollen und Kalibrierungsberichten von Drittanbietern. Fordern Sie Messdaten zur Energiedichteflussdichte (EFD), Ergebnisse von Haltbarkeitstests für Handstücke und eine Zertifizierung der elektromagnetischen Verträglichkeit (EMV) gemäß den IEC 60601-Standards an.

Kritische technische Spezifikationen zur Überprüfung
Leistungsstabilität beginnt mit den richtigen Spezifikationen. Verstehen Sie, welche Zahlen wichtig sind.
Energiestromdichte (EFD) 6 misst die therapeutische Leistung. Sie sollte über die gesamte Lebensdauer der Maschine konstant bleiben. Fordern Sie Kalibrierungsdaten an, die die EFD-Varianz zeigen.
Die Fokussierungsabbildung zeigt, wo sich die Energie konzentriert. Fokussierte Maschinen benötigen präzise Fokussierungszonen. Eine schlechte Abbildung bedeutet unvorhersehbare Behandlungsergebnisse.
Die Lebensdauer des Handstücks beeinflusst die langfristigen Kosten. Hochwertige Handstücke liefern 1-5 Millionen Impulse vor dem Austausch. Billige Geräte fallen nach 100.000 Impulsen aus.
Überlegungen zur radialen vs. fokussierten Technologie
Die beiden Haupttypen von Stoßwellen erfordern unterschiedliche Qualitätsmaßstäbe.
Die radiale Stoßwellentechnologie nutzt pneumatischen Druck, um ballistische Wellen zu erzeugen. Diese Wellen breiten sich vom Applikatorspitze nach außen aus. Die Eindringtiefe erreicht etwa 3-4 Zentimeter. Die Technologie ist einfacher und langlebiger.
Die fokussierte Stoßwellentechnologie konzentriert Energie auf eine bestimmte Tiefe. Sie dringt bis zu 12 Zentimeter tief ein. Die Präzision erfordert eine anspruchsvollere Fertigung. Die Qualitätskontrolle muss strenger sein.
| Spezifikation | Radialer Typ | Fokussierter Typ |
|---|---|---|
| Eindringtiefe | 3-4 cm | Bis zu 12 cm |
| Energiekonzentration | Diffus | Präziser Brennpunkt |
| Fertigungskomplexität | Niedriger | Höher |
| QS-Anforderungen | Standard | Streng |
| Typische FDA-Klasse | Klasse I/II | Klasse II/III |
Anforderungen an das Qualitätsmanagementsystem
Ein robustes Qualitätsmanagementsystem verhindert Mängel, bevor sie auftreten.
Die ISO 13485-Zertifizierung ist die Basis. Sie demonstriert eine systematische Qualitätskontrolle. Aber eine Zertifizierung allein reicht nicht aus. Fordern Sie Auditberichte und Aufzeichnungen über Korrekturmaßnahmen an.
Aufzeichnungen zur Designverifizierung zeigen, dass das Produkt anhand von Spezifikationen getestet wurde. Fordern Sie diese Dokumente für das genaue Modell an, das Sie kaufen.
Produktionsprüfprotokolle dokumentieren Inprozesskontrollen. Jede Einheit sollte nachvollziehbare Testergebnisse aufweisen.
Endkontrollprotokolle gewährleisten Konsistenz vor dem Versand. Fragen Sie, welche Parameter getestet werden und welche Akzeptanzkriterien gelten.
Prüfnormen für die Konformität mit dem US-Markt
Mehrere IEC-Normen gelten für Stoßwellengeräte.
IEC 60601-1 7 deckt allgemeine Sicherheit und wesentliche Leistung ab. Jedes medizinische Elektrogerät muss konform sein.
IEC 60601-1-2 befasst sich mit der elektromagnetischen Verträglichkeit. Stoßwellenmaschinen dürfen andere Geräte nicht stören und müssen Störungen widerstehen.
IEC 62304 regelt die Software von Medizinprodukten. Wenn Ihre Maschine digitale Bedienelemente hat, gilt diese Norm.
ISO 14971 erfordert ein dokumentiertes Risikomanagement. Der Hersteller sollte eine vollständige Risikoanalyseakte haben.
Kann ich das Design anpassen und diese Stoßwellenmaschinen mit meinem eigenen Label versehen, um sie an meine US-Markenidentität anzupassen?
Wenn Kunden unsere Anlage in Guangzhou besuchen, kommen sie oft mit spezifischen Markenanforderungen. Unser Designteam hat gelernt, dass die Erwartungen des US-Marktes erheblich von denen anderer Regionen abweichen. Die gute Nachricht ist, dass eine umfassende Anpassung mit dem richtigen Fertigungspartner absolut erreichbar ist.
Ja, renommierte chinesische Hersteller bieten umfangreiche OEM- und ODM-Dienstleistungen an, einschließlich kundenspezifischer Gehäusefarben, Logo-Platzierung, Lokalisierung der Softwareschnittstelle und gebrandeter Verpackung. Stellen Sie jedoch sicher, dass alle Änderungen die von der FDA freigegebenen Spezifikationen nicht verändern, da Designänderungen neue behördliche Einreichungen erfordern können.

Verständnis von OEM vs. ODM-Dienstleistungen
Diese Begriffe beschreiben verschiedene Anpassungsstufen.
OEM (Original Equipment Manufacturing) bringt Ihre Marke auf ein bestehendes Produkt. Das Maschinendesign bleibt gleich. Sie passen Farben, Logos, Verpackung und Dokumentation an.
ODM (Original Design Manufacturing) beinhaltet eine tiefere Zusammenarbeit. Sie können Funktionen modifizieren, Spezifikationen ändern oder völlig neue Konfigurationen entwickeln. Dies erfordert mehr Zeit und Investitionen.
| Service-Typ | Anpassungsgrad | Zeitleiste | Mindestbestellmenge | FDA-Implikationen |
|---|---|---|---|---|
| OEM Basis | Logo, Farben, Verpackung | 2-4 Wochen | 10-50 Einheiten | Normalerweise keine |
| OEM Fortgeschritten | Benutzeroberfläche, Dokumentation, Zubehör | 4-8 weeks | 50-100 Einheiten | Kennzeichnungsprüfung erforderlich |
| ODM | Spezifikationen, Funktionen, Design | 3-6 Monate | 100+ Einheiten | Kann ein neues 510(k) erfordern |
Anforderungen an die Software-Lokalisierung
US-Praktiker erwarten intuitive Benutzeroberflächen. Eine ordnungsgemäße Lokalisierung geht über die Übersetzung hinaus.
Die Sprache muss klares Englisch mit korrekter medizinischer Terminologie sein. Automatisierte Übersetzungen scheitern oft. Fordern Sie eine Überprüfung aller Texte durch englische Muttersprachler an.
Behandlungsprotokolle sollten mit den US-amerikanischen klinischen Praktiken übereinstimmen. Voreingestellte Programme sparen dem Praktiker Zeit. Stellen Sie sicher, dass die Protokolle gängigen US-amerikanischen Behandlungsansätzen entsprechen.
Maßeinheiten müssen, wo angebracht, US-Konventionen verwenden. Einige Praktiker bevorzugen für bestimmte Parameter imperiale Maße.
Die Datenverarbeitung muss US-Standards entsprechen. Wenn die Maschine Patienteninformationen speichert, gelten die HIPAA-Bestimmungen. Besprechen Sie die Datensicherheitsfunktionen mit Ihrem Lieferanten.
Branding ohne Kompromisse bei der Compliance
Die Anpassung hat Grenzen, wenn eine FDA-Zulassung im Spiel ist.
Der Gerätename auf der Kennzeichnung muss mit der 510(k)-Freigabe übereinstimmen. Sie können Ihren Markennamen hinzufügen, aber der freigegebene Gerätename muss erhalten bleiben.
Die Anwendungsgebiete dürfen nicht über die freigegebenen Angaben hinausgehen. Ihre Marketingmaterialien müssen innerhalb der genehmigten Verwendungszwecke bleiben.
Technische Spezifikationen dürfen sich ohne behördliche Überprüfung nicht ändern. Wenn Sie andere Energielevel oder Frequenzen wünschen, konsultieren Sie zuerst einen Regulierungsexperten.
Zusammenarbeit mit Herstellern bei kundenspezifischen Projekten
Eine erfolgreiche Anpassung erfordert klare Kommunikation.
Stellen Sie detaillierte Spezifikationen schriftlich zur Verfügung. Fügen Sie Maßzeichnungen für die Platzierung des Logos bei. Geben Sie genaue Farbcodes an.
Fordern Sie Muster vor der Produktion an. Physische Prototypen decken Probleme auf, die digitale Mockups übersehen.
Legen Sie Genehmigungsprozesse fest. Definieren Sie, wer Designs und in welchen Phasen abzeichnet.
Planen Sie längere Lieferzeiten ein. Kundenspezifische Projekte dauern länger als Standardbestellungen. Berücksichtigen Sie dies in Ihrem Einkaufszeitplan.
Wie verwalte ich die Tür-zu-Tür-Logistik und die Vorversandkontrollen, um beschädigte Geräte zu vermeiden?
Unser Logistikteam koordiniert Sendungen über sechs Kontinente hinweg. Die Reise von Guangzhou zu einer US-Klinik birgt viele potenzielle Fehlerquellen. Eine ordnungsgemäße Logistikverwaltung verhindert den Herzschmerz, beschädigte Geräte nach monatelangem Warten zu erhalten.
Implementieren Sie obligatorische Vorversandinspektionen durch Dritte, legen Sie stoßfeste Verpackungen mit ausreichender Polsterung fest, verlangen Sie detaillierte Fotodokumentation vor dem Versiegeln, beauftragen Sie Spediteure mit Erfahrung im Umgang mit medizinischen Geräten und schließen Sie eine angemessene Seefrachtversicherung ab, die den vollen Ersatzwert abdeckt.

Protokolle für Inspektionen vor der Verschiffung
Inspektionen durch Dritte bieten eine objektive Verifizierung.
Eine visuelle Inspektion bestätigt keine kosmetischen Schäden. Inspektoren fotografieren die Maschine aus mehreren Blickwinkeln.
Funktionale Tests überprüfen, ob die Maschine korrekt funktioniert. Alle Modi sollten vor dem Versand getestet werden.
Die Dokumentenprüfung stellt sicher, dass alle Papiere enthalten sind. Fehlende Zertifikate verursachen Zollverzögerungen.
Die Verpackungsinspektion bestätigt ausreichenden Schutz. Inspektoren prüfen Polsterung, Kartonintegrität und Feuchtigkeitsschutz.
| Inspektionselement | Was Inspektoren prüfen | Warum es wichtig ist |
|---|---|---|
| Aussehen | Kratzer, Dellen, Farbgenauigkeit | Kundenzufriedenheit |
| Funktion | Alle Modi, Displays, Handstücke | Betriebsbereitschaft |
| Dokumentation | Zertifikate, Handbücher, Garantien | Zollabfertigung |
| Verpackung | Polsterung, Versiegelung, Etiketten | Transportschutz |
| Menge | Stückzahl, Zubehör | Bestellgenauigkeit |
Verpackungsanforderungen für sicheren Transport
Stoßwellengeräte sind Präzisionsinstrumente. Sie benötigen angemessenen Schutz.
Die Innenverpackung sollte kundenspezifische Schaumstoffeinlagen enthalten. Generische Verpackungsmaterialien ermöglichen Bewegung während des Transports. Bewegung verursacht Schäden.
Die Außenverpackung erfordert mindestens doppelwandige Wellpappkartons. Dreifachwandig ist besser für schwere Einheiten.
Feuchtigkeitsschutz verhindert Kondensationsschäden. Fügen Sie Trockenmittelpäckchen in die Verpackung ein.
Stoßindikatoren decken grobe Handhabung auf. Diese kleinen Geräte verfärben sich, wenn das Paket übermäßige Stöße erfährt.
Speditionsüberlegungen
Wählen Sie Speditionspartner mit Erfahrung im Bereich Medizinprodukte.
Luftfracht ist schneller, aber teurer. Sie eignet sich für dringende Bestellungen oder hochwertige Einheiten. Die Transitzeit beträgt in der Regel 5-10 Tage.
Seefracht ist für größere Sendungen kostengünstiger. Planen Sie eine Transitzeit von 25-35 Tagen ein. Container sollten temperaturkontrolliert sein.
Zollabfertigungsdienste helfen bei der Navigation durch Importanforderungen. Erfahrene Zollagenten kennen die Anforderungen an die FDA-Dokumentation. Sie verhindern kostspielige Verzögerungen.
Versicherung und Risikominderung
Eine angemessene Versicherung schützt Ihre Investition.
Die Transportversicherung für Seefracht sollte den vollen Ersatzwert abdecken. Die Standardhaftung des Spediteurs ist oft unzureichend.
Dokumentieren Sie alles vor dem Versand. Fotografien schaffen Beweise für Ansprüche.
Verstehen Incoterms 8. DDP (Delivered Duty Paid) überträgt das Risiko bis zur Lieferung auf den Verkäufer. EXW (Ex Works) macht Sie ab Werkstür verantwortlich.
Verwaltung der US-Importanforderungen
Die FDA-Registrierung erfordert einen US-Vertreter. Ihr Lieferant muss seine Niederlassung registrieren und seine Geräte auflisten.
Für bestimmte Medizinprodukte kann eine Vorabmitteilung erforderlich sein. Ihr Zollagent kann Sie über spezifische Anforderungen beraten.
Importwarnungen können Lieferungen von bestimmten Lieferanten oder Produkten beeinträchtigen. Überprüfen Sie die FDA-Importverweigerungsberichte, bevor Sie einen Lieferanten auswählen.
Zölle und Abgaben variieren je nach Produktklassifizierung. Berechnen Sie diese Kosten, bevor Sie die Preisgestaltung abschließen. Jüngste Änderungen der Handelspolitik können die Sätze beeinflussen.
Schlussfolgerung
Die Beschaffung von US-konformen Stoßwellentherapiegeräten aus China erfordert Sorgfalt bei der behördlichen Überprüfung, der Qualitätskontrolle, der Anpassungsplanung und der Logistikverwaltung. Der Aufwand schützt Ihre Investition und Ihren Ruf bei nachgelagerten Kunden.
Fußnoten
1. Bietet offizielle Informationen zu FDA-Klassifizierungen von Medizinprodukten. ︎
2. Erläutert das strengste Vorabprüfungsverfahren der FDA für Medizinprodukte. ︎
3. Beschreibt die Anforderungen der FDA an Qualitätsmanagementsysteme für Medizinprodukte. ︎
4. Beschreibt den internationalen Standard für Qualitätsmanagementsysteme bei Medizinprodukten. ︎
5. Ersetzt durch die aktuelle offizielle FDA-Seite für 510(k)-Freigaben. ︎
6. Definiert einen Schlüsselparameter für die Leistung von Stoßwellentherapiegeräten. ︎
7. Bietet Informationen zum internationalen Standard für die Sicherheit von medizinischen Elektrogeräten. ︎
8. Ersetzt durch die offizielle Seite der Internationalen Handelskammer (ICC) für Incoterms-Regeln. ︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
