In unseren Jahren der Entwicklung ästhetischer Technologie haben wir gesehen, wie Begeisterung für neue Geräte in Frustration umschlug, wenn Lieferungen aufgrund von Papierfehlern an den Grenzen stecken blieben NANDO-Datenbank 1. Die Beschaffung fortschrittlicher Geräte erfordert mehr als nur die Suche nach einem guten Preis; sie erfordert einen Partner, der das komplexe Geflecht internationaler Compliance versteht.
Um die Unterstützung bei der Lieferantenzertifizierung zu bewerten, müssen Sie die Echtheit ihrer Dokumente anhand offizieller Regierungsdatenbanken überprüfen, bestätigen, dass der Umfang ihrer Zertifizierung Ihren beabsichtigten Verwendungszweck abdeckt, und ihre Fähigkeit beurteilen, technische Unterlagen wie EMV-Berichte und biokompatible Daten bereitzustellen. Ein zuverlässiger Lieferant wird Sie aktiv durch regulatorische Hürden führen, anstatt nur ein PDF zu senden.
Lassen Sie uns die spezifischen Schritte untersuchen, die Sie unternehmen müssen, um sicherzustellen, dass Ihre Investition sicher und konform ist.
Wie kann ich überprüfen, ob die Zertifizierungen einer Pressotherapie-Maschine eines Lieferanten authentisch und für meinen spezifischen Markt gültig sind?
Wenn wir neuen Kunden helfen, die zuvor mit anderen Anbietern zu kämpfen hatten, stellen wir oft fest, dass ihre “zertifizierten” Maschinen durch abgelaufene oder gefälschte Dokumente gestützt wurden EMV (Elektromagnetische Verträglichkeit) Testbericht 2. Echte Compliance ist überprüfbar, und wir ermutigen Käufer immer, hinter die Kulissen eines digitalen Zertifikats zu blicken.
Sie können die Echtheit überprüfen, indem Sie die eindeutige Zertifikatsnummer anfordern und diese mit der offiziellen Online-Datenbank der ausstellenden Stelle abgleichen, wie z. B. dem FDA Device Listing oder der NANDO-Datenbank für europäische CE-Kennzeichnungen. Akzeptieren Sie niemals einen Screenshot; verlangen Sie immer den vollständigen PDF-Bericht und validieren Sie die Akkreditierung des Prüflabors unabhängig.
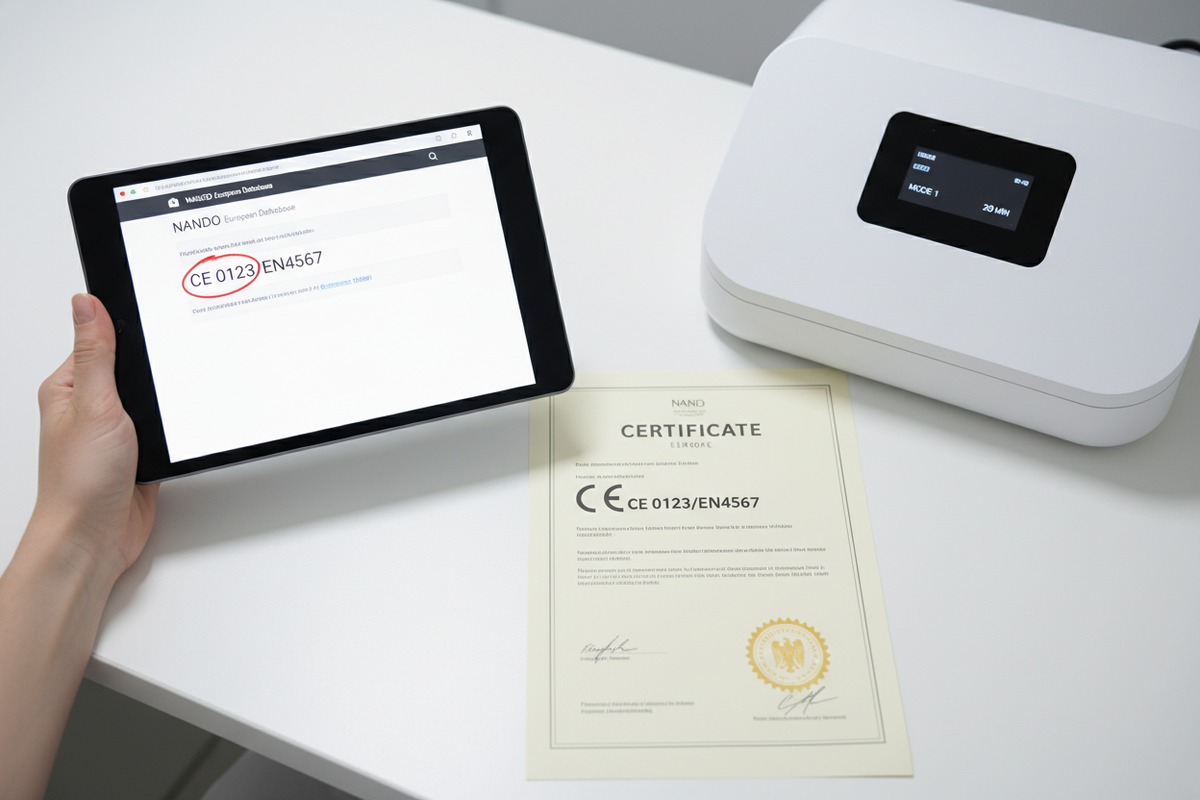
Die Gefahr von "Photoshop-Compliance"
In der Medizin- und Ästhetikgeräteindustrie sind "gefälschte Zertifikate" leider weit verbreitet LVD (Niederspannungsrichtlinie) Sicherheitsbericht 3. Ein Lieferant kann Ihnen ein Dokument zusenden, das offiziell aussieht und mit einem generischen "CE"- oder "FDA"-Logo versehen ist, aber keine rechtliche Gültigkeit hat. Eine authentische Zertifizierung ist nicht nur ein Stück Papier; es ist ein digitaler Fußabdruck im System einer Regulierungsbehörde Biokompatibilitätsberichte (ISO 10993) 4.
Um Ihr Unternehmen zu schützen, müssen Sie eine sorgfältige Prüfung durchführen. Wir empfehlen einen dreistufigen Verifizierungsprozess für jede Pressotherapie-Einheit, die Sie importieren möchten.
Schritt 1: Identifizieren Sie die Benannte Stelle oder Agentur
Für europäische Märkte wird ein CE-Zertifikat von einer "Benannte Stelle 5" (NB) ausgestellt. Jede NB hat eine vierstellige Identifikationsnummer (z. B. CE 0123). Wenn Ihnen ein Lieferant ein Konformitätserklärung 6 Ohne eine Benannte-Stellen-Nummer für ein Medizinprodukt ist dies ein Warnsignal. Für den US-Markt stellt die FDA keine "Zertifikate" im herkömmlichen Sinne aus; sie stellt Registrierungsnummern und 510(k)-Freigabebriefe aus.
Schritt 2: Offizielle Verifizierungsportale nutzen
Verlassen Sie sich nicht auf einen vom Lieferanten bereitgestellten Link. Gehen Sie direkt zur Quelle.
Tabelle 1: Offizielle Verifizierungsdatenbanken für wichtige Märkte
| Region | Zertifizierungstyp | Offizielle Datenbank / Verifizierungsmethode | Was suchen |
|---|---|---|---|
| USA | FDA-Registrierung | FDA Establishment Registration & Device Listing Database | Inhaber-/Betreiber-Nummer oder Eigenname |
| USA | FDA 510(k) | FDA 510(k) Premarket Notification Database | 510(k)-Nummer (beginnt normalerweise mit K) |
| EU | CE (Medizin) | NANDO (New Approach Notified and Designated Organisations) | Benannte-Stellen-Nummer auf dem Zertifikat |
| EU | CE (LVD/EMC) | Website des Ausstellers (z. B. TUV, SGS, Intertek) | Zertifikatsnummer oder Prüfberichtnummer |
| Kanada | MDL | Health Canada MDALL (Medical Devices Active License Listing) | Firmenname oder Gerätename |
Schritt 3: Überprüfen Sie den Geltungsbereich und den Modellnamen
Ein gängiger Trick ist, dass ein Lieferant ein gültiges Zertifikat für "Modell A" vorlegt, Ihnen aber "Modell B" verkauft und behauptet, sie seien die gleiche Serie. Aufsichtsbehörden sind hier streng. Wenn die Modellnummer auf Ihrer Rechnung nicht mit der Modellnummer auf dem Zertifikat oder Prüfbericht übereinstimmt, können die Waren vom Zoll beschlagnahmt werden. Wir stellen sicher, dass unsere technischen Unterlagen jede Variante unserer Pressotherapie-Systeme auflisten, um genau dieses Problem zu vermeiden.
Unterscheidung zwischen medizinischen und nicht-medizinischen Geräten
Pressotherapie-Geräte bewegen sich oft zwischen "Wellness" und "medizinisch"."
- Medical CE (MDR): Erforderlich, wenn das Gerät behauptet, spezifische Krankheiten zu behandeln (z. B. Lymphödem).
- Standard CE (LVD/EMC): Ausreichend für allgemeine Wellness- oder Schönheitsgeräte, die keine medizinischen Ansprüche erheben.
- FDA Klasse I vs. II: Die meisten einfachen Massagegeräte sind Klasse I (befreit von 510k), aber Geräte mit spezifischen Kompressionszyklen für medizinische Therapien sind Klasse II.
Wenn ein Lieferant behauptet, sein Gerät heile medizinische Zustände, aber nur ein Standard-Zertifikat der Niederspannungsrichtlinie (LVD) vorlegt, ist er nicht konform.
Wird meine Eigenmarke vollständig von den bestehenden Pressotherapie-Zertifizierungen des Herstellers abgedeckt?
Viele unserer OEM-Partner gehen davon aus, dass die bloße Anbringung ihres Logos auf unserem Standardchassis automatisch unsere behördliche Zulassung auf ihre Marke überträgt. Dies ist eine gefährliche Fehlannahme, die wir frühzeitig in der Entwurfsphase klären, um spätere rechtliche Haftung zu vermeiden.
Ihre Eigenmarke ist nicht automatisch abgedeckt; in der Regel müssen Sie als “Own Brand Labeler” oder “Private Label Distributor” agieren. Dies erfordert entweder den Abschluss einer vertraglichen Beziehung, bei der das Zertifikat des Herstellers auf Ihre Marke erweitert wird, oder die Einreichung einer neuen Listung, die sich auf die ursprüngliche Masterakte des Herstellers bezieht.
Das Konzept des "Own Brand Labeling" (OBL)
Wenn Sie eine Maschine importieren und Ihren Markennamen darauf anbringen, werden Sie in den Augen des Gesetzes zum "Hersteller", auch wenn Sie keine einzige Schraube angezogen haben. Das bedeutet, dass Sie die Verantwortung für die Sicherheit des Geräts übernehmen.
Wenn Sie unsere bestehenden KMSLASER-Zertifizierungen verwenden, muss die Dokumentation beim Zoll Ihre Marke mit unserer Produktionsstätte verknüpfen. Wenn die Papiere "YourBrand Inc." als Hersteller ausweisen, das Zertifikat aber "KMSLASER Co., Ltd." gehört, werden Zollbeamte die Diskrepanz beanstanden.
Drei gängige Wege zur Einhaltung von Eigenmarkenbestimmungen
-
Direkter Import (Distributormodell):
Sie behalten den Markennamen oder Modellnamen des Herstellers auf dem rückseitigen Etikett (Typenschild), auch wenn das vordere Logo Ihres ist. Die Bedienungsanleitung und die Verpackung nennen den ursprünglichen Hersteller. Dies ist der einfachste Weg, da die ursprünglichen Zertifikate direkt gelten. -
Mehrfachlistung (USA – FDA):
Für FDA-Geräte der Klasse II können wir eine "Multiple Listing" autorisieren. Dies ermöglicht es Ihnen, das Gerät unter Ihrem eigenen Handelsnamen und Ihrer eigenen Modellnummer zu verkaufen und gleichzeitig auf unsere 510(k)-Freigabenummer zu verweisen. Dies schafft eine rechtliche Brücke zwischen Ihrer Marke und unserer behördlichen Zulassung. -
OBL-Vereinbarung (Europa – CE):
Unter der neuen Medizinprodukteverordnung (MDR) 7, ist OBL deutlich strenger geworden. Sie benötigen in der Regel Ihr eigenes Qualitätsmanagementsystem (ISO 13485) 8 und müssen die vollständige technische Akte besitzen. Das bloße "Ausleihen" des CE-Zeichens der Fabrik ist nicht mehr so einfach wie unter den alten MDD-Richtlinien.
Verantwortungsmatrix
Es ist entscheidend zu definieren, wer was übernimmt. Wir verwenden eine Verantwortungsmatrix mit unseren Partnern, um sicherzustellen, dass keine Lücken entstehen.
Tabelle 2: Regulatorische Verantwortlichkeiten des Herstellers vs. Markeninhabers
| Verantwortung | Originalhersteller (Fabrik) | Private Label Markeninhaber (Sie) |
|---|---|---|
| Erstellung der technischen Dokumentation | Verantwortlich (Design & Tests) | Muss Zugang/Verfügbarkeit sicherstellen |
| Geräteverzeichnis (FDA) | Registriert die Einrichtung | Registriert sich als "Erstimporteur" |
| Benutzerhandbuch | Stellt Basisinhalte bereit | Passt an (Sicherheitsaussagen dürfen nicht geändert werden) |
| Meldung von unerwünschten Ereignissen | Untersucht die Grundursache | Erster Ansprechpartner für Benutzer |
| Zertifikatsverlängerung | Zahlt für jährliche Audits | Überprüft den Status jährlich |
Marketingaussagen vs. zertifizierter Geltungsbereich
Eine häufige Fallstrick tritt auf, wenn eine Eigenmarke die Marketingformulierungen ändert. Wenn unsere Pressotherapie-Maschine für "Verbesserung der Durchblutung" zertifiziert ist, Sie sie aber für "Gewichtsverlust" oder "Cellulitereduktion" vermarkten, haben Sie den "Verwendungszweck" geändert."
Die Änderung des Verwendungszwecks macht die ursprüngliche Zertifizierung ungültig. Die behördliche Zulassung ist spezifisch an die während der Prüfung gemachten Aussagen gebunden. Als Lieferant stellen wir die "Erklärung zum Verwendungszweck" zur Verfügung, die von den Regulierungsbehörden genehmigt wurde. Ihre Marketingmaterialien müssen strikt mit dieser Erklärung übereinstimmen, um weiterhin von unserer Zertifizierung abgedeckt zu sein.
Welche spezifischen regulatorischen Dokumentationen sollte ich anfordern, um sicherzustellen, dass meine importierten Maschinen den US-amerikanischen und europäischen Sicherheitsstandards entsprechen?
Wir schulen unser Verkaufsteam darin, proaktiv ein “Technisches Compliance-Paket” anzubieten, bevor ein Kunde überhaupt danach fragt, denn wir wissen, dass das Kramen nach Dokumenten während einer Zollbeschlagnahmung ein Albtraum ist. Ein professioneller Käufer weiß genau, welche Dateien er verlangen muss, um zu beweisen, dass die Ausrüstung sicher und legal ist.
Sie sollten strikt ein vollständiges technisches Dossier verlangen, das den EMV-Prüfbericht (Elektromagnetische Verträglichkeit), den LVD-Sicherheitsbericht (Niederspannungsrichtlinie), die vom Hersteller unterzeichnete Konformitätserklärung (DoC) und für den US-Markt den Nachweis der FDA-Registrierung des Unternehmens und der Geräteauflistung umfasst.
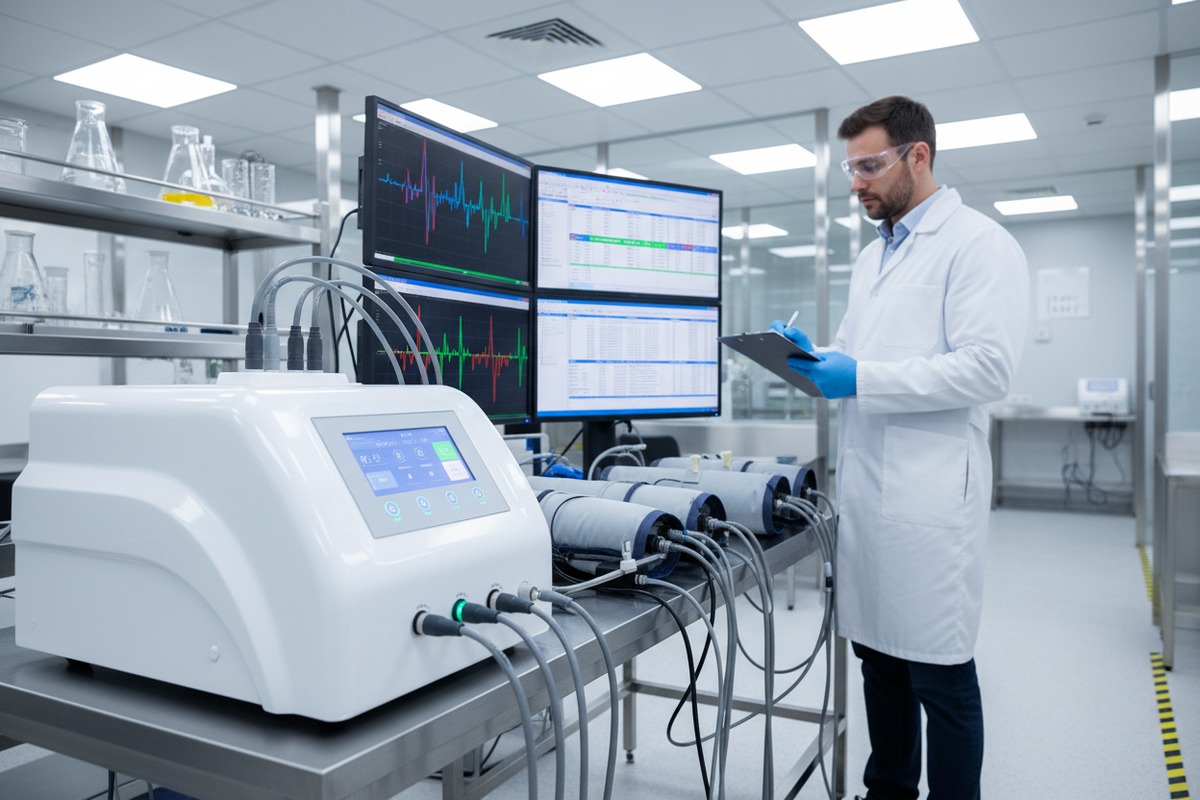
Die Kern-Technische-Trinität: EMV, LVD und RoHS
Für alle elektrischen Schönheitsgeräte, die in die USA oder die EU eingeführt werden, sind drei Säulen der Sicherheitstests nicht verhandelbar.
1. EMV-Bericht (Elektromagnetische Verträglichkeit)
Dies beweist, dass Ihre Pressotherapie-Maschine keine Störungen bei anderen elektronischen Geräten (wie WLAN oder medizinischen Monitoren) verursacht und nicht durch diese gestört wird.
- Warum Sie es brauchen: Der Zoll fordert dies oft an, um sicherzustellen, dass das Gerät den FCC- (USA) oder CE-EMV- (Europa) Standards entspricht.
2. LVD-Bericht (Niederspannungsrichtlinie) / Elektrische Sicherheit
Dies ist das wichtigste Sicherheitsdokument. Es bestätigt, dass die Maschine den Kunden nicht mit Stromschlag gefährdet oder in Brand gerät. Es deckt Isolierung, Erdung und die Sicherheit der Stromversorgung ab.
- 13. Wird der Griff zu heiß zum Anfassen? Schaltet sich die Maschine mit einem Fehlercode ab? Stellen Sie sicher, dass der Bericht den korrekten Standard zitiert (z. B. IEC 60601-1 für medizinische Geräte oder IEC 60335 für Haushalts-/Schönheitsgeräte).
3. RoHS (Restriction of Hazardous Substances)
Dies bescheinigt, dass die Materialien (Kunststoff, Farbe, Leiterplatten) keine Blei-, Quecksilber- oder andere toxische Schwermetalle enthalten. RoHS (Restriction of Hazardous Substances) 9
- Warum Sie es brauchen: Unerlässlich für den Eintritt in den EU-Markt; zunehmend in US-Bundesstaaten wie Kalifornien (Prop 65) gefordert.
ISO 13485: Der Qualitätsstandard
Obwohl ISO 13485 eine Zertifizierung auf Unternehmensebene und nicht auf Produktebene ist, ist sie unerlässlich. Sie beweist, dass die Fabrik über ein Qualitätsmanagementsystem speziell für medizinische Geräte verfügt. Wenn ein Lieferant nur ISO 9001 (allgemeine Fertigung) hat, verfügt er möglicherweise nicht über die strenge Rückverfolgbarkeit, die für medizinische ästhetische Geräte erforderlich ist.
Checkliste für Dokumentation nach Region
Unterschiedliche Märkte sprechen unterschiedliche regulatorische Sprachen. Wir verwenden die folgende Checkliste, um sicherzustellen, dass unsere Sendungen reibungslos über Grenzen hinweg abgewickelt werden.
Tabelle 3: Checkliste für wesentliche regulatorische Dokumente
| Dokumentenname | Zweck | USA Anforderung | EU Anforderung |
|---|---|---|---|
| Konformitätserklärung (DoC) | Rechtliche Zusicherung der Konformität durch den Hersteller | Nicht Standard (verwendet FDA-Liste) | Obligatorisch |
| 510(k)-Zusammenfassung | Nachweis der FDA-Freigabe für Geräte der Klasse II | Obligatorisch (falls Klasse II) | N/A |
| FDA-Geräteliste | Nachweis, dass der spezifische Artikel registriert ist | Obligatorisch | N/A |
| IEC 60601-1 Prüfbericht | Elektrische Sicherheitsprüfdaten | Optional (aber empfohlen) | Obligatorisch (für CE Medical) |
| Klinischer Bewertungsbericht (CER) | Nachweis der klinischen Wirksamkeit/Sicherheit | FDA-Daten | Obligatorisch (MDR) |
| Benutzerhandbuch | Anweisungen für die sichere Verwendung | Muss in englischer Sprache sein | Muss in lokaler Sprache sein |
Biokompatibilitätsberichte
Da Pressotherapie Ärmel (Kleidungsstücke) beinhaltet, die die Haut direkt berühren, sollten Sie auch anfordern Biokompatibilitätsberichte (ISO 10993). Dies stellt sicher, dass der Stoff und die Kunststoffe keine Hautreizungen, Sensibilisierungen oder allergische Reaktionen hervorrufen. Viele kostengünstige Lieferanten überspringen diesen Test, aber er ist entscheidend für den Haftungsschutz, wenn ein Kunde einen Ausschlag entwickelt.
Wie hilft mir die Zertifizierung eines Lieferanten, Risiken bei der Zollabfertigung und Qualitätskontrollen zu minimieren?
Wir erinnern uns an eine Situation, in der ein neuer Kunde zu uns kam, nachdem seine vorherige Sendung drei Wochen lang festgehalten wurde, weil der HS-Code nicht mit der Produktbeschreibung übereinstimmte. Effiziente Logistik bedeutet nicht nur Versandgeschwindigkeit, sondern auch die Präzision der Compliance-Daten, die dieser Sendung beigefügt sind.
Ein proaktiver Lieferant minimiert Risiken, indem er genaue Harmonized System (HS)-Codes in Verbindung mit gültigen Zertifizierungen bereitstellt, eine 24/7-Reaktion auf Zollanfragen bietet und “Compliance-Pakete” vorbereitet, die präventiv Fragen von Inspektoren beantworten und so kostspielige Lagergebühren und Ablehnungen vermeiden.
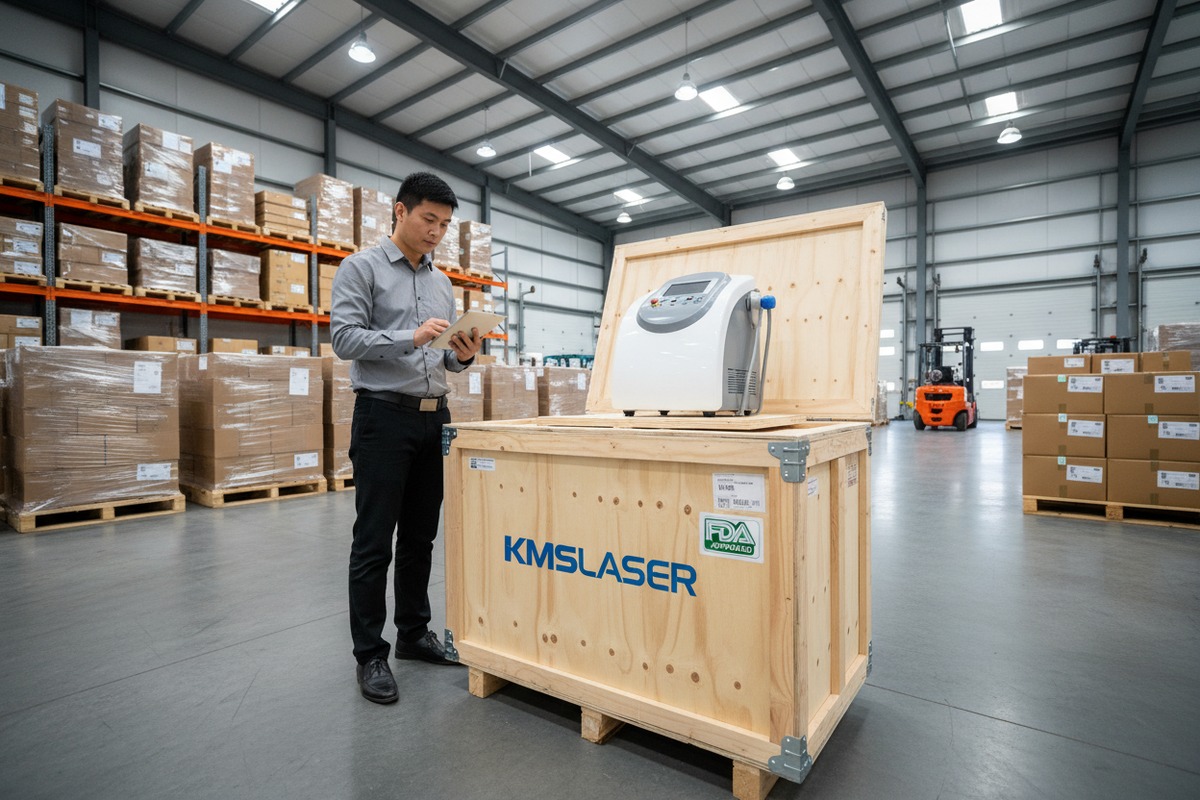
Die hohen Kosten von Zollbeschlagnahmungen
Wenn ein Container vom Zoll (z. B. US Customs and Border Protection oder EU Customs) markiert wird, wird er "zurückgehalten". Während dieser Zeit fallen tägliche Lagergebühren an. Wenn die FDA- oder CE-Konformität nicht innerhalb eines kurzen Zeitfensters (normalerweise 5-10 Tage) nachgewiesen werden kann, können die Waren auf Ihre Kosten beschlagnahmt oder an den Ursprungsort zurückgeschickt werden.
Ein Lieferant mit starker Zertifizierungsunterstützung verhindert dies durch:
- Korrekte HS-Code-Klassifizierung: Pressotherapie-Maschinen können knifflig sein. Sind sie "Massagegeräte" (9019.10) oder "Medizinische Instrumente" (9018.90)? Die Klassifizierung bestimmt den Zollsatz und die erforderlichen Zertifizierungen. Wir beraten Kunden bei der Wahl des Codes, der dem zertifizierten Verwendungszweck des Geräts entspricht, um "Fehlklassifizierungs"-Strafen zu vermeiden.
- Vorabinformationen zur Compliance: Wir fügen die FDA-Geräteliste 10 Nummer und die Herstellernummer direkt der Handelsrechnung und dem Packzettel bei. Dies ermöglicht es den Zollbeamten, die Sendung elektronisch zu validieren, bevor sie die Kiste physisch inspizieren.
Bearbeitung von Qualitätsinspektionen
Manchmal inspiziert der Zoll die Waren physisch, um zu prüfen, ob das Produkt mit den Papieren übereinstimmt.
- Konsistenz der Kennzeichnung: Der häufigste Grund für die Ablehnung ist eine schlechte Kennzeichnung. Das Rückseitenetikett der Maschine muss exakt mit der Rechnung übereinstimmen. Wenn auf der Rechnung "Pressotherapy System S1" steht, auf dem Maschinenetikett aber "Lymph Drainage Unit", bleibt es hängen.
- Rückverfolgbarkeit: Wenn ein Inspektor eine Kiste öffnet, sucht er nach Seriennummern. Ein guter Lieferant verwendet ein robustes Seriennummernsystem, das auf die Produktionscharge und den spezifischen Qualitätskontrollbericht (QC) zurückverfolgt werden kann.
Die Fähigkeit zur "Krisenreaktion"
Selbst bei perfekter Dokumentation entstehen Fragen.
- Szenario: Ein FDA-Beamter fragt: "Strahlt dieses Gerät Strahlung aus?"
- Schwacher Lieferant: Benötigt 3 Tage für eine Antwort oder sagt "Ich weiß es nicht." Ergebnis: Lieferung verzögert.
- Starker Lieferant: Antwortet innerhalb von 2 Stunden mit dem EMV-Bericht, der kein Emissionsrisiko zeigt.
Wir pflegen ein digitales Archiv jeder versandten Einheit. Wenn ein Kunde vom Hafen aus anruft und sagt: "Wir brauchen sofort das Sicherheitsdatenblatt für die Batterie (MSDS)", können wir es sofort per E-Mail versenden. Diese Reaktionsfähigkeit ist Teil des "Zertifizierungsunterstützungspakets". Es geht nicht nur darum, das Dokument zu haben, sondern darum, es zugänglich zu machen, wenn die Zeit drängt.
Unterstützung bei Inspektionen durch Dritte
Viele unserer Großhandelskunden beauftragen Agenturen wie SGS oder Intertek für Inspektionen vor dem Versand. Ein unterstützender Lieferant begrüßt diese Inspektionen. Wir stellen den Inspektoren die "Musterprobe" und die technischen Unterlagen zur Verfügung, damit sie überprüfen können, ob die Serienproduktionsmuster mit dem zertifizierten Prototyp übereinstimmen. Wenn ein Lieferant eine Inspektion durch Dritte verweigert oder "Geschäftsgeheimnisse" geltend macht, um interne Komponenten zu verbergen, ist dies ein großes Warnsignal, dass die Zertifizierung möglicherweise nicht für die tatsächlich versandten Waren gilt.
Schlussfolgerung
Die Beschaffung von Pressotherapie-Geräten erfordert mehr als die Auswahl eines eleganten Designs; sie erfordert eine strenge Bewertung des regulatorischen Rahmens, der dieses Gerät unterstützt. Durch die Überprüfung der Echtheit von Zertifikaten über offizielle Datenbanken, die Sicherstellung, dass Ihr Eigenmarkenname rechtlich mit den Genehmigungen des Herstellers verbunden ist, und die Forderung nach einer vollständigen Reihe von technischen Berichten (EMV, LVD, RoHS) schützen Sie Ihr Unternehmen vor rechtlichen Risiken und Zollkatastrophen. Ein Lieferant, der transparente, organisierte und schnelle Zertifizierungsunterstützung bietet, ist nicht nur ein Lieferant, sondern ein strategischer Partner für Ihr langfristiges Wachstum.
Fußnoten
1. Offizielle Datenbank der Europäischen Kommission für benannte Stellen und CE-Kennzeichen. ︎
2. Erklärt den Zweck, den Inhalt und die Bedeutung eines Prüfberichts zur elektromagnetischen Verträglichkeit (EMV). ︎
3. Offizielle Richtlinie der Europäischen Union, die die Sicherheit elektrischer Geräte innerhalb bestimmter Spannungsgrenzen gewährleistet. ︎
4. Erklärt die ISO 10993-Normen für die biologische Bewertung und Biokompatibilitätsprüfung von Medizinprodukten. ︎
5. Erklärt die Rolle einer Benannten Stelle bei der Konformitätsbewertung in der EU und der CE-Kennzeichnung. ︎
6. Offizielle EU-Portal-Seite, die die EU-Konformitätserklärung erläutert. ︎
7. Offizielle Verordnung der Europäischen Union, die die Herstellung und den Vertrieb von Medizinprodukten regelt. ︎
8. Erklärt ISO 13485, die internationale Norm für Qualitätsmanagementsysteme in Medizinprodukten. ︎
9. Offizielle Richtlinie der Europäischen Union zur Beschränkung gefährlicher Stoffe in Elektro- und Elektronikgeräten. ︎
10. Offizielle FDA-Datenbank zur Überprüfung der Registrierung von Medizinprodukteherstellern und Geräteverzeichnissen. ︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский