Jede Woche überprüft unser Qualitätskontrollteam Lieferantendokumente aus aller Welt ISO 13485-Zertifizierung 1. Die Anzahl gefälschter Zertifikate, auf die wir stoßen, ist alarmierend. Ohne ordnungsgemäße Überprüfung ist Ihre Marke von Zollbeschlagnahmungen, rechtlicher Haftung und einem beschädigten Ruf bedroht.
Um die Anbieter von Stoßwellentherapiegeräten zu überprüfen, müssen Sie deren Geschäftslizenz, FDA-Registrierung, ISO 13485-Zertifizierung, CE-Kennzeichnung gemäß EU MDR und Exportzertifikate wie CFG oder Abschnitt 801/802 prüfen. Unabhängige Laborberichte für die elektrische Sicherheit nach IEC 60601 und die Biokompatibilitätstests nach ISO 10993 sind ebenfalls unerlässlich.
Dieser Leitfaden erläutert jede Lizenz und Zertifizierung, die Sie anfordern müssen CE-Kennzeichnung gemäß EU MDR 2. Wir zeigen Ihnen genau, wie Sie diese Dokumente validieren und Ihr Unternehmen vor Compliance-Risiken schützen.
Wie kann ich die Geschäftslizenz eines chinesischen Lieferanten überprüfen, um sicherzustellen, dass es sich um einen legitimen Hersteller handelt?
Unser Exportteam hat Hunderte von Sendungen in die USA und nach Europa abgewickelt National Enterprise Credit Information Publicity System (NECIPS) 3. Wir haben Käufer gesehen, die Tausende von Dollar an Handelsunternehmen verloren haben, die sich als Hersteller ausgaben. Die Überprüfung einer chinesischen Geschäftslizenz ist Ihre erste Verteidigungslinie FDA-Zertifikat für ausländische Regierungen (CFG) 4.
Um die Geschäftslizenz eines chinesischen Lieferanten zu überprüfen, überprüfen Sie deren einheitlichen Sozialkreditcode im National Enterprise Credit Information Publicity System (NECIPS). Stellen Sie sicher, dass der eingetragene Geschäftsumfang die Herstellung von Medizinprodukten umfasst, und überprüfen Sie, ob das eingetragene Kapital ihrer angegebenen Produktionskapazität entspricht.

Verständnis der Struktur der chinesischen Geschäftslizenz
Ein legitimer chinesischer Hersteller besitzt eine Geschäftslizenz (营业执照), die von der örtlichen Verwaltung für Marktregulierung ausgestellt wurde IEC 60601-1 elektrische Sicherheit 5. Dieses Dokument enthält kritische Informationen, die Sie überprüfen müssen.
Der Unified Social Credit Code ist eine 18-stellige Nummer, die für jedes registrierte Unternehmen eindeutig ist. Sie können diesen Code auf der offiziellen Regierungswebsite eingeben, um die Existenz des Unternehmens zu bestätigen. Die Datenbank zeigt das Registrierungsdatum, das Stammkapital, den Namen des gesetzlichen Vertreters und den Geschäftsumfang.
Wichtige zu prüfende Elemente
| Element | Worauf Sie achten sollten | 1. Provides a general medical overview of extracorporeal shockwave therapy (ESWT). |
|---|---|---|
| Geschäftsumfang | "Herstellung von Medizinprodukten" oder "Produktion von Medizinprodukten der Klasse II" | Nur Handels- oder Großhandelsaktivitäten aufgeführt |
| Stammkapital | Mindestens 1 Million RMB für Hersteller von Medizinprodukten | Sehr geringes Kapital (unter 500.000 RMB) |
| Registrierungsdatum | Mindestens 3-5 Jahre Betrieb | Neu registriert im vergangenen Jahr |
| Adresse | Fabrikadresse stimmt mit beanspruchtem Standort überein | In Wohngebiet registriert |
| Gesetzlicher Vertreter | Stimmt mit Unternehmenskommunikation überein | Häufige Änderungen des gesetzlichen Vertreters |
Zusätzliche Verifizierungsschritte
Fordern Sie die Produktionslizenz für Medizinprodukte 6 (医疗器械生产许可证). Diese Lizenz ist für Medizinprodukte der Klasse II in China obligatorisch. Sie beweist, dass der Lieferant staatliche Inspektionen seiner Produktionsanlagen bestanden hat.
Gleichen Sie die Fabrikadresse mit Satellitenbildern auf Google Maps oder Baidu Maps ab. Eine echte Produktionsstätte zeigt Industriegebäude, keine Wohnkomplexe.
Fordern Sie Fotos und Videos der Produktionslinie an. In unserer Anlage in Guangzhou veranstalten wir regelmäßig Video-Werksbesichtigungen für internationale Käufer. Legitime Hersteller begrüßen diese Transparenz.
Kontaktieren Sie das örtliche Finanzamt, um zu überprüfen, ob das Unternehmen regelmäßig Steuererklärungen abgibt. Handelsunternehmen haben oft nur minimale Steuerunterlagen im Vergleich zu tatsächlichen Herstellern.
Drittanbieter-Verifizierungsdienste
Erwägen Sie die Nutzung von Verifizierungsdiensten wie Dun & Bradstreet, Bureau Veritas oder SGS. Diese Unternehmen führen Vor-Ort-Werksaudits durch und erstellen detaillierte Berichte. Die Kosten liegen zwischen 500 und 2.000 US-Dollar, bieten aber Sicherheit.
Unser Ingenieurteam empfiehlt, Lieferantenreferenzen von bestehenden internationalen Kunden anzufordern. Ein legitimer Hersteller hat dokumentierte Geschäftsbeziehungen mit Importeuren in regulierten Märkten.
Welche Exportlizenzen sollte ich beantragen, um zu bestätigen, dass mein Lieferant Schockwellenausrüstung legal in die USA versenden kann?
Wenn wir Sendungen für amerikanische Distributoren vorbereiten, stellt unser Dokumentationsteam ein vollständiges Exportpaket zusammen. Das Fehlen auch nur eines Zertifikats kann dazu führen, dass Ihr Container wochenlang im Zoll verbleibt. Das Verständnis der Exportlizenzanforderungen schützt Ihre Lieferkette.
Fordern Sie das FDA Certificate to Foreign Government (CFG), die FDA-Registrierungsnummer der Niederlassung und die Geräte-Listennummer an. Für Exporte gemäß Abschnitt 801(e)(1) stellen Sie sicher, dass der Lieferant eine ordnungsgemäße Kennzeichnung mit der Aufschrift "For Export Only" hat. Chinesische Lieferanten benötigen auch eine China Customs-Registrierung und eine Exportlizenz vom MOFCOM für kontrollierte Artikel.
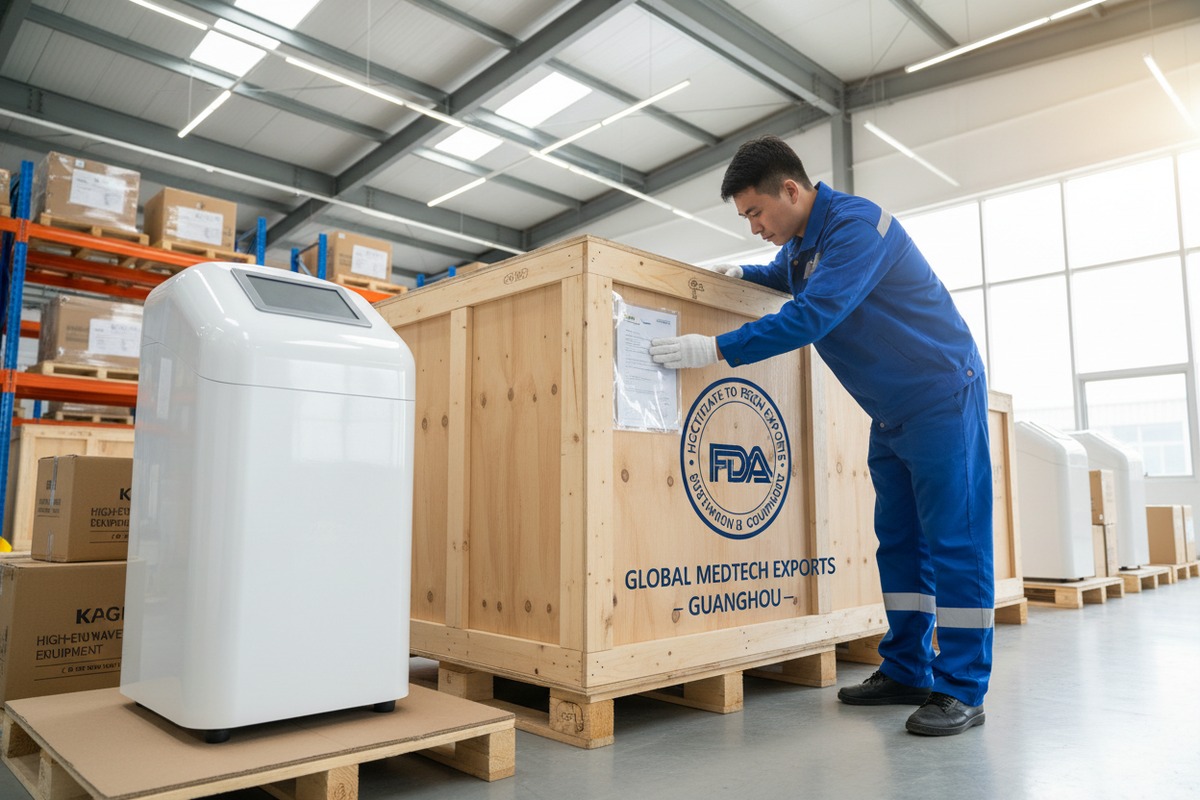
FDA-Exportzertifikatstypen
Die US-amerikanische FDA bietet verschiedene Arten von Exportzertifikaten an. Jedes dient einem anderen Zweck, abhängig vom US-Marketingstatus des Geräts.
| Zertifikatstyp | Wann verwendet | Kosten | Bearbeitungszeit |
|---|---|---|---|
| Certificate to Foreign Government (CFG) | Gerät ist in den USA legal vermarktet | 175 $ zuerst, 85 $ zusätzlich | 2-4 Wochen |
| Abschnitt 801(e)(1) | Gerät erfüllt Spezifikationen des Auslandes, nicht für den US-Markt bestimmt | 175 $ zuerst, 85 $ zusätzlich | 2-4 Wochen |
| Abschnitt 802 (Tier 1 Länder) | Gerät zugelassen in Australien, Kanada, EU, Japan usw. | 175 $ zuerst, 85 $ zusätzlich | 2-4 Wochen |
| Nicht-klinisches Forschungszertifikat (NCR) | Nur für Forschungszwecke | 175 $ zuerst, 85 $ zusätzlich | 2-4 Wochen |
FDA-Registrierung von Einrichtungen
Jede Einrichtung, die Medizinprodukte für den US-Vertrieb herstellt, zubereitet, mischt oder verarbeitet, muss sich bei der FDA registrieren. Ihr Lieferant sollte seine FDA-Registrierungsnummer für die Einrichtung angeben.
Sie können diese Nummer direkt in der Online-Datenbank der FDA überprüfen. Die Auflistung zeigt den Namen der Einrichtung, die Adresse, Informationen zum Eigentümer/Betreiber und den Registrierungsstatus.
Anforderungen an die Geräteauflistung
Über die Registrierung der Einrichtung hinaus muss jedes spezifische Gerät bei der FDA aufgelistet werden. Die Auflistung umfasst den Produktcode, die Geräteklasse und den regulatorischen Weg (510(k), PMA oder ausgenommen).
Bitten Sie Ihren Lieferanten um das 510(k)-Freigabeschreiben, wenn er behauptet, das Gerät sei von der FDA freigegeben. Überprüfen Sie dies durch Suche in der FDA 510(k)-Datenbank 7 unter Verwendung der Freigabenummer (K######).
Chinesische Exportdokumentation
Chinesische Lieferanten benötigen ihre eigenen Exportdokumente. Die wichtigsten Dokumente sind:
- Exportlizenz vom Handelsministerium (MOFCOM) für kontrollierte Waren
- China Customs Registration Certificate
- Ursprungszeugnis ausgestellt vom China Council for the Promotion of International Trade (CCPIT)
- Packliste und Handelsrechnung
Besondere Überlegungen für 2024-2025
Das Bureau of Industry and Security (BIS) hat 2024 die Lizenz Ausnahmeregelung MED eingeführt. Diese erlaubt den Export von EAR99-Medizinprodukten nach Russland und Weißrussland ohne vollständige Lizenz. Lieferanten müssen den AES-Lizenzcode C69 verwenden und Aufzeichnungen führen.
Für die meisten in die USA gerichteten Sendungen sind Stoßwellentherapiegeräte, die als EAR99 klassifiziert sind, keine BIS-Exportlizenzen erforderlich. Überprüfen Sie jedoch immer die aktuelle Sanktionsliste auf Einschränkungen für Endverbraucher.
Welche Zertifizierungen für Medizinprodukte und ISO-Normen muss mein Hersteller besitzen, um die Produktsicherheit zu gewährleisten?
Unsere F&E-Ingenieure verbringen Monate mit dem Testen jedes neuen Stoßwellentherapiemodells, bevor die Produktion beginnt. Wir haben gelernt, dass das Sparen an Zertifizierungen zu Zollablehnungen und schlimmer noch, zu Problemen mit der Patientensicherheit führt. Die richtigen Zertifizierungen sind nicht verhandelbar.
Ihr Hersteller muss über eine ISO 13485 für Qualitätsmanagementsysteme, eine FDA 510(k)-Zulassung für US-Märkte und eine CE-Kennzeichnung gemäß EU MDR für europäische Märkte verfügen. Wesentliche Sicherheitstests umfassen IEC 60601-1 für elektrische Sicherheit, IEC 60601-1-2 für elektromagnetische Verträglichkeit und ISO 10993 für Biokompatibilität.
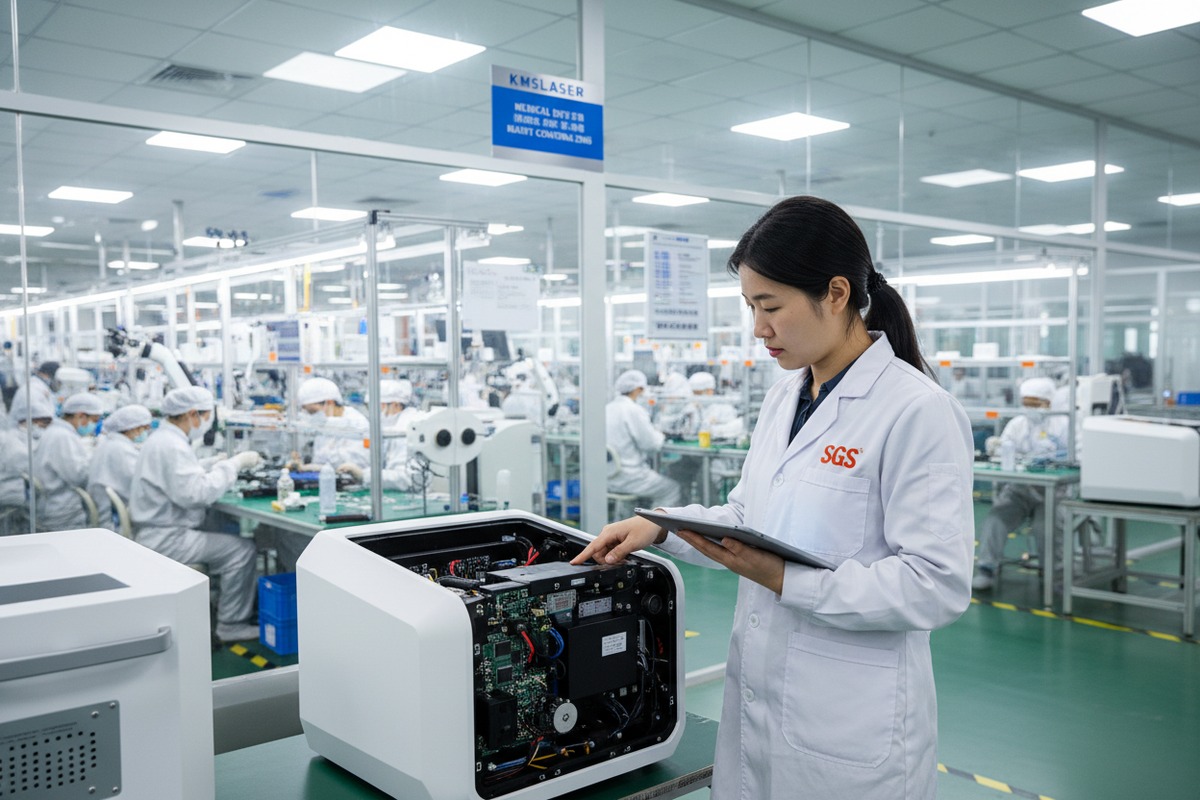
ISO 13485 Qualitätsmanagementsystem
ISO 13485 ist die Grundlage für die Qualität von Medizinprodukten. Diese Norm legt Anforderungen an ein Qualitätsmanagementsystem fest, bei dem eine Organisation ihre Fähigkeit nachweisen muss, Medizinprodukte bereitzustellen, die durchgängig die Kunden- und regulatorischen Anforderungen erfüllen.
Schlüsselelemente der ISO 13485 umfassen:
- Verfahren zur Dokumentenlenkung
- Design- und Entwicklungsprozesse
- Lieferantenmanagement
- Steuerung von Produktion und Dienstleistungserbringung
- Systeme für Korrektur- und Vorbeugemaßnahmen (CAPA)
- Interne Auditprogramme
Fordern Sie eine Kopie des ISO 13485-Zertifikats an. Überprüfen Sie es bei der ausstellenden Zertifizierungsstelle. Stellen Sie sicher, dass der Geltungsbereich die Herstellung von Medizinprodukten abdeckt und nicht nur das allgemeine Qualitätsmanagement.
Wesentliche Prüfnormen
| Standard | Was es abdeckt | Warum es wichtig ist |
|---|---|---|
| IEC 60601-1 | Allgemeine elektrische Sicherheit | Verhindert Stromschlag und Brandgefahren |
| IEC 60601-1-2 | Elektromagnetische Verträglichkeit | Stellt sicher, dass das Gerät in der Nähe anderer Geräte funktioniert |
| ISO 10993 | Biokompatibilität | Bestätigt, dass Materialien für den Patientenkontakt sicher sind |
| IEC 62304 | Software-Lebenszyklus | Validiert die Sicherheit von medizinischer Gerätesoftware |
| ISO 14971 | Risikomanagement | Dokumentiert Gefahrenanalyse und Kontrollen |
FDA 510(k) Freigabeverfahren
Stoßwellentherapiegeräte sind in den USA Medizinprodukte der Klasse II. Die meisten erfordern eine 510(k)-Zulassung vor der Markteinführung. Dieses Verfahren zeigt, dass das Gerät im Wesentlichen gleichwertig zu einem rechtmäßig vermarkteten Vorgängergerät ist.
Die 510(k)-Einreichung umfasst:
- Gerätebeschreibung und bestimmungsgemäßer Gebrauch
- Vergleich mit dem Vorgängergerät
- Leistungsprüfdaten
- Kennzeichnung und Gebrauchsanweisung
- Biokompatibilitätsdaten, falls zutreffend
Bitten Sie Ihren Lieferanten um das 510(k)-Freigabeschreiben und die Zusammenfassung. Überprüfen Sie die Freigabenummer in der 510(k)-Datenbank der FDA.
CE-Kennzeichnung gemäß EU MDR
Für europäische Märkte müssen die Geräte den Medizinprodukteverordnung (MDR) 2017/745 8. entsprechen. Dies erfordert:
- Klinischer Bewertungsbericht (CER)
- Technische Dokumentation
- Konformitätserklärung
- Benannte Stelle-Bewertung für Klasse IIa und höher
- Plan zur Überwachung nach dem Inverkehrbringen
- Eindeutige Produktidentifikation (UDI)
Laborakkreditierung
Prüfberichte müssen von akkreditierten Laboren stammen. Achten Sie auf:
- NRTL-Zeichen (National Recognized Testing Laboratory) für die USA: UL, ETL, CSA
- IECEE CB Scheme für internationale Harmonisierung
- A2LA- oder NVLAP-Akkreditierung für US-Labore
- CNAS-Akkreditierung für chinesische Labore
In unserer Produktionsstätte verwenden wir akkreditierte Drittlabore für alle Sicherheitstests. Interne Tests sind für die Entwicklung nützlich, werden aber für behördliche Einreichungen nicht akzeptiert.
Wie kann ich die Echtheit dieser Dokumente überprüfen, um meine Marke vor Compliance-Risiken zu schützen?
Unser Qualitätssicherungsteam hat einen systematischen Ansatz zur Dokumentenvalidierung entwickelt. Wir haben gefälschte Zertifikate entdeckt, die auf den ersten Blick perfekt aussahen. Der Schutz Ihrer Marke erfordert eine sorgfältige Überprüfung jedes Dokuments.
Überprüfen Sie die Echtheit von Dokumenten, indem Sie sich direkt an die ausstellende Behörde wenden, offizielle Online-Datenbanken prüfen, Zertifikatsnummern und -daten verifizieren, Unterschriften und Formatierungen mit bekannten authentischen Dokumenten vergleichen und Originaldokumente anstelle von Kopien anfordern. Nutzen Sie für Transaktionen mit hohem Wert Dienste von Drittanbietern zur Verifizierung.
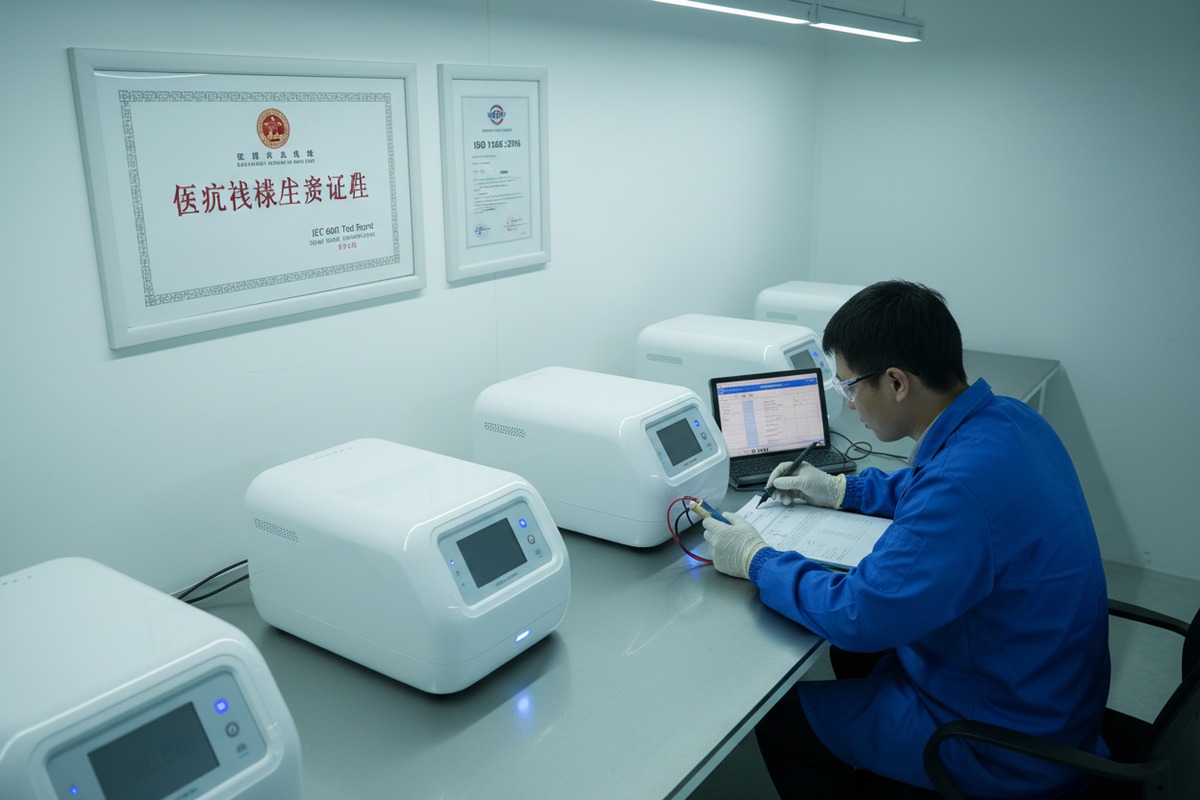
Warnsignale bei gefälschten Dokumenten
Gefälschte Zertifikate werden immer ausgefeilter. Sie enthalten jedoch oft verräterische Anzeichen:
- Rechtschreib- oder Grammatikfehler
- Falsche Logos oder veraltete Formatierungen
- Zertifikatsnummern, die in offiziellen Datenbanken nicht verifiziert werden können
- Abgelaufene Gültigkeitsdaten
- Leistungserklärungen, die nicht mit dem Produkt übereinstimmen
- Ausstellende Stellen, die nicht existieren oder nicht akkreditiert sind
Schritt-für-Schritt-Verifizierungsprozess
Befolgen Sie diesen systematischen Ansatz für jedes Dokument:
Schritt 1: Überprüfen Sie die ausstellende Behörde
Überprüfen Sie, ob die Zertifizierungsstelle legitim ist. Für ISO-Zertifizierungen überprüfen Sie die Datenbank des IAF (International Accreditation Forum). Für EU-Benannte Stellen überprüfen Sie die NANDO-Datenbank.
Schritt 2: Zertifikatsnummern überprüfen
Kontaktieren Sie die ausstellende Behörde direkt. Die meisten Zertifizierungsstellen verfügen über Online-Verifizierungsportale oder bestätigen die Gültigkeit per E-Mail.
Schritt 3: Formatierung vergleichen
Fordern Sie Beispieldokumente von der Website der Zertifizierungsstelle an. Vergleichen Sie Schriftarten, Logos, Unterschriften und Layout mit dem eingereichten Dokument.
Schritt 4: Daten und Umfang prüfen
Bestätigen Sie, dass das Zertifikat aktuell ist und der Umfang die von Ihnen gekauften spezifischen Produkte abdeckt.
Offizielle Verifizierungsdatenbanken
| Dokumenttyp | Verifizierungsdatenbank | URL |
|---|---|---|
| ISO 13485 | IAF CertSearch | www.iafcertsearch.org |
| EU Benannte Stelle | NANDO | ec.europa.eu/growth/tools-databases/nando |
| FDA 510(k) | FDA 510(k)-Datenbank | www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfpmn/pmn.cfm |
| FDA-Einrichtung | FDA-Registrierung & Auflistung | www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfRL/rl.cfm |
| Chinesische Geschäftslizenz | NECIPS | www.gsxt.gov.cn |
Zusammenarbeit mit externen Verifizierungsdiensten
Bei hochwertigen Bestellungen sollten Sie professionelle Verifizierungsdienste in Anspruch nehmen. Unternehmen wie SGS, Bureau Veritas und TÜV bieten Dokumentenauthentifizierungs- und Werksaudits an.
Die Investition liegt typischerweise zwischen 1.000 und 5.000 US-Dollar, je nach Umfang. Diese Kosten sind minimal im Vergleich zum Risiko des Imports nicht konformer Geräte.
Aufrechterhaltung der fortlaufenden Konformität
Die Dokumentenprüfung ist keine einmalige Aktivität. Zertifikate laufen ab. Vorschriften ändern sich. Lieferanten können ihre Zertifizierungen verlieren.
In unserer Einrichtung unterhalten wir ein Zertifikatsverfolgungssystem, das uns 90 Tage vor Ablauf einer Zertifizierung benachrichtigt. Wir empfehlen Importeuren, ähnliche Systeme zu implementieren.
Fordern Sie jährlich aktualisierte Zertifikate an. Führen Sie regelmäßige Werksaudits durch oder nutzen Sie externe Auditdienste. Überwachen Sie FDA-Warnschreiben und EU-RAPEX-Meldungen auf Maßnahmen gegen Ihre Lieferanten.
Rechtliche Schutzmaßnahmen
Nehmen Sie Konformitätsgarantien in Ihre Lieferantenverträge auf. Legen Sie fest, dass der Lieferant garantiert, dass alle Zertifizierungen gültig sind und die Produkte den angegebenen regulatorischen Anforderungen entsprechen. Fügen Sie Entschädigungsklauseln für Verluste ein, die sich aus der Nichteinhaltung ergeben.
Fordern Sie Ihren Lieferanten auf, Sie sofort zu benachrichtigen, wenn eine Zertifizierung ausgesetzt, zurückgezogen oder nicht erneuert wird. Dies gibt Ihnen Zeit, alternative Quellen zu finden, bevor Ihre Lieferkette unterbrochen wird.
Schlussfolgerung
Die Überprüfung von Anbietern von Stoßwellentherapiegeräten erfordert die Überprüfung von Geschäftslizenzen, Exportzertifikaten, Zertifizierungen für Medizinprodukte und der Echtheit von Dokumenten. Nehmen Sie sich Zeit, jedes Dokument über offizielle Datenbanken zu überprüfen. Der Ruf Ihrer Marke hängt von der Einhaltung der Vorschriften durch den Lieferanten ab.
Fußnoten
1. Bietet umfassende Informationen zu ISO 13485 von einer autoritativen Zertifizierungsstelle. ︎
2. Offizielle Seite der Europäischen Kommission zu Medizinprodukten, die die EU-MDR und die CE-Kennzeichnung abdeckt. ︎
3. Offizielle chinesische Regierungsdatenbank zur Überprüfung von Unternehmensregistrierungen. ︎
4. Erläutert ein wichtiges FDA-Exportzertifikat für legal vermarktete Geräte. ︎
5. Internationaler Standard für die grundlegende Sicherheit und die wesentliche Leistungsfähigkeit von medizinischen elektrischen Geräten. ︎
6. Obligatorische Lizenz für die Herstellung von Medizinprodukten der Klassen II und III in China. ︎
7. Direkter Link zur offiziellen durchsuchbaren 510(k)-Datenbank für die Vorabgenehmigung der FDA. ︎
8. Die primäre Verordnung für Medizinprodukte innerhalb der Europäischen Union. ︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский