Bei KMSLASER sehen wir, wie Käufer täglich mit der Einhaltung von Vorschriften zu kämpfen haben. Sie wünschen sich sichere Geräte, aber die Navigation durch regulatorische Standards ist oft verwirrend und frustrierend. Wir verstehen, dass die Gewährleistung der Patientensicherheit und der Geschäftskontinuität Ihre oberste Priorität hat.
Navigation durch regulatorische Standards 1
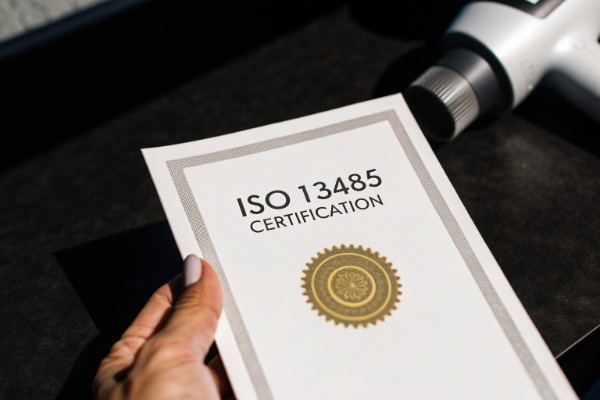
ISO 13485 ist nicht für jeden Hersteller gesetzlich zwingend vorgeschrieben, aber sie ist für die FDA-Zulassung, die CE-Kennzeichnung und die Beschaffung durch Krankenhäuser praktisch erforderlich. Ohne sie können Lieferanten die Qualitätsmanagementsysteme nicht nachweisen, die für die Gewährleistung von konsistenter Sicherheit, Wirksamkeit und Einhaltung von Vorschriften für Medizinprodukte erforderlich sind.
Lassen Sie uns genau aufschlüsseln, warum dieser Standard für Ihr Unternehmen wichtig ist und wie er Ihre Lieferkette beeinflusst.
Wie wirkt sich die ISO 13485-Zertifizierung auf die Qualität von Stoßwellentherapiegeräten aus?
Wenn unsere Ingenieure die Stoßwellenausgaben kalibrieren, ist Präzision nicht verhandelbar. Inkonsistente Energieniveaus können Patienten schaden und den Ruf Ihrer Klinik sofort schädigen. Wir wissen, dass eine strenge Prozesskontrolle der einzige Weg ist, um die Leistung zu garantieren.
Die Zertifizierung stellt sicher, dass ein Hersteller ein strenges Qualitätsmanagementsystem (QMS) befolgt, das speziell für Medizinprodukte gilt. Sie wirkt sich auf die Qualität aus, indem sie strenge Kontrollen über Design, Produktion und Risikomanagement vorschreibt und sicherstellt, dass jedes Stoßwellengerät eine konsistente, sichere Energieabgabe liefert und internationale Leistungsstandards erfüllt.

Die Verbindung zwischen QMS und Geräteperformance
ISO 13485 ist weit mehr als ein Stück Papier; es ist das operative Rückgrat jedes seriösen Herstellers von Medizinprodukten. Bei Stoßwellentherapiegeräten, die hochenergetische akustische Wellen zur Behandlung von muskuloskelettalen Erkrankungen einsetzen, ist die Fehlertoleranz unglaublich gering. Eine Abweichung im pneumatischen Druck oder bei der Erzeugung elektromagnetischer Impulse kann ein therapeutisches Gerät in ein schädliches verwandeln.
Die Auswirkungen auf die Qualität sind in drei spezifischen Bereichen sichtbar:
1. Designkontrolle und Validierung
Bevor ein Gerät überhaupt auf die Montagelinie kommt, verlangt ISO 13485 eine "Design History File" (DHF). Das bedeutet, wir müssen nachweisen, dass das Gerät so konzipiert wurde, dass es den klinischen Bedürfnissen entspricht. Wir müssen validieren, dass die Stoßwellenausgabe (Energiedichte, Frequenz und Fokuspunkt) den theoretischen Spezifikationen entspricht. Ohne diesen Standard könnte ein Lieferant die teure Validierungsphase überspringen und Ihnen ein Gerät verkaufen, das nicht auf den realen klinischen Einsatz getestet wurde.
2. Konsistenz in der Fertigung
Stellen Sie sich vor, Sie kaufen 50 Einheiten, finden aber, dass 10 davon eine geringere Druckleistung aufweisen als die anderen. Dies geschieht, wenn Lieferanten die "Prozesskontrolle" vermissen lassen. ISO 13485 schreibt vor, dass jeder Schritt der Montage dokumentiert und wiederholbar ist. Es stellt sicher, dass die verwendeten Materialien – vom Metall des Projektils bis zum Silikon des Applikators – in jeder Charge identisch sind.
3. Risikomanagement (Integration von ISO 14971)
Qualität bedeutet nicht nur, dass die Maschine funktioniert, sondern auch, dass die Maschine nicht gefährlich ausfällt. ISO 13485 integriert sich mit ISO 14971 (Risikomanagement). Dies zwingt die Hersteller, potenzielle Ausfallmodi zu analysieren. Was passiert zum Beispiel, wenn das Kühlsystem während einer langen Behandlungssitzung ausfällt? Ein zertifizierter Hersteller hat bereits eine Notabschaltung entwickelt, um die Maschine abzuschalten, während ein nicht zertifizierter Lieferant möglicherweise nicht das Risiko einer Überhitzung des Handstücks und einer Verbrennung des Patienten in Betracht gezogen hat.
Vergleich: Allgemeine Fertigung vs. ISO 13485 Fertigung
| Merkmal | Allgemeiner ISO 9001 Hersteller | ISO 13485 Hersteller von Medizinprodukten |
|---|---|---|
| Fokus | Kundenzufriedenheit und allgemeine Verbesserung. | Patientensicherheit und Einhaltung gesetzlicher Vorschriften. |
| Risikomanagement | Optional oder geschäftsorientiert. | Obligatorische Integration mit ISO 14971. |
| Rückverfolgbarkeit | Allgemeine Chargenverfolgung. | Vollständige Rückverfolgbarkeit jeder Komponente bis zum Rohmaterial. |
| Designänderungen | Flexibel und einfach zu ändern. | Strenge "Änderungskontrollverfahren" erforderlich. |
| Dokumentation | Grundlegende Aufzeichnungen. | Umfassende Geräte-Masterakte (DMR). |
Kann ich einem Lieferanten ohne ISO 13485-Zertifizierung vertrauen?
Wir hören oft Schauergeschichten über "direkt vom Werk"-Angebote, die schiefgegangen sind. Einem Lieferanten ohne nachgewiesene Systeme zu vertrauen, ist ein Glücksspiel mit Ihrem Kapital. Wir glauben, dass Sie einen Partner verdienen, der langfristige Zuverlässigkeit über kurzfristige Gewinne stellt.
Einem nicht zertifizierten Lieferanten zu vertrauen, ist für Medizinprodukte äußerst riskant. Obwohl sie möglicherweise niedrigere Preise anbieten, deutet das Fehlen von ISO 13485 darauf hin, dass ihnen kritische Rückverfolgbarkeits- und Qualitätssicherungsverfahren fehlen, was oft darauf hindeutet, dass sie lediglich Wiederverpacker und keine echten OEMs sind, die sich der langfristigen Sicherheit verschrieben haben.

Die "Wiederverpacker"-Falle
In der Schönheits- und Medizintechnikbranche, insbesondere in Produktionszentren, gibt es einen erheblichen Unterschied zwischen einem echten Originalausrüstungshersteller (OEM) und einem Handelsunternehmen oder "Wiederverpacker". Ein Lieferant ohne ISO 13485-Zertifizierung ist ein großes Warnsignal dafür, dass er die von ihm verkauften Waren möglicherweise nicht tatsächlich herstellt.
Warum Zertifizierung Vertrauen bedeutet
Wenn wir unsere jährlichen ISO-Audits durchlaufen, verbringt ein unabhängiger externer Auditor Tage mit der Inspektion unserer Anlage. Er befragt unsere Mitarbeiter, überprüft unsere Kalibrierwerkzeuge und prüft unsere Beschwerdeprotokolle. Ein Lieferant ohne diese Zertifizierung hat keine externe Aufsicht. Sie verlassen sich im Wesentlichen auf sein Wort, dass er die Waren inspiziert.
Die versteckten Kosten von Billiganbietern
Sie finden möglicherweise eine Schockwellenmaschine für 20% weniger von einem nicht zertifizierten Anbieter. Ohne das von ISO 13485 geforderte Qualitätsmanagementsystem (QMS) verlieren Sie jedoch:
- Rückverfolgbarkeit: Wenn eine bestimmte Komponente (wie ein Kondensator) in einer Maschine ausfällt, kann ein zertifizierter Lieferant genau verfolgen, welche anderen Maschinen denselben Satz von Kondensatoren haben und einen gezielten Rückruf veranlassen. Ein nicht zertifizierter Lieferant kann dies wahrscheinlich nicht tun, was Sie zu einem Rückruf zwingt alles oder Klagen riskiert.
- Marktüberwachung: ISO 13485 verlangt von uns, die Leistung unserer Geräte auf dem Markt aktiv zu überwachen. Wenn ein Muster von Fehlern auftritt, sind wir verpflichtet, die Grundursache zu untersuchen und zu beheben. Nicht zertifizierte Lieferanten betrachten einen Verkauf oft als Ende der Beziehung. Wenn die Maschine sechs Monate später kaputt geht, können sie behaupten, es sei "Benutzerfehler", da sie keinen formellen Prozess zur Untersuchung technischer Beschwerden haben.
Bewertung der Glaubwürdigkeit von Lieferanten
| Lieferantentyp | ISO 13485 Status | Vertrauensstufe | Typisches Ergebnis |
|---|---|---|---|
| Echter OEM | Zertifiziert (Umfang: Design & Herstellung) | Hoch | Gleichbleibende Qualität, Ersatzteilverfügbarkeit, regulatorische Unterstützung. |
| Monteur | Zertifiziert (Umfang: Nur Montage) | Mittel | Gute Montage, aber möglicherweise fehlt die Designkontrolle oder tiefes technisches Wissen. |
| Handelsunternehmen | Nicht zertifiziert / Gefälschte Zertifizierung | Niedrig | Inkonsistente Qualität, kein technischer Support, hohes Risiko der Zollbeschlagnahmung. |
Welche Risiken gehe ich ein, wenn meinem Lieferanten die ISO 13485-Zertifizierung fehlt?
Unser Logistikteam hilft häufig Kunden, die zuvor Zollbeschlagnahmungen erlebt haben. Die Nichtbeachtung der Zertifizierung führt zu einer Kettenreaktion kostspieliger Geschäftsfehler. Wir wollen Ihre Investition schützen, indem wir sicherstellen, dass alle Dokumentationen strengen Grenzanforderungen entsprechen.
Sie sind erheblichen Risiken ausgesetzt, darunter Zollbeschlagnahmung, rechtliche Haftung für Patientenverletzungen und Ablehnung durch Krankenhäuser oder Versicherer. Ohne ISO 13485 fehlt Ihnen die für die FDA- oder MDR-Konformität erforderliche Dokumentation, was zu unverkäuflichen Lagerbeständen und keinen Ansprüchen bei Herstellungsfehlern führt.

Der regulatorische Dominoeffekt
Die Risiken beim Kauf von einem nicht zertifizierten Lieferanten gehen weit über den einfachen Ausfall der Maschine hinaus. Die Hauptgefahr liegt in der regulatorischen und rechtlichen Haftung, die Sie als Importeur eingehen. In vielen Gerichtsbarkeiten wird der Importeur aus rechtlichen Gründen als "Hersteller" behandelt, wenn die ursprüngliche Fabrik im Ausland ansässig ist.
Therapeutic Goods Administration 2
1. Zoll- und Importblockaden
Zollbeamte in den USA und Europa sind zunehmend wachsam. Wenn Sie Geräte importieren, die für den medizinischen Gebrauch gekennzeichnet sind (wie Stoßwellentherapie), können die Zollbehörden die Qualitätszertifizierung des Herstellers verlangen. Wenn Ihr Lieferant kein gültiges ISO 13485-Zertifikat vorlegen kann, das mit dem Produkt übereinstimmt, kann Ihre Sendung zurückgehalten werden. Wir haben gesehen, wie Kunden von Wettbewerbern ganze Container verloren haben, weil sie nicht nachweisen konnten, dass die Fabrik die GMP-Standards (Good Manufacturing Practice) erfüllte.
2. Unfähigkeit zur Produktregistrierung (FDA & MDR)
Wenn Sie planen, an Krankenhäuser oder seriöse Kliniken zu verkaufen, benötigen Sie in den USA eine FDA 510(k)-Zulassung oder in Europa eine CE-Zertifizierung gemäß der MDR.
- USA: Während die FDA ihre eigene Quality System Regulation (QSR) hat, ist diese mit ISO 13485 harmonisiert. Sie können keine 510(k)-Anwendung einreichen, ohne umfangreiche Fertigungsdaten, die nur ein ISO 13485-System generiert.
- Europa: Unter der neuen Medical Device Regulation (MDR) ist es praktisch unmöglich, eine CE-Kennzeichnung zu erhalten, ohne dass der Hersteller ein gültiges ISO 13485-Zertifikat von einer Benannten Stelle besitzt.
3. Ablehnung von Haftung und Versicherung
Wenn ein Patient durch ein Stoßwellengerät verletzt wird (z. B. Verbrennungen oder Gewebeschäden), wird Ihr Haftpflichtversicherer als Erstes die Compliance-Datei des Geräts verlangen. Wenn Sie von einer nicht zertifizierten Fabrik gekauft haben, haben Sie keinen Nachweis über "Due Diligence". Ihre Versicherung kann sich weigern, den Anspruch zu decken, wodurch Ihr Unternehmen persönlich für Schäden haftbar gemacht wird.
Risikowirkungsmatrix
| Risikokategorie | Szenario | Konsequenz |
|---|---|---|
| Finanziell | Sendung beim Zoll wegen fehlender Qualitätsdokumente zurückgehalten. | Totalverlust der Lagerkosten + Lagergebühren. |
| Rechtliches | Klage wegen Patientenverletzung. | Die volle Haftung liegt bei Ihnen; die Versicherung lehnt den Anspruch ab. |
| Kommerziell | Krankenhaus fordert Compliance-Datei für den Kauf an. | Verkauf verloren; Ruf als "unprofessionell" beschädigt." |
| Betrieblich | Hohe Ausfallrate von Geräten. | Support-Team überlastet; Gewinnmarge durch Versand von Rücksendungen zerstört. |
Wie überprüfe ich, ob mein Lieferant tatsächlich ISO 13485-zertifiziert ist?
Wir teilen unsere Auditberichte offen, weil Transparenz Partnerschaften aufbaut. Viele Lieferanten senden jedoch gefälschte oder abgelaufene Zertifikate an ahnungslose Käufer. Wir möchten Ihnen die Werkzeuge an die Hand geben, um eine Fälschung zu erkennen, bevor Sie Geld überweisen.
Medical Device Single Audit Program 3
Überprüfen Sie die Zertifizierung, indem Sie das vollständige Zertifikat anfordern und den Geltungsbereich prüfen, um sicherzustellen, dass er die Herstellung von Stoßwellentherapiegeräten abdeckt. Validieren Sie die Akkreditierung des Zertifizierers über die IAF-Datenbank, fordern Sie aktuelle Auditberichte an und gleichen Sie diese mit ihren FDA- oder CE-Dokumenten ab, um die Echtheit zu bestätigen.

Die "Photoshop"-Zertifikats-Epidemie
Im digitalen Zeitalter ist das Fälschen eines PDF-Zertifikats erschreckend einfach. Als Käufer müssen Sie ein Detektiv sein. Ein häufiger Trick, den wir sehen, ist, dass ein Handelsunternehmen ein Zertifikat verwendet, das einer völlig anderen Fabrik gehört, oder ein abgelaufenes Zertifikat so modifiziert, dass es aktuell aussieht.
21 CFR Teil 820 5
Schritt-für-Schritt-Verifizierungsprozess
Um Ihr Geschäft zu schützen, akzeptieren Sie eine PDF-Datei nicht einfach als bare Münze. Befolgen Sie dieses strenge Verifizierungsprotokoll:
IAF CertSearch 6
1. Überprüfen Sie den "Geltungsbereich" der Registrierung
Dies ist der kritischste Schritt. Ein Lieferant kann nach ISO 13485 zertifiziert sein, aber wofür?
- Schlechter Geltungsbereich: "Verkauf von Schönheitsgeräten." Das bedeutet, dass sie nur ein Händler sind. Sie stellen nichts her.
- Guter Geltungsbereich: "Design, Entwicklung, Herstellung und Service von Stoßwellentherapiegeräten." Dies bestätigt, dass sie den gesamten Prozess kontrollieren.
Wenn der Geltungsbereich vage ist oder Produkte auflistet, die nicht mit der Stoßwellentherapie zusammenhängen (wie z. B. "chirurgische Masken"), ist das Zertifikat für Ihren Kauf irrelevant.
2. Überprüfen Sie die Registrierungsstelle (Benannte Stelle)
Schauen Sie sich das Logo der Zertifizierungsstelle an (z. B. TUV, SGS, BSI, Intertek). Gehen Sie auf die offizielle Website dieses Registrars. Die meisten großen Registrare verfügen über eine Online-Datenbank, in der Sie die Zertifikatsnummer eingeben können, um deren Gültigkeit zu überprüfen. Wenn die Zertifikatsnummer "Kein Datensatz gefunden" zurückgibt, haben Sie es mit einer Fälschung zu tun.
3. Die IAF-Datenbankprüfung
Das International Accreditation Forum (IAF) unterhält eine globale Datenbank (IAF CertSearch). Obwohl nicht jedes einzelne gültige Zertifikat immer sofort aufgeführt ist, ist es ein mächtiges Werkzeug. Wenn die Registrierungsstelle nicht von einem IAF-Mitglied akkreditiert ist, hat das Zertifikat international nur sehr wenig Gewicht.
4. Abgleich mit Produktkennzeichnungen
Bitten Sie den Lieferanten um ein Foto des rückseitigen Etiketts (Typenschild) der Maschine. Der Name des Herstellers auf dem Etikett MUSS exakt mit dem Firmennamen auf dem ISO 13485-Zertifikat übereinstimmen. Wenn auf dem Etikett "Guangzhou Tech Co." steht, das Zertifikat aber "Shanghai Manufacturing Ltd" besagt, lagert der Lieferant die Produktion aus, und Sie haben keine Kontrolle über die Qualität.
Checkliste für die Lieferantenüberprüfung
- Fordern Sie das vollständige PDF-Zertifikat an (nicht nur ein Screenshot).
- Lesen Sie den Geltungsbereich: Wird "Herstellung" explizit erwähnt?
- Überprüfen Sie das Ablaufdatum: Ist es noch gültig?
- Überprüfen Sie die Adresse: Stimmt die Adresse auf dem Zertifikat mit der Fabrikadresse auf Alibaba/Website überein?
- Online-Validierung: Überprüfen Sie die Zertifikatsnummer auf der Website der Registrierungsstelle.
- Auditbericht: Fordern Sie die "Zusammenfassung der wichtigsten Ergebnisse" ihres letzten Auditberichts an (redigiert ist in Ordnung). Ein echter Hersteller wird dies haben; ein Händler nicht.
Ist ISO 13485 für den Import von Stoßwellengeräten gesetzlich vorgeschrieben?
Der Export in die USA und nach Europa erfordert, dass wir eine strenge Dokumentation aufrechterhalten. Das Verständnis der regionalen Gesetze verhindert, dass Ihre Sendung an der Grenze blockiert wird. Wir halten uns über diese Vorschriften auf dem Laufenden, damit unsere Partner niemals mit Compliance-Überraschungen konfrontiert werden.
Medizinprodukteverordnung (MDR) 7
Obwohl die ISO 13485 selbst ein freiwilliger Standard ist, ist sie die praktische Methode, um gesetzliche Vorschriften wie die US FDA's QSR und die EU's MDR zu erfüllen. Zollbehörden und benannte Stellen betrachten sie als Maßstab für den Nachweis, dass Ihr Gerät die wesentlichen gesetzlichen Sicherheitsanforderungen erfüllt.

Die Nuance von "freiwillig" im Gegensatz zu "obligatorisch"
Technisch gesehen gibt es kein Gesetz, das besagt: "Sie müssen ISO 13485 haben." Jedoch besagen die Gesetze do dass Sie ein Qualitätsmanagementsystem haben müssen. ISO 13485 ist der weltweit anerkannte Weg, um nachzuweisen, dass Sie eines haben. Es ist der "De-facto"-Standard.
ISO 14971 (Risikomanagement) 9
Vereinigte Staaten: FDA 21 CFR Teil 820
In den USA werden Medizinprodukte von der FDA reguliert. Hersteller müssen die Qualitätsmanagementsystemverordnung (QSR) gemäß 21 CFR Teil 820 einhalten.
- Die Realität: Die FDA harmonisiert derzeit ihre QSR mit der ISO 13485 (die "QMSR"-Regel). Das bedeutet, dass die ISO 13485 für alle praktischen Zwecke zum US-Gesetz wird.
- Import: Wenn Sie ein Medizinprodukt der Klasse II importieren (was bei vielen Stoßwellenmaschinen der Fall ist), erwartet die FDA, dass der Hersteller diese Regeln befolgt. Wenn die FDA die ausländische Einrichtung inspiziert und kein ISO-äquivalentes System findet, wird sie eine Abmahnung aussprechen und den Import blockieren.
Europa: Die Medical Device Regulation (MDR)
Europa ist von der MDD (Richtlinie) zur MDR (Verordnung) übergegangen, die viel strenger ist.
- Die Realität: Um ein medizinisches Stoßwellengerät in der EU zu verkaufen, benötigen Sie ein CE-Zeichen. Um ein CE-Zeichen für etwas anderes als die niedrigste Risikoklasse zu erhalten, benötigen Sie eine Benannte Stelle, die den Hersteller prüft. Benannte Stellen führen diese Prüfungen fast ausschließlich auf der Grundlage der ISO 13485-Normen durch.
- Schlussfolgerung: Sie können kein medizinisches CE-Zeichen für eine Stoßwellenmaschine ohne die Einhaltung der ISO 13485 erhalten.
Andere Regionen (Kanada, Australien usw.)
- Kanada: Das Medical Device Single Audit Program (MDSAP) ist für den Verkauf in Kanada obligatorisch. MDSAP baut direkt auf ISO 13485 auf.
- Australien: Die TGA (Therapeutic Goods Administration) akzeptiert ISO 13485-Zertifikate als Konformitätsnachweis für viele Geräteklassen.
Zusammenfassung der regionalen Anforderungen
| Region | Verordnung | Rolle der ISO 13485 |
|---|---|---|
| USA | FDA 21 CFR Teil 820 | Harmonisierte Norm; unerlässlich für 510(k)-Daten. |
| Europa | EU MDR 2017/745 | Voraussetzung für CE-Kennzeichnungsprüfungen durch Benannte Stellen. |
| Kanada | Health Canada | Obligatorisch über MDSAP (Medical Device Single Audit Program). |
| Global | WHO / Allgemeiner Import | Oft von den Zollbehörden zur Nachweisung der "Guten Herstellungspraxis" verlangt." |
Schlussfolgerung
ISO 13485 ist nicht nur Papierkram; es ist Ihr Schutzschild gegen Haftung und Ihr Reisepass zu globalen Märkten. Gehen Sie keine Kompromisse ein – stellen Sie sicher, dass Ihr Lieferant zertifiziert ist, um Ihr Unternehmen und Ihre Patienten zu schützen.
Design History File 10
Fußnoten
- Links zur offiziellen ISO 13485-Standardseite, dem Hauptthema des Artikels. ︎
- Links zur australischen Regulierungsbehörde, die im regionalen Abschnitt erwähnt wird. ︎
- Offizielle Ressource, die die MDSAP-Anforderung für den Zugang zum kanadischen Markt erklärt. ︎
- Erklärt die Rolle von Benannten Stellen bei der EU-Zertifizierung. ︎
- Links zum offiziellen Text der zitierten US-Qualitätssystemverordnung. ︎
- Direkter Link zum empfohlenen globalen Datenbanktool zur Überprüfung von Zertifikaten. ︎
- Offizielle Seite der Europäischen Kommission, die den diskutierten MDR-Rahmen detailliert beschreibt. ︎
- Bietet offizielle FDA-Informationen zum erwähnten 510(k)-Freigabeverfahren. ︎
- Direkter Link zum spezifischen Risikomanagementstandard, der im Text zitiert wird. ︎
- Offizielle FDA-Leitlinien, die die Anforderung der Design History File für Medizinprodukte erläutern. ︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский