

Когда наша производственная команда заканчивает сборку системы прессотерапии, последний, часто упускаемый из виду шаг перед упаковкой — это руководство пользователя. Информация о разрешении 510(k) 2. Многие импортеры уделяют большое внимание качеству устройства, но забывают, что несоответствующее требованиям руководство может остановить их груз на таможне США. Это приводит к реальным финансовым потерям и задержкам, которые сказываются на всей цепочке поставок.
Чтобы убедиться, что руководство по эксплуатации вашего аппарата для прессотерапии соответствует законодательным требованиям США, проверьте его соответствие правилам маркировки FDA 21 CFR Part 801, наличие точной информации о разрешении 510(k), четкие предупреждения и противопоказания, профессиональный перевод на английский язык, а также надлежащую идентификацию производителя и инструкции по сообщению о нежелательных явлениях.
Ставки высоки. Плохо составленное руководство может привести к задержанию товара Управлением по санитарному надзору за качеством пищевых продуктов и медикаментов (FDA), травмам потребителей и дорогостоящим судебным искам. иски об ответственности за качество продукции 3. Позвольте мне подробно рассказать вам, что вам нужно знать, чтобы защитить свой бизнес.
Какие конкретные требования FDA и маркировки безопасности должны быть включены в руководство по эксплуатации моего аппарата для прессотерапии для рынка США?
За годы работы с импортерами из США мы усвоили, что соответствие требованиям FDA не является необязательным. Многие покупатели предполагают, что продукт с маркировкой CE из Европы или стандартное руководство из Китая будет принят в Америке. Это предположение ошибочно и может стоить тысячи долларов в виде задержанных грузов.
Аппараты для прессотерапии являются медицинскими изделиями класса II, требующими разрешения 510(k) в соответствии с правилами FDA. Ваше руководство должно включать название устройства, предполагаемое использование, инструкции по безопасной эксплуатации, предупреждения, противопоказания, информацию о производителе и уникальный идентификатор устройства (UDI). Эти требования предписаны в 21 CFR Part 801.

Понимание классификации FDA для устройств прессотерапии
Производители Медицинские изделия класса II 4 должны получить разрешение 510(k) от FDA, прежде чем их продукция может быть легально продана в Соединенных Штатах. Машины для прессотерапии обычно подпадают под коды продуктов, такие как ILO (массажер с надувной трубкой с питанием) или аналогичные классификации.
Разрешение 510(k) требует демонстрации существенной эквивалентности 5 другому легально продаваемому в США устройству. Это означает, что ваш поставщик уже должен был получить разрешение, или вам нужно работать с производителем, у которого есть надлежащая документация.
Основные требования к содержанию руководства согласно 21 CFR 801
FDA требует, чтобы маркировка медицинских устройств включала информацию о производителе, предполагаемое использование, адекватные инструкции, предупреждения, UDI (где применимо) и специфические для устройства требования. Вот что должно содержаться в вашем руководстве по прессотерапии:
| Обязательный элемент | Описание | Ссылка на CFR |
|---|---|---|
| Название устройства | Официальное название, соответствующее подаче 510(k) | 21 CFR 801.1 |
| Информация о производителе | Имя, адрес, город, штат, почтовый индекс | 21 CFR 801.1 |
| Предполагаемое использование | Четкое заявление о терапевтическом назначении | 21 CFR 801.4 |
| Инструкции по применению | Пошаговые инструкции по эксплуатации | 21 CFR 801.5 |
| Предупреждения | Предупреждения о безопасности при потенциальных опасностях | 21 CFR 801.109 |
| Противопоказания | Условия, при которых использование не рекомендуется | 21 CFR 801.109 |
| Информация UDI | Уникальный идентификатор для отслеживания | 21 CFR 801.20 |
Каждое устройство должно содержать достаточные инструкции в терминах, понятных неспециалистам, позволяющие им правильно и безопасно использовать устройство. Это особенно важно для аппаратов для прессотерапии, используемых в спа-салонах и клиниках, где оборудованием могут управлять немедицинские сотрудники.
Предупреждения и противопоказания, специфичные для прессотерапии
Для пневматические компрессионные устройства 6, ваше руководство должно рассматривать специфические клинические опасности. К ним относятся:
- Риск повреждения тканей из-за чрезмерных настроек давления
- Противопоказания для пациентов с тромбозом глубоких вен
- Предупреждения об использовании на открытых ранах или инфицированных участках
- Меры предосторожности при беременности и для пациентов с кардиостимуляторами
- Предупреждения о состоянии кровообращения
Неправильная маркировка является одной из пяти основных причин отзыва устройств во всем мире. Наша команда контроля качества видела, как руководства отклонялись таможней США просто потому, что в них отсутствовали надлежащие заявления о противопоказаниях.
Требование UDI
На этикетке каждого медицинского изделия должен быть указан уникальный идентификатор устройства (UDI) 7 соответствующее требованиям настоящего подраздела и части 830 настоящей главы 8. Каждая упаковка устройства должна иметь UDI, соответствующее требованиям настоящего подраздела и части 830 настоящей главы.
Если маркировщик перемаркировывает или изменяет маркировку устройства, которое должно иметь UDI, в соответствии с 21 CFR 830.60 он должен вести учет, показывающий связь между исходным идентификатором устройства и новым идентификатором устройства. Это крайне важно при добавлении частной маркировки к руководству.
Как мне убедиться, что мой частный брендинг на руководстве не нарушает его юридическое соответствие?
Мы ежедневно сталкиваемся с этой проблемой на нашем заводе. Импортеры хотят создать идентичность своего бренда, но опасаются пересечь юридические границы. Хорошая новость заключается в том, что частное брендирование разрешено в соответствии с правилами FDA. Сложность заключается в том, чтобы сделать это правильно.
Частное брендирование на руководствах по прессотерапии юридически разрешено в соответствии с правилами FDA, если вы используете соответствующие квалификационные заявления, такие как "Изготовлено для" или "Распространено компанией", за которыми следует информация о вашей компании. Вы должны поддерживать прослеживаемость до первоначального держателя разрешения 510(k), вести записи UDI, показывающие связь между первоначальными и новыми идентификаторами, и гарантировать, что все содержание, касающееся безопасности, остается неповрежденным.
Правовая база для частного брендирования
Если компания, указанная на этикетке, не является производителем, информация о компании должна быть квалифицирована соответствующим заявлением, таким как "Изготовлено для..." или "Распространено компанией...". Это не является необязательным. Использование неправильной формулировки может привести к нарушениям маркировки.
Наша команда дизайнеров всегда рекомендует следующую структуру для руководств по частному брендированию:
| Элемент бренда | Разрешенное изменение | Требование |
|---|---|---|
| Company Logo | Да | Не должно скрывать информацию о безопасности |
| Название продукта | Ограниченный | Должно соответствовать 510(k), если заявлены медицинские показания |
| Контактная информация | Да | Должно использоваться квалификационное заявление "Распространено компанией" |
| Цветовая схема | Да | Предупреждения должны оставаться заметными |
| Содержание, касающееся безопасности | Нет | Необходимо сохранить все оригинальные предупреждения |
Поддержание прослеживаемости
Устройства, продаваемые оптом или переупакованные для дальнейшего распространения, могут быть освобождены от стандартной маркировки, поскольку они будут перемаркированы дистрибьюторами или конечными пользователями. Однако идентификация и прослеживаемость должны быть сохранены.
При ребрендинге наших аппаратов для прессотерапии вам необходимо:
- Запросить у вашего поставщика оригинальный номер 510(k)
- Документировать связь между оригинальной и новой маркировкой
- Хранить записи доступными для инспекции FDA
- Указать номер 510(k) где-либо в вашей документации
Избежание распространенных ошибок частной маркировки
FDA регулярно цитирует компании за нарушения маркировки в рекламных материалах, на веб-сайтах и в учебных документах, которые противоречат утвержденной маркировке. Это означает, что ваши маркетинговые заявления должны соответствовать тому, что написано в вашем руководстве.
Распространенные ошибки, которых мы помогаем избежать нашим клиентам, включают:
- Добавление терапевтических заявлений, не охваченных 510(k)
- Удаление предупреждений для придания руководству более чистого вида
- Изменение спецификаций давления без проверки
- Использование расплывчатых формулировок вместо точных измерений
Несоблюдение правил маркировки может привести к принудительным мерам, задержке выхода на рынок или вреду для пациентов. По нашему опыту, импортеры, пропускающие надлежащую проверку руководства, часто сталкиваются с задержанием в портах США.
Какой наилучший способ проверить руководство моего поставщика на техническую точность и профессиональный английский перевод?
Наша инженерная команда просматривает бесчисленное количество руководств, поступающих из различных источников. Разница в качестве поразительна. Плохо переведенное руководство не просто выглядит непрофессионально. Оно создает юридическую ответственность, когда операторы неправильно понимают критические инструкции по безопасности.
Проверьте руководство вашего поставщика, сравнив технические характеристики с фактической производительностью устройства, проверив соответствие 510(k), оценив качество перевода на предмет точности медицинской терминологии, убедившись в наличии всех необходимых элементов FDA и протестировав инструкции с реальными пользователями. Запросите документацию поставщика по системе менеджмента качества в соответствии с ISO 13485 и протестируйте образцы устройств на соответствие заявленным в руководстве спецификациям.

Создание систематического контрольного списка аудита
Четкая, точная и полная маркировка устройств имеет важное значение для безопасности и эффективности медицинских устройств, как указано в правилах FDA в разделе 21 CFR, часть 801. В глазах FDA маркировка — это гораздо больше, чем просто наклейка на продукте — она охватывает широкий спектр материалов и сообщений, которые информируют пользователей о правильной эксплуатации, хранении, рисках и предполагаемом использовании.
Вот структура аудита, которую мы рекомендуем нашим партнерам в США:
| Область аудита | Что проверять | Тревожные сигналы |
|---|---|---|
| Технические характеристики | Диапазоны давления, время, требования к питанию | Значения, не соответствующие тестированию устройства |
| Соответствие 510(k) | Предполагаемое использование соответствует разрешению | Заявления, выходящие за рамки устройства-предиката |
| Качество перевода | Медицинские термины, грамматика, ясность | Неуклюжие формулировки, неправильная терминология |
| Содержание, касающееся безопасности | Предупреждения, противопоказания, меры предосторожности | Отсутствие или неясность заявлений об опасности |
| Пользовательское тестирование | Могут ли операторы следовать инструкциям? | Путаница во время настройки или эксплуатации |
Шаги проверки для партнеров по поставкам
Производитель должен быть готов к проверке системы качества FDA (21 CFR 820) в любое время после получения разрешения 510(k). Это означает, что ваш поставщик уже должен иметь готовую документацию. Запросите следующее:
- Копия письма о разрешении 510(k)
- Файл управления рисками с анализом FMEA
- Отчеты об испытаниях на электробезопасность по IEC 60601-1
- сертификат ISO 13485 9 для управления качеством
- Образец устройства для практической проверки
Оценка качества перевода
Вся маркировка должна быть на английском языке, за исключением продуктов, распространяемых исключительно в Пуэрто-Рико или на территориях США, где преобладающим языком является не английский.
Плохой перевод — это больше, чем просто неловкость. Это может быть опасно. Ищите следующие конкретные проблемы:
- Неправильная медицинская терминология
- Неоднозначные инструкции по безопасности
- Грамматические ошибки, меняющие смысл
- Несогласованная техническая терминология
- Отсутствие единиц измерения
Наши технические писатели всегда рекомендуют, чтобы носитель английского языка, обладающий знаниями в области медицинских устройств, проверил окончательный документ. Основная забота заключается в том, чтобы пользователь (или неспециалист) медицинского устройства мог понять маркировку, чтобы безопасно эксплуатировать устройство в соответствии с его назначением.
Тестирование руководства по эксплуатации в сравнении с фактическим устройством
Самый важный шаг — физическая проверка. Измерьте фактическое выходное давление вашего образца устройства. Сравните его с тем, что указано в руководстве. Проверьте точность синхронизации. Убедитесь, что все функции работают так, как описано.
Подача заявки по форме 510(k) должна сопровождаться полной, подробной и хорошо организованной документацией, подтверждающей безопасность и эффективность устройства. Это включает, но не ограничивается, данные о конструкции устройства, материалах и производственных процессах. Если ваше руководство противоречит фактической производительности устройства, у вас возникла проблема с соблюдением нормативных требований.
Как юридически соответствующее руководство может защитить мой бизнес от ответственности и жалоб клиентов в Соединенных Штатах?
В наших беседах с американскими импортерами всегда поднимается вопрос о защите от ответственности. Американская правовая система отличается. Один иск о возмещении ущерба может уничтожить малый бизнес. Соответствующее требованиям руководство — ваша первая линия защиты.
Юридически соответствующее руководство защищает ваш бизнес, демонстрируя должную осмотрительность в отношении безопасности продукции, предоставляя документальные доказательства надлежащих предупреждений и инструкций, поддерживая вашу защиту в судебных процессах по ответственности за продукцию, обеспечивая надлежащее сообщение о нежелательных явлениях в FDA и снижая риск задержания на таможне. Соответствующая маркировка показывает регулирующим органам и судам, что вы уделяли приоритетное внимание безопасности пользователей.
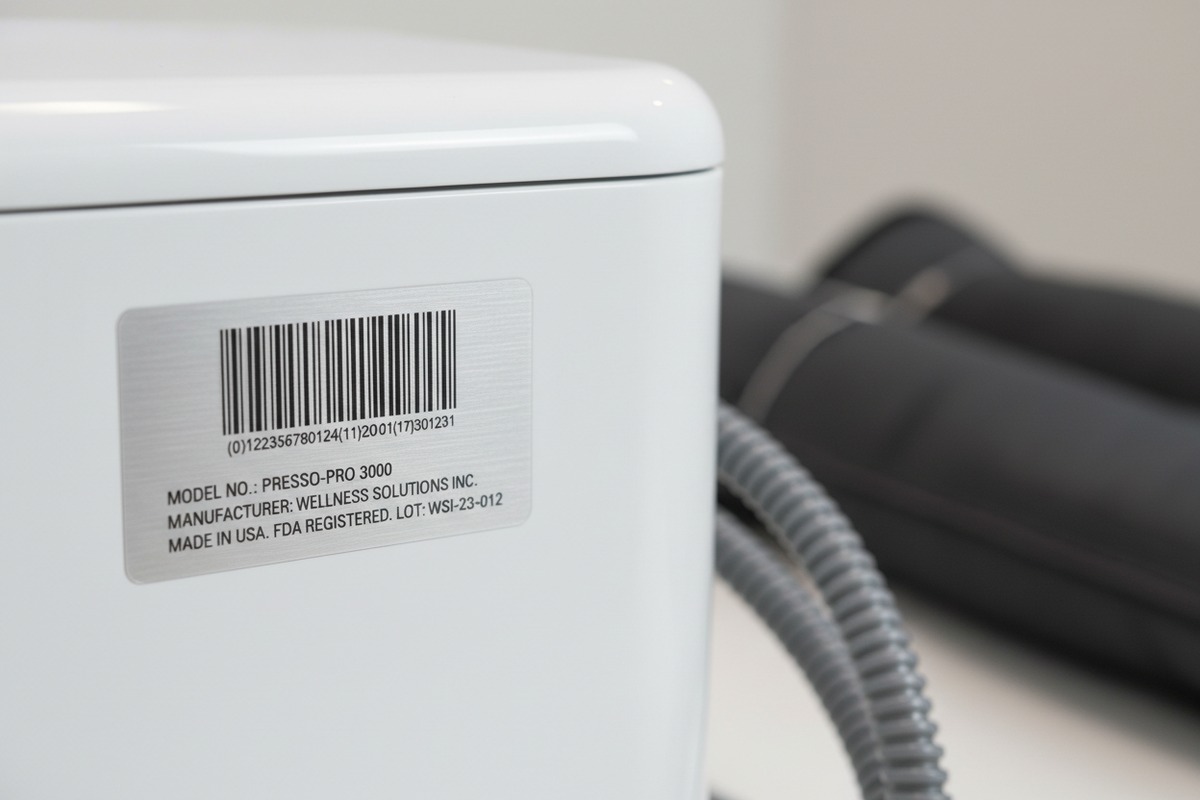
Правовая защита надлежащей документации
Эти дефекты обычно вызваны производственными ошибками, плохим дизайном, некачественными производственными материалами или компонентами, а также неспособностью предупредить или маркировать устройства. Обратите внимание, что "неспособность предупредить" указана как основная причина претензий по поводу дефектов. Ваше руководство напрямую устраняет этот риск.
Когда наши клиенты сталкиваются с жалобами потребителей, первым документом, который всегда рассматривается, является руководство. Полное руководство показывает:
| Элемент защиты | Юридическая выгода | Документация |
|---|---|---|
| Четкие предупреждения | Демонстрирует обязанность предупреждать | Письменные заявления об опасности |
| Противопоказания | Показывает оценку риска | Перечислены запрещенные условия |
| Правильные инструкции | Подтверждает руководство пользователя | Пошаговые процедуры |
| Руководство по техническому обслуживанию | Поддерживает долговечность продукта | Протоколы очистки и обслуживания |
| Сообщение о нежелательных явлениях | Обеспечивает соответствие требованиям FDA | Контактная информация и процедуры |
Обязательства по отчетности о медицинских изделиях
Эта часть устанавливает требования к отчетности о медицинских изделиях для медицинских учреждений, использующих устройства Обязательства по отчетности о медицинских изделиях 10, производители, импортеры и дистрибьюторы. Если вы являетесь учреждением, использующим устройство, вы должны сообщать о смертельных случаях и серьезных травмах, которые устройство вызвало или могло вызвать или способствовать их возникновению. Если вы являетесь производителем или импортером, вы должны сообщать о смертельных случаях и серьезных травмах, которые ваше устройство вызвало или могло вызвать или способствовать их возникновению, вы должны сообщать о некоторых неисправностях устройства.
Ваше руководство должно содержать четкие инструкции для пользователей по сообщению о проблемах. Первоначальные импортеры должны вести файлы жалоб, доступные в Соединенных Штатах, и нести конкретные обязанности по отчетности MDR. Первоначальные импортеры должны координировать свои действия с иностранными производителями для всестороннего расследования и отчетности о неблагоприятных случаях.
Снижение риска таможенного задержания
Несоблюдение требований может привести к задержкам в выходе на рынок, задержанию грузов Таможенно-пограничной службой (CBP), принудительным мерам или даже к юридическим последствиям.
Мы видели, как грузы задерживались на недели из-за недостатков в руководстве. Если FDA обнаружит, что медицинское устройство не соответствует этим требованиям, продукция может быть задержана и в конечном итоге ей будет отказано во въезде в Соединенные Штаты.
Финансовые последствия включают:
- Плата за хранение в порту
- Упущенная выгода во время задержания
- Расходы на перемаркировку, если разрешено
- Потенциальное уничтожение несоответствующих товаров
- Ущерб репутации у конечных клиентов
Построение доверия клиентов
Для производителей это означает сообщение в FDA, когда они узнают о том, что какое-либо из их оборудования вызвало смерть или серьезную травму или способствовало их возникновению. Они также должны сообщать, когда они узнают, что их устройство вышло из строя таким образом, что это могло бы вызвать травму или смерть, если бы оно снова вышло из строя. Импортеры также должны сообщать в FDA, когда они узнают о том, что какое-либо из их устройств вызвало серьезную травму или смерть или способствовало их возникновению.
Профессиональное, соответствующее требованиям руководство сигнализирует о качестве вашим клиентам. Владельцы салонов красоты и менеджеры клиник замечают разницу между плохо переведенным документом и профессионально подготовленным. Это влияет на их решения о покупке и долгосрочную лояльность.
FDA при определенных условиях разрешит импортеру перемаркировать или отремонтировать спорное устройство, чтобы привести его в соответствие с нормативными требованиями. Импортер может запросить разрешение на проведение такой процедуры, и если агентство разрешит, приступить к ней. Однако импортеры должны помнить, что ремонт разрешен только один раз — поэтому важно сделать это правильно с первого раза.
Заключение
Создание соответствующего требованиям руководства по эксплуатации аппарата для прессотерапии — это не просто бумажная работа. Это защита бизнеса. Сотрудничайте с поставщиками, которые понимают требования FDA, проверяйте разрешение 510(k), проводите аудит технической точности и ведите надлежащую документацию для частных торговых марок. Ваши инвестиции в соответствие требованиям сегодня предотвратят дорогостоящие проблемы завтра.
## Сноски

<span id="footnote-1">
1. Прямая ссылка на официальные правила FDA по маркировке медицинских изделий. <a href="#ref-1" class="footnote-backref">↩︎</a>
</span>

<span id="footnote-2">
2. Официальная страница FDA, посвященная процессу предварительного уведомления о выводе на рынок (510(k)) для устройств. <a href="#ref-2" class="footnote-backref">↩︎</a>
</span>

<span id="footnote-3">
3. Юридический ресурс, объясняющий иски о возмещении ущерба за дефектные медицинские изделия. <a href="#ref-3" class="footnote-backref">↩︎</a>
</span>

<span id="footnote-4">
4. Система классификации медицинских изделий FDA, определяющая устройства класса II. <a href="#ref-4" class="footnote-backref">↩︎</a>
</span>

<span id="footnote-5">
5. Объяснение FDA существенной эквивалентности, ключевого понятия для получения разрешения по 510(k). <a href="#ref-5" class="footnote-backref">↩︎</a>
</span>

<span id="footnote-6">
6. Описывает пневматические компрессионные устройства, их медицинское применение и регулирование FDA. <a href="#ref-6" class="footnote-backref">↩︎</a>
</span>

<span id="footnote-7">
7. Официальный ресурс FDA, объясняющий систему уникальной идентификации устройств (UDI). <a href="#ref-7" class="footnote-backref">↩︎</a>
</span>

<span id="footnote-8">
8. Прямая ссылка на eCFR для 21 CFR Part 830, охватывающего уникальную идентификацию устройств. <a href="#ref-8" class="footnote-backref">↩︎</a>
</span>

<span id="footnote-9">
9. Информация о сертификации ISO 13485 для систем менеджмента качества медицинских изделий. <a href="#ref-9" class="footnote-backref">↩︎</a>
</span>

<span id="footnote-10">
10. Официальная страница FDA, подробно описывающая требования к отчетности о медицинских изделиях (MDR) для производителей и импортеров. <a href="#ref-10" class="footnote-backref">↩︎</a>
</span>

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
