

Wenn unser Produktionsteam ein Pressotherapie-System fertigstellt, ist der letzte Schritt vor der Verpackung oft der am meisten übersehene: das Handbuch 510(k)-Freigabeinformationen 2. Viele Importeure konzentrieren sich stark auf die Gerätequalität, vergessen aber, dass ein nicht konformes Handbuch ihre Sendung am US-Zoll stoppen kann. Dies verursacht echte finanzielle Schmerzen und Verzögerungen, die sich auf die gesamte Lieferkette auswirken.
Um sicherzustellen, dass Ihr Pressotherapiegerätehandbuch den US-amerikanischen gesetzlichen Anforderungen entspricht, überprüfen Sie, ob es die FDA 21 CFR Teil 801 Kennzeichnungsvorschriften einhält, genaue 510(k)-Freigabeinformationen enthält, klare Warnungen und Kontraindikationen bereitstellt, eine professionelle englische Übersetzung aufweist und eine ordnungsgemäße Herstelleridentifikation zusammen mit Anweisungen zur Meldung unerwünschter Ereignisse enthält.
Die Einsätze sind hoch. Ein schlecht geschriebenes Handbuch kann zu FDA-Beschlagnahmungen, Verletzungen von Kunden und kostspieligen Klagen führen Produkthaftungsklagen 3. Lassen Sie mich Ihnen genau erklären, was Sie wissen müssen, um Ihr Unternehmen zu schützen.
Welche spezifischen FDA- und Sicherheitskennzeichnungsvorschriften muss die Bedienungsanleitung meiner Pressotherapie-Maschine für den US-Markt enthalten?
Aus unserer jahrelangen Erfahrung mit US-Importeuren haben wir gelernt, dass die FDA-Konformität keine Option ist. Viele Käufer gehen davon aus, dass ein CE-gekennzeichnetes Produkt aus Europa oder ein Standardhandbuch aus China in Amerika akzeptiert wird. Diese Annahme ist falsch und kann Tausende von Dollar an beschlagnahmten Sendungen kosten.
Pressotherapiegeräte sind medizinische Geräte der Klasse II, die gemäß den FDA-Vorschriften eine 510(k)-Zulassung benötigen. Ihr Handbuch muss den Gerätenamen, den Verwendungszweck, Anweisungen für den sicheren Betrieb, Warnhinweise, Kontraindikationen, Herstellerinformationen und eine eindeutige Gerätekennung (UDI) enthalten. Diese Anforderungen sind in 21 CFR Teil 801 vorgeschrieben.

Verständnis der FDA-Klassifizierung für Pressotherapiegeräte
Hersteller von Medizinprodukte der Klasse II 4 müssen eine 510(k)-Freigabe von der FDA erhalten, bevor ihr Produkt in den Vereinigten Staaten legal verkauft werden kann. Pressotherapiegeräte fallen typischerweise unter Produktcodes wie ILO (Powered Inflatable Tube Massager) oder ähnliche Klassifizierungen.
Eine 510(k) erfordert den Nachweis der wesentlichen Gleichwertigkeit 5 mit einem anderen legal in den USA vermarkteten Gerät. Das bedeutet, dass Ihr Lieferant bereits eine Freigabe erhalten haben muss oder Sie mit einem Hersteller zusammenarbeiten müssen, der über die entsprechenden Dokumente verfügt.
Kernanforderungen an den Handbuchinhalt gemäß 21 CFR 801
Die FDA verlangt, dass die Kennzeichnung von Medizinprodukten Herstellerinformationen, den Verwendungszweck, ausreichende Anweisungen, Warnhinweise, UDI (wo zutreffend) und gerätespezifische Anforderungen enthält. Hier ist, was Ihr Pressotherapie-Handbuch enthalten muss:
| Erforderliches Element | Beschreibung | CFR Reference |
|---|---|---|
| Gerätename | Official name matching 510(k) submission | 21 CFR 801.1 |
| Manufacturer Info | Name, address, city, state, zip code | 21 CFR 801.1 |
| Vorgesehene Verwendung | Klare Angabe des therapeutischen Zwecks | 21 CFR 801.4 |
| Gebrauchsanweisung | Step-by-step operation instructions | 21 CFR 801.5 |
| Warnungen | Safety alerts for potential hazards | 21 CFR 801.109 |
| Kontraindikationen | Conditions where use is not advised | 21 CFR 801.109 |
| UDI Information | Unique identifier for traceability | 21 CFR 801.20 |
Each device must contain adequate direction in terms which laypersons can understand, enabling them to use the device properly and safely. This is especially critical for pressotherapy machines used in spas and clinics where non-medical staff may operate the equipment.
Warnings and Contraindications Specific to Pressotherapy
Für pneumatische Kompressionsgeräte 6, your manual must address specific clinical hazards. These include:
- Risiko von Gewebeschäden durch übermäßige Druckeinstellungen
- Kontraindikationen für Patienten mit tiefer Venenthrombose
- Warnhinweise für die Anwendung auf offenen Wunden oder infizierten Bereichen
- Vorsichtsmaßnahmen für Schwangere und Patienten mit Herzschrittmachern
- Hinweise zu Kreislaufzuständen
Falsche Kennzeichnung ist einer der fünf häufigsten Gründe für Produktrückrufe weltweit. Unser Qualitätskontrollteam hat bereits Anleitungen gesehen, die vom US-Zoll abgelehnt wurden, nur weil ihnen die richtigen Kontraindikationsangaben fehlten.
Die UDI-Anforderung
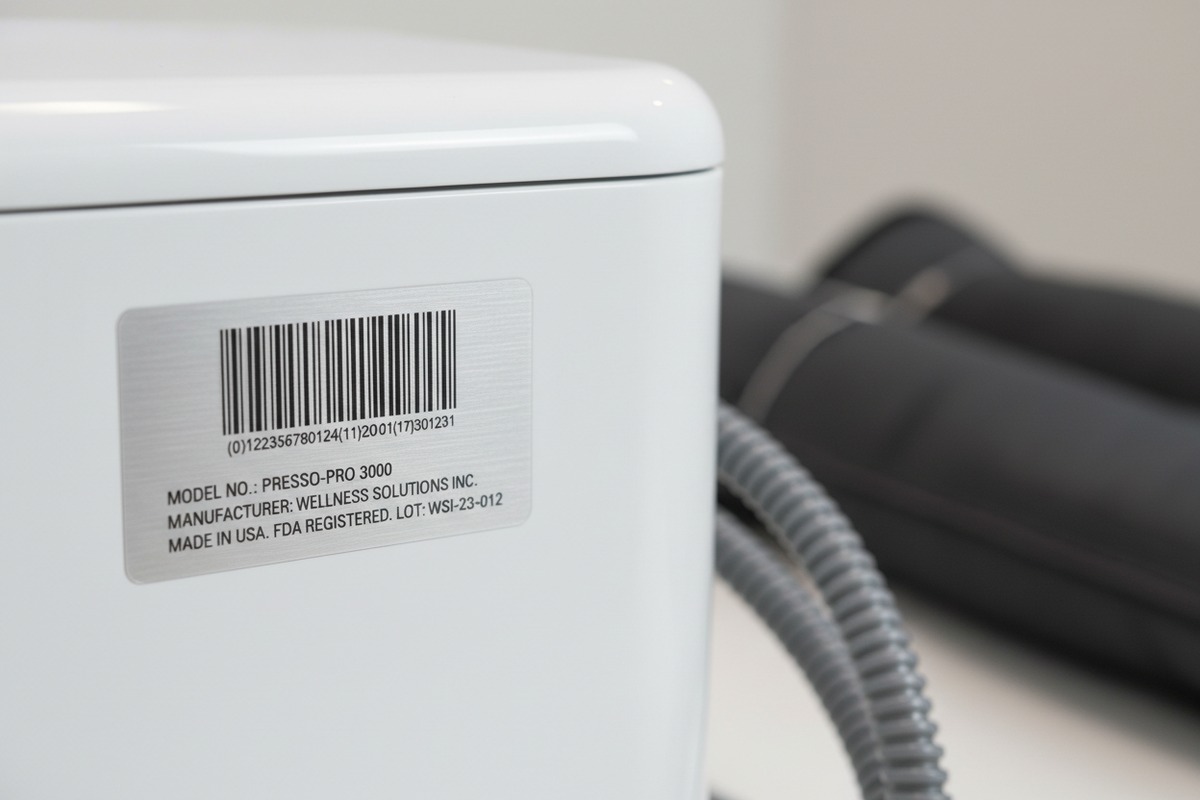
Das Etikett jedes Medizinprodukts muss eine eindeutige Gerätekennung (UDI) tragen, 7 die die Anforderungen dieses Unterabschnitts erfüllt und Teil 830 dieses Kapitels 8. Jede Geräteverpackung muss eine UDI tragen, die die Anforderungen dieses Unterabschnitts und Teil 830 dieses Kapitels erfüllt.
Wenn ein Kennzeichner ein Gerät, das eine UDI tragen muss, neu kennzeichnet oder ein Etikett ändert, muss er gemäß 21 CFR 830.60 eine Aufzeichnung über die Beziehung zwischen der ursprünglichen Gerätebezeichnung und der neuen Gerätebezeichnung führen. Dies ist entscheidend, wenn Sie dem Handbuch eine private Markenbezeichnung hinzufügen.
Wie stelle ich sicher, dass mein Private-Label-Branding auf dem Handbuch dessen rechtliche Konformität nicht beeinträchtigt?
Wir sehen diese Herausforderung täglich in unserer Fabrik. Importeure möchten ihre Markenidentität aufbauen, aber sie befürchten, rechtliche Grenzen zu überschreiten. Die gute Nachricht ist, dass die private Kennzeichnung nach den FDA-Vorschriften zulässig ist. Die Herausforderung besteht darin, dies korrekt zu tun.
Private-Label-Branding auf Pressotherapie-Handbüchern ist nach FDA-Vorschriften rechtlich zulässig, wenn Sie ordnungsgemäße Qualifikationsaussagen wie "Hergestellt für" oder "Vertrieben von" gefolgt von Ihren Unternehmensinformationen verwenden. Sie müssen die Rückverfolgbarkeit zum ursprünglichen 510(k)-Inhaber aufrechterhalten, UDI-Aufzeichnungen führen, die die Beziehung zwischen ursprünglichen und neuen Identifikatoren zeigen, und sicherstellen, dass alle Sicherheitsinhalte intakt bleiben.
Der rechtliche Rahmen für Private Labeling
Wenn das auf dem Etikett aufgeführte Unternehmen nicht der Hersteller ist, müssen die Unternehmensinformationen durch eine entsprechende Aussage wie "Hergestellt für..." oder "Vertrieben von..." qualifiziert werden. Dies ist nicht optional. Die Verwendung der falschen Formulierung kann zu Verstößen gegen die Kennzeichnungspflicht führen.
Unser Designteam empfiehlt für Private-Label-Handbücher immer die folgende Struktur:
| Markenelement | Zulässige Änderung | Anforderung |
|---|---|---|
| Firmenlogo | Ja | Sicherheitsinformationen dürfen nicht verdeckt werden |
| Produktname | Begrenzt | Muss mit 510(k) übereinstimmen, wenn medizinische Ansprüche erhoben werden |
| Kontaktinformationen | Ja | Muss den Qualifikator "Vertrieben von" verwenden |
| Farbschema | Ja | Warnhinweise müssen prominent bleiben |
| Sicherheitsinhalte | Nein | Alle ursprünglichen Warnhinweise müssen beibehalten werden |
Aufrechterhaltung der Rückverfolgbarkeit
Geräte, die in loser Schüttung verkauft oder für die weitere Verteilung neu verpackt werden, können von der Standardkennzeichnung ausgenommen sein, da sie von Händlern oder Endverbrauchern neu gekennzeichnet werden. Die Identifizierung und Rückverfolgbarkeit muss jedoch weiterhin gewährleistet sein.
Wenn Sie unsere Pressotherapiegeräte umbranden, müssen Sie:
- Fordern Sie die ursprüngliche 510(k)-Nummer von Ihrem Lieferanten an
- Dokumentieren Sie die Beziehung zwischen der ursprünglichen und der neuen Kennzeichnung
- Bewahren Sie die Aufzeichnungen für die FDA-Inspektion zugänglich auf
- Fügen Sie die 510(k)-Nummer irgendwo in Ihre Dokumentation ein
Häufige Fehler bei Private-Labeling vermeiden
Die FDA mahnt Unternehmen routinemäßig wegen Verstößen gegen die Kennzeichnung in Werbematerialien, Websites und Schulungsdokumenten ab, die im Widerspruch zur genehmigten Kennzeichnung stehen. Das bedeutet, dass Ihre Marketingaussagen mit dem übereinstimmen müssen, was in Ihrem Handbuch steht.
Zu den häufigen Fehlern, bei denen wir unseren Kunden helfen, gehören:
- Hinzufügen von therapeutischen Ansprüchen, die nicht von der 510(k) abgedeckt sind
- Entfernen von Warnungen, um das Handbuch übersichtlicher zu gestalten
- Ändern von Druckspezifikationen ohne Überprüfung
- Verwendung vager Sprache anstelle präziser Messungen
Nichteinhaltung der Kennzeichnungsvorschriften kann zu Durchsetzungsmaßnahmen, verzögertem Marktzugang oder Patientenschäden führen. Nach unserer Erfahrung sehen sich Importeure, die eine ordnungsgemäße Überprüfung des Handbuchs überspringen, häufig mit einer Festsetzung an US-Häfen konfrontiert.
Was ist der beste Weg, das Handbuch meines Lieferanten auf technische Genauigkeit und professionelle englische Übersetzung zu überprüfen?
Unser Ingenieurteam prüft unzählige Handbücher, die aus verschiedenen Quellen stammen. Der Qualitätsunterschied ist frappierend. Ein schlecht übersetztes Handbuch sieht nicht nur unprofessionell aus. Es schafft rechtliche Haftung, wenn Bediener kritische Sicherheitshinweise missverstehen.
Überprüfen Sie das Handbuch Ihres Lieferanten, indem Sie technische Spezifikationen mit der tatsächlichen Geräteleistung abgleichen, die 510(k)-Konformität überprüfen, die Übersetzungsqualität auf Genauigkeit medizinischer Terminologie überprüfen, bestätigen, dass alle erforderlichen FDA-Elemente vorhanden sind, und Anweisungen mit tatsächlichen Benutzern testen. Fordern Sie die Qualitätsmanagementdokumentation des Lieferanten gemäß ISO 13485 an und testen Sie Mustergeräte anhand der angegebenen Handbuchspezifikationen.

Erstellung einer systematischen Prüfliste
Eine klare, genaue und umfassende Gerätebeschriftung ist für die Sicherheit und Wirksamkeit von Medizinprodukten unerlässlich, wie in den FDA-Vorschriften unter 21 CFR Teil 801 dargelegt. In den Augen der FDA ist die Kennzeichnung weit mehr als ein Aufkleber auf einem Produkt – sie umfasst eine breite Palette von Materialien und Mitteilungen, die die Benutzer über die ordnungsgemäße Bedienung, Lagerung, Risiken und den beabsichtigten Verwendungszweck informieren.
Hier ist der Prüfrahmen, den wir unseren US-Partnern empfehlen:
| Auditbereich | Was ist zu prüfen? | Rote Fahnen |
|---|---|---|
| Technische Spezifikationen | Druckbereiche, Timing, Stromanforderungen | Werte, die nicht mit den Gerätetests übereinstimmen |
| 510(k)-Konsistenz | Verwendungszweck stimmt mit der Freigabe überein | Behauptungen über das Vorgängergerät hinaus |
| Übersetzungsqualität | Medizinische Begriffe, Grammatik, Klarheit | Ungeschickte Formulierungen, falsche Terminologie |
| Sicherheitsinhalte | Warnungen, Kontraindikationen, Vorsichtsmaßnahmen | Fehlende oder vage Gefahrenhinweise |
| Benutzertests | Können die Bediener die Anweisungen befolgen? | Verwirrung während der Einrichtung oder des Betriebs |
Verifizierungsschritte für Sourcing-Partner
Der Hersteller sollte jederzeit nach der 510(k)-Freigabe auf eine Inspektion des FDA-Qualitätssystems (21 CFR 820) vorbereitet sein. Das bedeutet, dass Ihr Lieferant bereits über vorbereitete Dokumentationen verfügen sollte. Fordern Sie Folgendes an:
- Kopie des 510(k)-Freigabeschreibens
- Risikomanagementakte mit FMEA-Analyse
- Prüfberichte für die elektrische Sicherheit nach IEC 60601-1
- ISO 13485-Zertifikat 9 für Qualitätsmanagement
- Mustergerät zur praktischen Überprüfung
Übersetzungsqualitätsbewertung
Alle Kennzeichnungen müssen in englischer Sprache erfolgen, außer bei Produkten, die ausschließlich in Puerto Rico oder auf US-Territorien vertrieben werden, wo die vorherrschende Sprache nicht Englisch ist.
Schlechte Übersetzungen sind mehr als peinlich. Sie können gefährlich sein. Achten Sie auf diese spezifischen Probleme:
- Falsche medizinische Terminologie
- Mehrdeutige Sicherheitshinweise
- Grammatikalische Fehler, die die Bedeutung verändern
- Inkonsistentes technisches Vokabular
- Fehlende Maßeinheiten
Unsere technischen Redakteure empfehlen immer, dass ein englischer Muttersprachler mit Kenntnissen von Medizinprodukten das endgültige Dokument überprüft. Wichtige Anliegen sind, dass der Benutzer (oder Laie) des Medizinprodukts die Kennzeichnung verstehen muss, damit er das Gerät sicher und für die vorgesehenen Zwecke bedienen kann.
Testen des Handbuchs anhand des tatsächlichen Geräts
Der wichtigste Schritt ist die physische Verifizierung. Messen Sie die tatsächliche Druckausgabe Ihres Mustergeräts. Vergleichen Sie sie mit dem, was im Handbuch steht. Überprüfen Sie die Zeitgenauigkeit. Stellen Sie sicher, dass alle Funktionen wie beschrieben funktionieren.
Die 510(k)-Einreichung sollte von vollständiger, detaillierter und gut organisierter Dokumentation begleitet werden, die die Sicherheit und Wirksamkeit des Geräts unterstützt. Dies umfasst, ist aber nicht beschränkt auf, Daten zum Gerätedesign, zu Materialien und zu Herstellungsprozessen. Wenn Ihr Handbuch der tatsächlichen Geräteperformance widerspricht, haben Sie ein Compliance-Problem.
Wie kann ein gesetzeskonformes Handbuch mein Unternehmen in den Vereinigten Staaten vor Haftung und Kundenbeschwerden schützen?
In unseren Gesprächen mit US-Importeuren kommt immer der Haftungsschutz zur Sprache. Das amerikanische rechtliche Umfeld ist anders. Eine einzige Klage wegen Körperverletzung kann ein kleines Unternehmen zerstören. Ein konformes Handbuch ist Ihre erste Verteidigungslinie.
Ein gesetzeskonformes Handbuch schützt Ihr Unternehmen, indem es Sorgfaltspflichten in Bezug auf die Produktsicherheit nachweist, dokumentierte Beweise für ordnungsgemäße Warnhinweise und Anleitungen liefert, Ihre Verteidigung in Produkthaftungsklagen unterstützt, die ordnungsgemäße Meldung von unerwünschten Ereignissen an die FDA ermöglicht und das Risiko von Zollbeschlagnahmungen reduziert. Konforme Kennzeichnungen zeigen Regulierungsbehörden und Gerichten, dass Sie die Sicherheit der Benutzer priorisiert haben.
Der rechtliche Schutz durch ordnungsgemäße Dokumentation
Diese Mängel werden typischerweise durch Herstellungsfehler, schlechtes Design, fehlerhafte Herstellungsmaterialien oder -inhaltsstoffe sowie durch Versäumnisse bei der Warnung oder Kennzeichnung von Geräten verursacht. Beachten Sie, dass "Versäumnis bei der Warnung" als Hauptursache für Mängelansprüche aufgeführt ist. Ihr Handbuch adressiert dieses Risiko direkt.
Wenn unsere Kunden mit Kundenbeschwerden konfrontiert werden, ist das erste Dokument, das überprüft wird, immer das Handbuch. Ein vollständiges Handbuch zeigt:
| Schutzelement | Rechtlicher Vorteil | Erforderliche Dokumentation |
|---|---|---|
| Klare Warnungen | Zeigt die Pflicht zur Warnung an | Schriftliche Gefahrenhinweise |
| Kontraindikationen | Zeigt Risikobewertung an | Aufgeführte verbotene Bedingungen |
| Richtige Anweisungen | Benutzerführung beweisen | Schritt-für-Schritt-Verfahren |
| Wartungsrichtlinien | Unterstützt die Langlebigkeit des Produkts | Reinigungs- und Serviceprotokolle |
| Meldung von unerwünschten Ereignissen | Ermöglicht die Einhaltung der FDA-Vorschriften | Kontaktinformationen und Verfahren |
Meldepflichten für Medizinprodukte
Dieser Teil legt die Anforderungen für die Meldung von Medizinprodukten für Einrichtungen, die Medizinprodukte verwenden, fest Meldepflichten für Medizinprodukte 10, Hersteller, Importeure und Händler. Wenn Sie eine Einrichtung sind, die Medizinprodukte verwendet, müssen Sie Todesfälle und schwere Verletzungen melden, die ein Gerät verursacht hat oder zu denen es beigetragen hat. Wenn Sie ein Hersteller oder Importeur sind, müssen Sie Todesfälle und schwere Verletzungen melden, die Ihr Gerät verursacht hat oder zu denen es beigetragen hat, und Sie müssen bestimmte Gerätefehlfunktionen melden.
Ihr Handbuch muss klare Anweisungen für Benutzer zur Meldung von Problemen enthalten. Erstimporteure müssen Beschwerdedateien in den Vereinigten Staaten zugänglich aufbewahren und haben spezifische MDR-Meldepflichten. Erstimporteure müssen mit ausländischen Herstellern für eine umfassende Untersuchung und Meldung von unerwünschten Ereignissen zusammenarbeiten.
Reduzierung des Risikos von Zollbeschlagnahmungen
Die Nichteinhaltung der Vorschriften kann zu Verzögerungen bei der Markteinführung, zur Beschlagnahmung von Sendungen durch die Zoll- und Grenzschutzbehörde (CBP), zu Durchsetzungsmaßnahmen oder sogar zu rechtlichen Konsequenzen führen.
Wir haben erlebt, dass Sendungen wegen Mängeln im Handbuch wochenlang festgehalten wurden. Wenn die FDA feststellt, dass ein Medizinprodukt diese Anforderungen nicht erfüllt, können die Produkte beschlagnahmt und letztendlich die Einreise in die Vereinigten Staaten verweigert werden.
Die finanziellen Auswirkungen umfassen:
- Lagergebühren am Hafen
- Umsatzeinbußen während der Beschlagnahmung
- Neuauszeichnungskosten, falls zulässig
- Potenzielle Vernichtung nicht konformer Waren
- Reputationsschaden bei nachgelagerten Kunden
Aufbau von Kundenvertrauen
Für Hersteller bedeutet dies, dass sie die FDA benachrichtigen müssen, wenn sie erfahren, dass eines ihrer Geräte einen Tod oder eine schwere Verletzung verursacht oder dazu beigetragen hat. Sie müssen auch melden, wenn sie erfahren, dass ihr Gerät eine Fehlfunktion aufweist, die bei einer erneuten Fehlfunktion zu Verletzungen oder zum Tod führen würde. Importeure müssen die FDA ebenfalls benachrichtigen, wenn sie erfahren, dass eines ihrer Geräte eine schwere Verletzung oder einen Tod verursacht oder dazu beigetragen hat.
Eine professionelle, konforme Bedienungsanleitung signalisiert Qualität an Ihre Kunden. Inhaber von Schönheitssalons und Klinikmanager bemerken den Unterschied zwischen einem schlecht übersetzten Dokument und einem professionell erstellten. Dies wirkt sich auf ihre Kaufentscheidungen und ihre langfristige Loyalität aus.
Die FDA erlaubt unter bestimmten Bedingungen, dass der Importeur das beanstandete Gerät neu kennzeichnet oder aufbereitet, um es den Vorschriften anzupassen. Der Importeur kann die Genehmigung zur Durchführung eines solchen Verfahrens beantragen und, wenn die Behörde dies gestattet, fortfahren. Importeure müssen jedoch bedenken, dass die Aufbereitung nur einmal gestattet ist – daher ist es wichtig, es beim ersten Mal richtig zu machen.
Schlussfolgerung
Die Erstellung einer konformen Bedienungsanleitung für Pressotherapiegeräte ist nicht nur Papierkram. Es ist Geschäftsschutz. Arbeiten Sie mit Lieferanten zusammen, die die FDA-Anforderungen verstehen, die 510(k)-Freigabe überprüfen, die technische Genauigkeit prüfen und die richtige Dokumentation für Eigenmarken pflegen. Ihre Investition in die Compliance heute verhindert kostspielige Probleme von morgen.
## Fußnoten

<span id="footnote-1">
1. Direkter Link zu den offiziellen FDA-Vorschriften für die Kennzeichnung von Medizinprodukten. <a href="#ref-1" class="footnote-backref">︎</a>
</span>

<span id="footnote-2">
2. Offizielle FDA-Seite mit Details zum 510(k)-Vorabgenehmigungsverfahren für Geräte. <a href="#ref-2" class="footnote-backref">︎</a>
</span>

<span id="footnote-3">
3. Juristische Ressource, die Produkthaftungsansprüche im Zusammenhang mit fehlerhaften Medizinprodukten erläutert. <a href="#ref-3" class="footnote-backref">︎</a>
</span>

<span id="footnote-4">
4. Klassifizierungssystem der FDA für Medizinprodukte, das Klasse-II-Geräte definiert. <a href="#ref-4" class="footnote-backref">︎</a>
</span>

<span id="footnote-5">
5. Erläuterung der FDA zur wesentlichen Gleichwertigkeit, einem Schlüsselkonzept für die 510(k)-Zulassung. <a href="#ref-5" class="footnote-backref">︎</a>
</span>

<span id="footnote-6">
6. Beschreibt pneumatische Kompressionsgeräte, ihre medizinischen Anwendungen und die FDA-Regulierung. <a href="#ref-6" class="footnote-backref">︎</a>
</span>

<span id="footnote-7">
7. Offizielle FDA-Ressource, die das System der eindeutigen Geräteidentifikation (UDI) erläutert. <a href="#ref-7" class="footnote-backref">︎</a>
</span>

<span id="footnote-8">
8. Direkter Link zum eCFR für 21 CFR Teil 830, der die eindeutige Geräteidentifikation abdeckt. <a href="#ref-8" class="footnote-backref">︎</a>
</span>

<span id="footnote-9">
9. Informationen zur ISO 13485-Zertifizierung für Qualitätsmanagementsysteme für Medizinprodukte. <a href="#ref-9" class="footnote-backref">︎</a>
</span>

<span id="footnote-10">
10. Offizielle FDA-Seite mit Details zu den Anforderungen an die Meldung von Medizinprodukten (MDR) für Hersteller und Importeure. <a href="#ref-10" class="footnote-backref">︎</a>
</span>

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
