
Jede Woche erhalten wir Anrufe von US-Käufern, die frustriert sind über Lieferanten, die grundlegende Fragen zu staatlichen Lizenzierungsregeln nicht beantworten können. Ein Pressotherapiegerät mag perfekte FDA-Unterlagen haben, kann aber zu einer Belastung werden, wenn der Lieferant nicht erklären kann, wer es in Texas im Gegensatz zu Kalifornien legal betreiben darf.
Um das Wissen der Lieferanten über die Schönheitsvorschriften der US-Bundesstaaten für Pressotherapiegeräte zu bewerten, fragen Sie nach ihrem Verständnis der FDA-Geräteklassifizierung, fordern Sie Nachweise für CE- und ISO 13485-Zertifizierungen an, testen Sie ihre Fähigkeit, zwischen der bundesstaatlichen Gerätegenehmigung und den bundesstaatlichen Regeln für den Tätigkeitsbereich zu unterscheiden, und verifizieren Sie, dass sie spezifische Anforderungen der staatlichen Kosmetik- oder medizinischen Aufsichtsbehörden für Ihren Betriebsstandort zitieren können.
Dieser Leitfaden führt Sie durch die genauen Fragen, die Sie stellen müssen, und die Dokumentation, die Sie anfordern müssen. Wir behandeln Zertifizierungen, staatliche Lizenzierungskomplexitäten, technische Unterlagen und Ingenieurkompetenz – alles, was Sie benötigen, um Ihr Unternehmen vor Compliance-Fehlern zu schützen.
Welche spezifischen FDA- und Sicherheitszertifizierungen sollte ich meinen Lieferanten für Pressotherapiegeräte bitten, vorzulegen?
Unser Ingenieurteam trifft häufig auf Käufer, die davon ausgehen, dass jede Zertifizierung ausreicht. In Wirklichkeit kann die falsche Zertifizierung – oder eine veraltete – Sie Beschlagnahmung, Geldstrafen und Haftung aussetzen. Zu wissen, was Sie anfordern müssen, schützt Ihre Investition.
Bitten Sie Ihren Lieferanten um aktuelle FDA 510(k)-Freigabe- oder Registrierungsdokumente für das von Ihnen gekaufte spezifische Modell, CE-Kennzeichnungszertifikate mit einer gültigen Benannte-Stelle-Nummer und eine ISO 13485-Zertifizierung, die belegt, dass ihr Qualitätsmanagementsystem internationalen Standards für Medizinprodukte entspricht. Jedes Dokument sollte über offizielle regulatorische Datenbanken überprüfbar sein.
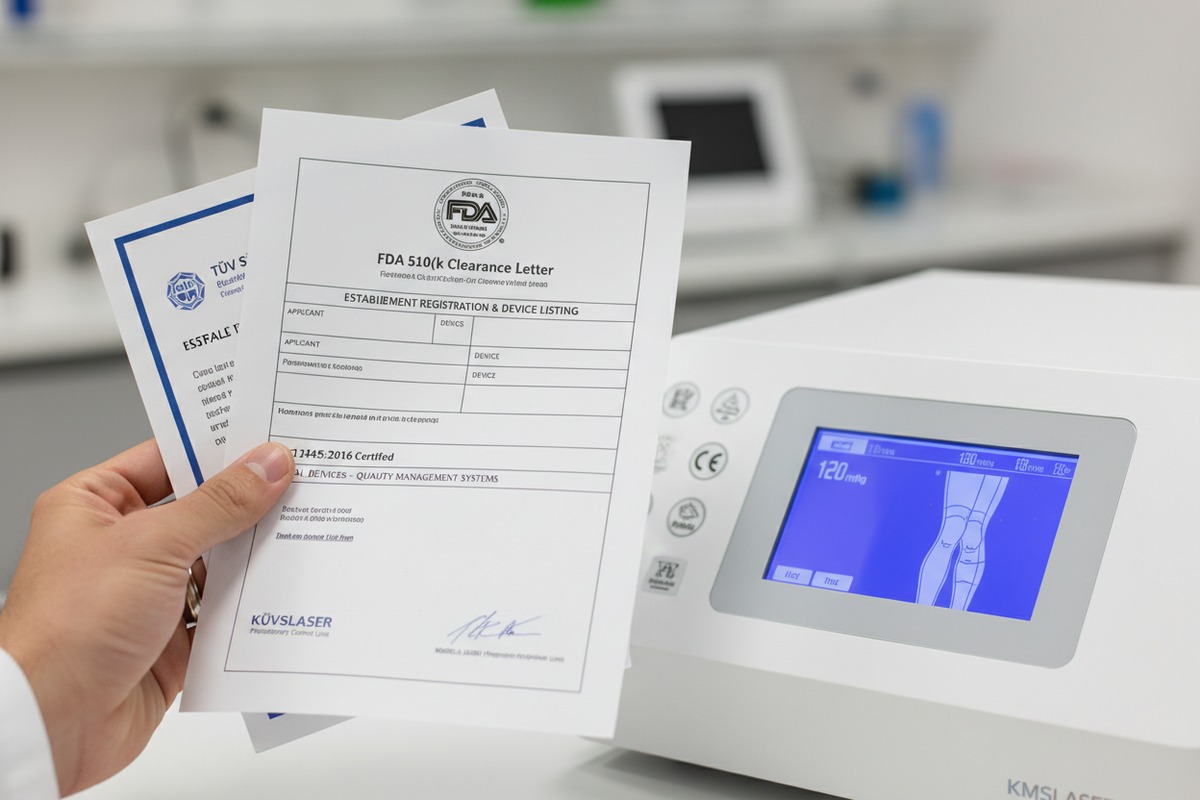
Verständnis der FDA-Geräteklassen
Die FDA klassifiziert Medizinprodukte nach Risiko in drei regulatorische Klassen. FDA-Geräteklassifizierung 1 Medizinprodukte werden einer von drei regulatorischen Klassen zugeordnet, basierend auf dem Grad der Kontrolle, der erforderlich ist, um die Sicherheit und Wirksamkeit des Produkts zu gewährleisten. Die drei Klassen sind: Klasse I (Allgemeine Kontrollen), Klasse II (Allgemeine Kontrollen und Besondere Kontrollen) und Klasse III (Allgemeine Kontrollen und Zulassung vor der Markteinführung).
Pressotherapiegeräte fallen typischerweise unter Klasse II-Geräte. Klasse II-Geräte sind mittelschweren Risikos, oft mit komplexeren Designs, aber deren Ausfall wahrscheinlich kein unmittelbares Risiko für schwere Verletzungen oder Tod darstellen würde. Diese Klassifizierung beeinflusst den regulatorischen Weg und die Dokumentationsanforderungen.
Wichtige Zertifizierungen, die Sie anfordern sollten
| Zertifizierung | Was es beweist | So überprüfen Sie |
|---|---|---|
| FDA 510(k)-Freigabe | Gerät ist im Wesentlichen gleichwertig mit einem rechtmäßig vermarkteten Vorgängergerät | FDA 510(k)-Datenbanksuche |
| CE-Kennzeichnung 2 (EU) | Gerät erfüllt europäische Sicherheits- und Gesundheitsanforderungen | Benannte Stelle Zertifikat mit gültiger Nummer |
| ISO 13485 3 | Lieferant unterhält ein konformes Qualitätsmanagementsystem | Zertifikat einer unabhängigen Prüfstelle |
| UL/ETL-Listung | Einhaltung von elektrischen Sicherheitsstandards | UL- oder ETL-Datenbankabfrage |
Die Einhaltung von ISO 13485 wird oft als erster Schritt zur Erfüllung der europäischen regulatorischen Anforderungen angesehen. Dieser Standard ist wichtig, da er zeigt, dass Ihr Lieferant dokumentierte Prozesse für Design, Herstellung und Überwachung nach dem Inverkehrbringen hat.
CE-Kennzeichnung und ihre Beziehung zu ISO 13485
Die CE-Kennzeichnung ist ein Tor zum Inverkehrbringen von Produkten in Europa, auch wenn das Medizinprodukt außerhalb der Europäischen Union hergestellt wurde. Obwohl die CE-Kennzeichnung hauptsächlich für europäische Märkte bestimmt ist, signalisiert sie einen höheren Qualitätskontrollstandard, von dem US-Käufer profitieren.
Die ISO 13485-Zertifizierung ist unerlässlich für Unternehmen, die eine CE-Kennzeichnung erhalten möchten, die die Konformität mit den erforderlichen Sicherheitsstandards für den Verkauf von Produkten im Europäischen Wirtschaftsraum anzeigt.
Überprüfungsschritte, die Sie unternehmen müssen
Akzeptieren Sie Zertifikate nicht einfach so. Eine Zertifizierung durch Dritte kann den Regulierungsbehörden nachweisen, dass Sie die Anforderungen des Standards erfüllt haben. Fordern Sie an:
- Ablaufdaten von Zertifikaten
- Geltungsbereich der Zertifizierung (deckt sie das exakte Produkt ab, das Sie kaufen?)
- Kontaktdaten der Prüfstelle für unabhängige Verifizierung
- Etwaige FDA 483-Beobachtungen oder Abmahnungen aus den letzten drei Jahren
Führen Sie eine Lieferantenprüfung durch, um die Fähigkeit des Unternehmens zur Lieferung von Produkten und/oder Dienstleistungen zu bewerten, führen Sie unabhängige Tests von Komponenten oder Produkten durch und überprüfen Sie frühere Compliance-Probleme wie FDA 483s, Warnschreiben oder Zustimmungsbescheide.
Wie kann ich überprüfen, ob mein Hersteller die unterschiedlichen bundesstaatlichen Lizenzierungsanforderungen für Salons in den USA versteht?
Wenn wir Exportdokumente für Maschinen mit Ziel USA vorbereiten, fragen wir die Käufer immer, in welchem Bundesstaat sie tätig sind. Viele Lieferanten überspringen diesen Schritt ganz. Das Ergebnis sind ungenutzte Geräte, da der Käufer später feststellt, dass seine Kosmetikerinnen sie nicht legal betreiben dürfen.
Testen Sie das Wissen Ihres Herstellers, indem Sie ihn bitten, die spezifischen Vorschriften in Ihrem Bundesstaat zu erklären, die zuständige Behörde (Kosmetikrat, Ärztekammer oder beides) zu nennen und zwischen der Geräte-Zertifizierung und dem Tätigkeitsbereich des Anwenders zu unterscheiden. Sachkundige Lieferanten erkennen staatliche Unterschiede an und empfehlen möglicherweise eine Rechtsberatung für die bundesstaatliche Compliance.
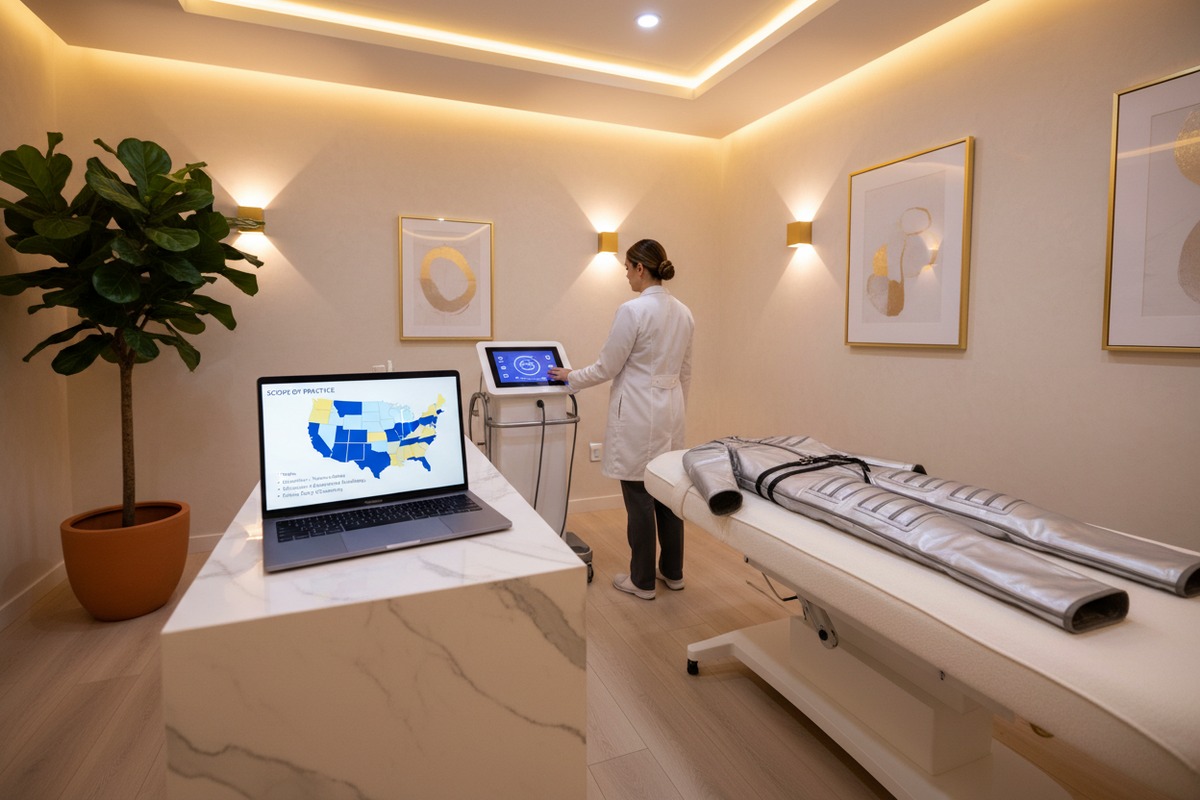
Das Flickenteppich-Problem staatlicher Vorschriften
Die US-Vorschriften für Medical-Spa-Dienstleistungen und die Verwendung von Geräten sind in den einzelnen Bundesstaaten inkonsistent. Energiebasierte Behandlungen, einschließlich Laser- und Hochfrequenzgeräte, erfordern in der Regel eine ärztliche Aufsicht, können aber je nach staatlichen Vorschriften an geschulte nicht-ärztliche Anbieter delegiert werden. Tätigkeitsbereich 5 für Krankenschwestern und Arzthelferinnen in der ästhetischen Medizin variiert stark von Bundesstaat zu Bundesstaat.
Diese Variation schafft erhebliche Compliance-Herausforderungen für Käufer, die in mehreren Bundesstaaten tätig sind oder ihr Geschäft ausbauen.
Beispiele für Unterschiede auf Bundesstaatenebene
| Bundesstaat | Schlüsselverordnung | Wer kann Pressotherapie anwenden? |
|---|---|---|
| Kalifornien | Bus. & Prof. Code § 7316 | Kosmetikerinnen beschränkt auf nicht-invasive Verfahren nur auf der Epidermis |
| New York | Beschluss des Vorstands vom März 2025 | Energiegeräte, die über die Hautoberfläche hinausgehen, erfordern ärztliche Aufsicht |
| Texas | Aufsicht durch mehrere Behörden | TDLR, Medical Board und Health Services regulieren unterschiedliche Aspekte |
| Michigan | Beschränkungen für Klasse-2-Geräte | Verschreibungspflichtige Geräte erfordern ärztliche Aufsicht |
Nach diesem Gesetz dürfen Kosmetikerinnen Dienstleistungen erbringen, die das Aussehen oder Wohlbefinden der Haut verbessern, solange diese Dienstleistungen kein lebendes Gewebe beeinträchtigen oder über die äußerste Hautschicht – die Epidermis – hinausgehen.
Warnsignale: Anzeichen dafür, dass Ihrem Lieferanten regulatorisches Wissen fehlt
Achten Sie auf diese Warnsignale bei der Bewertung der Expertise Ihres Lieferanten:
- Macht pauschale Behauptungen auf, dass Pressotherapie "überall legal" ist"
- Kann den Unterschied zwischen der FDA-Gerätezertifizierung und den staatlichen Vorschriften zur Berufsausübung nicht erklären
- Liefert veraltete Informationen oder behauptet, dass sich die Vorschriften kürzlich nicht geändert haben
- Bietet vage Anleitungen, wer die Geräte legal betreiben darf
- Kann nicht feststellen, welche staatlichen Vorschriften für Ihren Standort gelten
Idahos Gesetzesentwurf von 2017: Dieses Gesetz verbietet Kosmetikerinnen die Verwendung von Klasse-2-Geräten wie LED-Lichttherapie ohne ärztliche Aufsicht. Dieser Gesetzesentwurf hatte keinen Widerspruch oder Rückmeldungen aus dem Berufsstand, und der Gouverneur unterzeichnete ihn 2018 als Gesetz. Viele in der Branche wussten bis zur Durchsetzung im Jahr 2024 nichts von diesem Gesetzesentwurf.
Grüne Flaggen: Anzeichen für fundiertes Lieferantenwissen
Ein sachkundiger Lieferant sollte Folgendes demonstrieren:
- Klare Erklärung der Unterscheidung zwischen Gerätezertifizierung und Praxisbefugnis
- Bewusstsein dafür, dass Klasse-2-Geräte zunehmenden staatlichen Beschränkungen unterliegen
- Verständnis des Unterschieds zwischen unabhängiger Praxis und ärztlicher Aufsicht, die erfordert, dass eine Kosmetikerin einen medizinischen Anbieter einstellt, um diese Dienstleistungen durch eine Kooperationsvereinbarung, direkte Aufsicht oder die Beauftragung einer Medical Services Organization (MSO) zu überwachen.
- Bereitschaft, Rechtsberatung für die standortspezifische Einhaltung von Vorschriften zu empfehlen
- Proaktive Kommunikation über regulatorische Änderungen und Durchsetzungstrends
Fragen, die Sie Ihrem Lieferanten stellen sollten
- Was sind die spezifischen Vorschriften in [Ihrem Bundesstaat] für Pressotherapie-Betreiber?
- Können Sie Zitate oder Verweise auf diese Vorschriften liefern?
- Wenn ich Kosmetikerin bin, darf ich dieses Gerät in meinem Bundesstaat eigenständig nutzen?
- Wie bleiben Sie über sich ändernde Vorschriften informiert?
- Können Sie erklären, was ärztliche Aufsicht in Bundesstaaten, die sie verlangen, beinhaltet?
Welche technischen Dokumentationen sollte ich von einem Lieferanten anfordern, um sicherzustellen, dass meine importierten Geräte den US-amerikanischen Vorschriften entsprechen?
Unser Dokumentationsteam erstellt täglich Geräte-Masterdateien und technische Spezifikationen. Wir wissen, welche Dokumente US-Zoll- und staatliche Inspektoren tatsächlich suchen – und welche viele Lieferanten vernachlässigen. Das Fehlen auch nur eines kritischen Dokuments kann Ihre Lieferung verzögern oder eine Inspektion auslösen.
Fordern Sie von Ihrem Lieferanten die vollständige Geräte-Stammdokumentation (Device Master Record), Risikomanagementdateien gemäß ISO 14971, elektrische Sicherheitsprüfberichte, Benutzerhandbücher mit ordnungsgemäßer Kennzeichnung, Kalibrierzertifikate und eine 510(k)-Zusammenfassung oder Freigabebrief an. Alle Dokumente sollten in englischer Sprache verfasst, datiert und auf das von Ihnen gekaufte spezifische Modell und die Seriennummer rückverfolgbar sein.
Checkliste für wesentliche technische Dokumentation
ISO 13485 ist der internationale Qualitätsstandard, der regelt, wie Medizinprodukte hergestellt, dokumentiert und gewartet werden. Er legt die Erwartungen für ein Qualitätsmanagementsystem 6 fest, das behördlicher Prüfung standhält, sichere und wirksame Produkte unterstützt und über geografische Gebiete und Produktlinien hinweg skaliert.
| Dokumenttyp | Zweck | Warum es wichtig ist |
|---|---|---|
| Gerätestammdokumentation 7 (DMR) | Vollständige Spezifikationen für die Herstellung | Beweist, dass das Gerät nach konsistenten Standards gebaut wurde |
| Design History File 8 (DHF) | Design Inputs, Outputs, Verifikationsaufzeichnungen | Zeigt die Einhaltung der Designkontrolle |
| Risikomanagementakte | ISO 14971 9 Dokumentation der Risikoanalyse | Zeigt, dass Gefahren identifiziert und gemindert wurden |
| Benutzerhandbuch | Bedienungsanleitung und Warnhinweise | Erforderlich für die ordnungsgemäße Verwendung des Geräts und den Haftungsschutz |
| Berichte zur elektrischen Sicherheit | IEC 60601 oder UL-Tests | Bestätigt die Einhaltung der elektrischen Sicherheit |
| Kalibrierungszertifikate | Genauigkeit der Messgeräte | Validiert die Zuverlässigkeit der Testdaten |
Inhalt der Gerätestammdaten
Pflegen Sie die Design History File (DHF), Device Master Record (DMR) und Device History Record (DHR) in einer versionskontrollierten Umgebung mit 21 CFR 11-konformen E-Signaturen und Audit-Trails.
Der Gerätestammdatensatz sollte Folgendes enthalten:
- Gerätespezifikationen und Zeichnungen
- Spezifikationen des Produktionsprozesses
- Qualitätssicherungsverfahren
- Spezifikationen für Verpackung und Kennzeichnung
- Installations- und Wartungsverfahren
Kennzeichnungsvorschriften
Eine ordnungsgemäße Kennzeichnung wird oft übersehen. Ihre Gerätekennzeichnungen müssen Folgendes enthalten:
- Name und Adresse des Herstellers
- Modellnummer und Seriennummer
- Aussagen zum Verwendungszweck
- Warnungen und Vorsichtsmaßnahmen
- Lagerungs- und Handhabungsanweisungen
- Herstellungsdatum oder Chargennummer
Hersteller von Medizinprodukten unterliegen einer Reihe von behördlichen Kontrollen, um sicherzustellen, dass Geräte nicht verunreinigt oder falsch gekennzeichnet sind, und um ihre Sicherheit und Wirksamkeit für den vorgesehenen Verwendungszweck anderweitig zu gewährleisten.
Dokumentation des Qualitätsmanagementsystems
Sowohl die FDA 21 CFR Teil 820 10 als auch ISO 13485:2016 verlangen von allen Medizinprodukteunternehmen die Implementierung von Beschaffungskontrollen.
Fordern Sie Nachweise über:
- Dokumentiertes Qualitätshandbuch
- Standardarbeitsanweisungen (SOPs)
- Aufzeichnungen interner Audits
- Verfahren für Korrektur- und Vorbeugemaßnahmen (CAPA)
- Prozesse zur Bearbeitung von Beschwerden
Rückverfolgbarkeitsanforderungen
ISO 13485 verlangt eine vollständige Rückverfolgbarkeit über alle Prozesse hinweg. Das bedeutet, Ihr Lieferant sollte Folgendes bereitstellen:
- Los- oder Chargenrückverfolgbarkeit für Komponenten
- Materialzertifikate für kritische Teile
- Inspektionsaufzeichnungen, die mit Seriennummern verknüpft sind
- Versandaufzeichnungen, die Geräte mit der Lieferung verbinden
Wenn unsere Ingenieure mit potenziellen Käufern über die Einhaltung von Vorschriften sprechen, können wir innerhalb von Minuten erkennen, ob sie die regulatorische Landschaft verstehen. Einige Lieferanten haben Verkaufsteams, die Funktionen verkaufen, aber nicht erklären können, wie diese Funktionen mit der Einhaltung von Vorschriften zusammenhängen. Das Ingenieurteam ist dort, wo echtes Fachwissen lebt.
Beurteilen Sie die technische Kompetenz, indem Sie ein technisches Gespräch mit dem Ingenieur- oder Zulassungs-Team des Lieferanten anfordern. Bitten Sie sie zu erklären, wie die Klassifizierung ihres Geräts bestimmt wurde, wie sie spezifische FDA-Designkontrollanforderungen erfüllt haben und wie sie die Überwachung nach dem Inverkehrbringen handhaben. Ein sachkundiges Team wird selbstbewusst über das Risikomanagement nach ISO 14971 und Designverifizierungstests sprechen.

Warum technisches Wissen wichtig ist
Viele von der FDA regulierte Hersteller gehen fälschlicherweise davon aus, dass sie durch die Auslagerung von Aufgaben an Lieferanten diese Dritten die Verantwortung für die Aufrechterhaltung der Einhaltung von Vorschriften übernehmen. Dies ist ein grundlegendes Missverständnis der Erwartungen, die in 21 CFR Teil 820 für Medizinprodukteunternehmen festgelegt sind.
Das Ingenieurteam Ihres Lieferanten sollte verstehen, dass die Verantwortung für die Einhaltung letztendlich bei Ihnen, dem Importeur und Händler, liegt. Sie sollten in der Lage sein, Ihre Bemühungen zur Einhaltung von Vorschriften zu unterstützen.
Checkliste für die Kompetenz des Ingenieurteams
| Kompetenzbereich | Zu stellende Fragen | Akzeptable Antworten |
|---|---|---|
| Designkontrollen | Wie haben Sie überprüft, ob die Designeingaben den Ausgaben entsprechen? | Verweis auf DHF, Verifizierungsprotokolle |
| Risikomanagement | Wie haben Sie Gerätesicherheitsrisiken identifiziert und gemindert? | Erklärung des ISO 14971-Prozesses, Risikomatrix |
| Regulatorischer Weg | Warum haben Sie diese FDA-Klassifizierung gewählt? | Zitierung von Prädikatsgeräten, Produktcode-Recherche |
| Nach dem Inverkehrbringen | Wie verfolgen Sie Beschwerden und unerwünschte Ereignisse? | Beschreibung der SOP zur Beschwerdebearbeitung, Trendanalyse |
| Schulung | Wie schulen Sie Benutzer in der richtigen Bedienung? | Schulungsmaterialien, Zertifizierungsprogramme |
Kenntnisse der Designkontrolle
Medizinprodukteunternehmen müssen Kernbereiche wie Designkontrolle, Risikomanagement, CAPA, Produktion und Lieferantenüberwachung gemäß den geltenden Standards und Vorschriften prüfen.
Ein kompetentes Ingenieurteam sollte Folgendes erklären:
- Wie Benutzeranforderungen in Designanforderungen umgesetzt wurden
- Welche Verifizierungs- und Validierungstests durchgeführt wurden
- Wie Designänderungen gesteuert und dokumentiert werden
- Wo Designüberprüfungsaufzeichnungen geführt werden
Expertise im Risikomanagement
Das QMS verlangt eine Risikoanalyse, wobei ISO 14971 als Leitdokument dient. Das bedeutet, dass ISO 13485 sich auf ISO 14971 für Richtlinien zur Risikoanalyse und zur Umsetzung von Risikokontrollmaßnahmen stützt und somit die Sicherheit des Geräts während des Produktlebenszyklus gewährleistet.
Bitten Sie das Ingenieurteam, Sie durch Folgendes zu führen:
- Ihre Risikoanalysemethodik
- Wie sie potenzielle Gefahren identifiziert haben
- Welche Risikokontrollen sie implementiert haben
- Wie sie die Wirksamkeit der Risikokontrollen überprüft haben
Indikatoren für Lieferantenaudits
Ein Lieferantenaudit kann eine Überprüfung der Einrichtungen, Produktionsprozesse, Qualitätskontrolle und des Qualitätssystems des Lieferanten umfassen.
Erwägen Sie die Durchführung eines Vor-Ort- oder Fernaudits zur Überprüfung von:
- Qualifikationen und Schulungsunterlagen des Ingenieurteams
- Verfügbarkeit technischer Dokumentation
- Kontrollen des Produktionsprozesses
- Kalibrierung und Wartung von Geräten
- Verfahren zur Behandlung von Nichtkonformitäten
Fähigkeiten zur regulatorischen Intelligenz
"Das erste Quartal 2025 hat eine bedeutende Welle gesetzgeberischer Aktivitäten erlebt, die tiefgreifende Auswirkungen auf den Alltag von Medical Spas haben könnten."
Ein sachkundiger Lieferant sollte:
- Abonnement von Diensten für regulatorische Updates
- Überwachung der Mitteilungen der Landesärztekammern
- Verfolgung von Durchsetzungsmaßnahmen in der Branche
- Proaktive Kommunikation über regulatorische Änderungen
Langfristige Support-Bewertung
| Support-Bereich | Worauf Sie achten sollten | Rote Fahnen |
|---|---|---|
| Schulung | Umfassende Schulungsprogramme für Betreiber | Nur generische Handbücher, keine Live-Schulungen |
| Aktualisierungen | Benachrichtigungen über regulatorische Änderungen | Keine Kommunikation nach dem Verkauf |
| Technischer Support | Zugängliche Ingenieurkontakte | Nur-Vertriebskontaktstellen |
| Ersatzteile | Langfristige Zusage zur Ersatzteilverfügbarkeit | Kein Ersatzteilprogramm |
| Dokumentation | Aktualisierte technische Unterlagen bei Gesetzesänderungen | Statische Dokumente, kein Überarbeitungsprozess |
Schlussfolgerung
Die Bewertung des Wissens eines Lieferanten über die US-amerikanischen Schönheitsvorschriften der Bundesstaaten erfordert die Prüfung zweier unterschiedlicher Kompetenzen: Verständnis der bundesstaatlichen Geräte-Zertifizierung und Kenntnis der bundesstaatlichen Tätigkeitsbereiche. Fordern Sie vollständige Zertifizierungsdokumente an, vergewissern Sie sich, dass Ihr Lieferant spezifische bundesstaatliche Anforderungen zitieren kann, verlangen Sie technische Unterlagen, die die Einhaltung von Vorschriften unterstützen, und bewerten Sie die technische Expertise durch direkte technische Diskussionen. Ein Lieferant, der diese Standards erfüllt, wird zu einem echten Partner auf Ihrem Weg zur Einhaltung von Vorschriften – nicht nur ein Verkäufer, der Geräte liefert.
Fußnoten
1. Offizielle FDA-Seite mit Details zur Klassifizierung von Medizinprodukten. ︎
2. Erläutert den Zweck und die Anforderungen der CE-Kennzeichnung für Medizinprodukte in der EU. ︎
3. Maßgebliche Informationen zu ISO 13485 von BSI, einer anerkannten Zertifizierungsstelle. ︎
4. Offizielle FDA-Seite, die das 510(k)-Vorabgenehmigungsverfahren erklärt. ︎
5. Maßgebliche Definition von ‘Tätigkeitsbereich’ (Scope of Practice) der American Medical Association. ︎
6. Umreißt die Quality System Regulation (QSR) der FDA für Hersteller von Medizinprodukten. ︎
7. Details zu den FDA-Anforderungen für einen Device Master Record (DMR) in der Herstellung von Medizinprodukten. ︎
8. Erläutert die FDA-Anforderungen für die Führung einer Design History File (DHF) für Medizinprodukte. ︎
9. Maßgebliche Informationen zum ISO 14971 Risikomanagement für Medizinprodukte von BSI. ︎
10. Bietet den offiziellen Code of Federal Regulations für die Quality System Regulation (QSR) für Medizinprodukte. ︎

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
