
أعمل في أرض الإنتاج لدينا في قوانغتشو، وأرى نفس السؤال يظهر في رسائل البريد الإلكتروني أسبوعًا بعد أسبوع إدارة الجودة ISO 13485 2. يريد المشترون آلات العلاج بالضغط لصوالين التجميل في الاتحاد الأوروبي. يريدونها بسرعة. لكن معظمهم لا يعرفون متاهة الشهادات التي تنتظرهم توجيه الجهد المنخفض 2014/35/EU 3. تخطى خطوة واحدة، وستحتجز الجمارك شحنتك. افقد مستندًا واحدًا، وسيواجه عملك غرامات باهظة.
يجب أن تتوافق أجهزة الضغط الهوائي الموجهة لسوق الاتحاد الأوروبي مع لائحة الأجهزة الطبية (الاتحاد الأوروبي) 2017/745 (MDR) وأن تحمل علامة CE صالحة. تصنف معظم أجهزة الضغط الهوائي كأجهزة طبية من الفئة IIa، مما يتطلب شهادة هيئة معتمدة، وإدارة جودة ISO 13485، ووثائق فنية كاملة وفقًا للملحقين الثاني والثالث من لائحة MDR.
تقسم الأقسام أدناه كل متطلب من متطلبات الشهادة خطوة بخطوة. ستتعلم أي التوجيهات تنطبق، وكيفية التحقق من الأصالة علامة CE 4، وماذا يعني وضع العلامة التجارية الخاصة بك للامتثال الخاص بك، وما هي الملفات الفنية التي يجب عليك جمعها قبل أن تتجاوز شحنتك جمارك الاتحاد الأوروبي.
كيف أحدد توجيهات CE المحددة التي تنطبق على آلات العلاج بالضغط التي أستوردها؟
عندما يصمم مهندسونا نظام علاج بالضغط جديدًا، فإن السؤال الأول هو دائمًا التصنيف. إذا أخطأت في ذلك، فإن كل خطوة تالية تصبح كابوسًا للامتثال. يفترض العديد من المشترين أن جميع آلات التجميل تتبع نفس القواعد. إنهم لا يفعلون ذلك.
تُصنف أجهزة العلاج بالضغط المستخدمة في المؤشرات الطبية مثل علاج الوذمة اللمفاوية أو التعافي بعد العمليات الجراحية ضمن لائحة الأجهزة الطبية (الاتحاد الأوروبي) 2017/745. يعتمد التصنيف على الاستخدام المقصود، ومدى التوغل، ومدة التلامس. معظم أجهزة العلاج بالضغط تصنف كفئة IIa بموجب قواعد الملحق الثامن، مما يتطلب مشاركة هيئة معتمدة لتقييم المطابقة.
فهم نظام تصنيف MDR
حل الاتحاد الأوروبي MDR محل التوجيه القديم للأجهزة الطبية (MDD) وقدم متطلبات أكثر صرامة. بموجب هذا الإطار، تقع الأجهزة الطبية في أربع فئات مخاطر: الفئة الأولى، الفئة الثانية أ، الفئة الثانية ب، والفئة الثالثة.
التصنيف مهم لأنه يحدد مسارك التنظيمي. يمكن غالبًا أن تكون الأجهزة من الفئة الأولى ذاتية التصنيف. لا يمكن أن تكون الأجهزة من الفئة الثانية أ. تأخذ قواعد التصنيف في الملحق الثامن في الاعتبار عدة عوامل: كيف يتصل الجهاز بالجسم، وما إذا كان يوصل الطاقة، وما هي المطالبات العلاجية التي تقدمها.
عادةً ما تطبق آلات العلاج بالضغط ضغط الهواء على الأطراف. تتصل بالجلد السليم. تستخدم الضغط الهوائي لتحسين الدورة الدموية أو تقليل التورم. هذه الخصائص تضعها بقوة في نطاق الفئة الثانية أ لمعظم الاستخدامات المقصودة.
التوجيهات الرئيسية بخلاف MDR
قد تحتاج آلة العلاج بالضغط الخاصة بك إلى تلبية أكثر من توجيه واحد. ضع في اعتبارك هذه المتطلبات المتداخلة:
| التوجيه | ينطبق عندما | المتطلبات الرئيسية |
|---|---|---|
| MDR 2017/745 | الجهاز له استخدام طبي مقصود | كامل الوثائق الفنية 5, التقييم السريري،, شهادة الهيئة المُخَطَّرة 6 للفئة IIa+ |
| توجيه الجهد المنخفض 2014/35/EU | يعمل الجهاز على تيار متردد بجهد 50-1000 فولت | اختبار السلامة الكهربائية، التحقق من العزل |
| التوجيه الخاص بالامتثال الكهرومغناطيسي 2014/30/EU 7 | يحتوي الجهاز على مكونات إلكترونية | اختبار التوافق الكهرومغناطيسي، اختبار المناعة |
| توجيه RoHS 2011/65/EU | يحتوي الجهاز على مكونات إلكترونية | تقييد المواد الخطرة في المواد |
يجب معالجة كل توجيه ينطبق في إعلان المطابقة الخاص بك. يجب أن يقدم المورد الصيني الخاص بك تقارير اختبار تغطي جميع المعايير المطبقة.
التصنيف الطبي مقابل التصنيف الصحي
هنا يكمن فخ شائع. تدعي بعض الموردين أن أجهزة العلاج بالضغط الخاصة بهم هي أجهزة "صحية فقط" لتجنب متطلبات MDR. يعتمد هذا التصنيف بالكامل على الاستخدام المقصود.
إذا ذكرت المواد التسويقية الوذمة اللمفاوية، أو تقليل الوذمة، أو التعافي بعد الجراحة، أو تحسين الدورة الدموية للحالات الطبية، فإن الجهاز طبي. نقطة. قد تسمح المطالبات الصحية وحدها بمسار غير طبي، لكن السلطات الأوروبية تنظر إلى جميع التسويقات، وليس فقط ملصقات المنتجات.
كيف يمكنني التحقق من أن شهادة CE الخاصة بمصنعي الصيني أصلية وصالحة؟
في سنوات تصديرنا إلى أوروبا، رأينا شهادات CE مزيفة أكثر من أن أحصيها. بعضها يبدو احترافيًا. بعضها يتضمن حتى أرقام هيئات معتمدة حقيقية. لكن مسؤولي الجمارك وسلطات مراقبة السوق يعرفون كيفية اكتشاف المزيف. يجب أن تعرف أنت أيضًا.
تحقق من شهادة CE عن طريق الرجوع المرجعي لرقم الهيئة المُخطر بها في قاعدة بيانات الاتحاد الأوروبي NANDO، والتحقق من تفاصيل الشهادة في EUDAMED، وطلب إعلان المطابقة الكامل للاتحاد الأوروبي، ومراجعة ملخص الوثائق الفنية. بالنسبة لأجهزة العلاج بالضغط من الفئة IIa، يجب أن يظهر رقم الهيئة المُخطر بها المكون من أربعة أرقام بجوار علامة CE.
استخدام قواعد بيانات الاتحاد الأوروبي الرسمية
تحتفظ المفوضية الأوروبية بقواعد بيانات تسرد جميع الهيئات المعتمدة الشرعية والشهادات المسجلة. هذه هي أدوات التحقق الأساسية الخاصة بك.
تسرد قاعدة بيانات NANDO (المنظمات المعتمدة والمُعيّنة الجديدة) كل هيئة معتمدة مخولة بشهادة الأجهزة الطبية بموجب MDR. قاعدة بيانات NANDO الخاصة بالاتحاد الأوروبي 9 ابحث بالرقم التعريفي المكون من أربعة أرقام والذي يجب أن يظهر بجوار علامة CE على أجهزة الفئة IIa.
EUDAMED 10 هي قاعدة بيانات الاتحاد الأوروبي للأجهزة الطبية. اعتبارًا من مايو 2026، ستصبح أربع وحدات إلزامية الاستخدام. يجب على الهيئات المعتمدة تسجيل الشهادات التي تصدرها. يمكنك البحث عن المصنعين والأجهزة وحالة الشهادة.
عملية التحقق خطوة بخطوة
اتبع هذه العملية قبل تقديم أي طلب:
| خطوة | الإجراء | ما الذي تبحث عنه |
|---|---|---|
| 1 | تحقق من تنسيق علامة CE | نسب صحيحة، الحد الأدنى للارتفاع 5 مم، رقم الهيئة المعتمدة للفئة IIa+ |
| 2 | ابحث في قاعدة بيانات NANDO | تحقق من أن الهيئة المعتمدة مُعيّنة للأجهزة الطبية MDR |
| 3 | اطلب إعلان المطابقة الأوروبي | يجب أن يشير إلى MDR 2017/745، ويتضمن تحديد الجهاز وتفاصيل الشركة المصنعة |
| 4 | التحقق من التسجيل في EUDAMED | تأكيد رقم SRN الخاص بالشركة المصنعة، وتسجيل الجهاز، وحالة الشهادة |
| 5 | اطلب شهادة ISO 13485 | يجب أن تكون من هيئة اعتماد معتمدة، وتواريخ صالحة |
| 6 | مراجعة ملخص الملف الفني | تحليل الفجوات لمتطلبات الأداء والسلامة العامة (GSPRs)، والتقييم السريري، وإدارة المخاطر |
علامات حمراء تنذر بشهادات مزيفة
انتبه لهذه العلامات التحذيرية عند تقييم وثائق المورد:
الإعلان الذاتي عن علامة CE للأجهزة من الفئة IIa غير صالح. تتطلب آلة العلاج بالضغط من الفئة IIa شهادة من هيئة معتمدة. إذا لم يتمكن المورد الخاص بك من تقديم شهادة برقم هيئة معتمدة صالح، فإن علامة CE مزيفة.
تشير الإشارات إلى توجيه الأجهزة الطبية (MDD) بدلاً من لائحة الأجهزة الطبية (MDR) إلى مخاوف. انتهت صلاحية شهادات توجيه الأجهزة الطبية. يجب أن تشير الشهادات الجديدة إلى اللائحة (الاتحاد الأوروبي) 2017/745.
أرقام الهيئات المعتمدة المفقودة أو غير المتناسقة تمثل مشكلة. يجب أن يتطابق الرقم الموجود على علامة CE مع الشهادة. تحقق من كليهما مقابل NANDO.
تشير الإعلانات العامة بدون تحديد دقيق للجهاز إلى مشاكل. يجب أن يحدد إعلان المطابقة نموذج الجهاز الدقيق، و Basic UDI-DI، وعنوان التصنيع.
الجدول الزمني الإلزامي لـ EUDAMED
فهم توقيت EUDAMED يساعدك على التحقق من الموردين الشرعيين. أكدت المفوضية الأوروبية وظائف أربع وحدات EUDAMED في نوفمبر 2025. اعتبارًا من 28 مايو 2026، ستصبح هذه الوحدات إلزامية: تسجيل الجهات الفاعلة، تسجيل UDI/الجهاز، الهيئات المعتمدة والشهادات، ومراقبة السوق.
هذا يعني أنه يجب تسجيل المصنعين الشرعيين. يجب أن يكون لأجهزتهم تعيينات UDI. يجب أن تظهر شهادات الهيئة المعتمدة الخاصة بهم في قاعدة البيانات. إذا لم تتمكن من العثور على المورد الخاص بك في EUDAMED بعد مايو 2026، فاعتبر ذلك علامة حمراء كبيرة.
هل يتطلب اسم العلامة التجارية الخاص بي إعادة اعتماد معدات الضغط الهوائي لسوق الاتحاد الأوروبي؟
غالبًا ما يفترض عملاؤنا الذين لديهم علامة تجارية خاصة بنا أنه يمكنهم ببساطة تبديل الشعارات والشحن. الواقع تحت MDR أكثر تعقيدًا. تعتمد مسؤولياتك ككيان يضع الجهاز في سوق الاتحاد الأوروبي على مدى تغييرك للمنتج وكيف تقدم نفسك للسوق.
قد يتطلب وضع علامة تجارية خاصة على جهاز العلاج بالضغط شهادة CE جديدة إذا أصبحت الشركة المصنعة القانونية بموجب لائحة الأجهزة الطبية (MDR). قد لا يتطلب إضافة علامتك التجارية مع الاحتفاظ باسم الشركة المصنعة الأصلي إعادة التصديق. ومع ذلك، فإن تغيير الغرض المقصود، أو إجراء تعديلات كبيرة، أو وضع اسمك بمفردك كشركة مصنعة يؤدي إلى التزامات الامتثال الكاملة للائحة الأجهزة الطبية (MDR) بما في ذلك تقييم جديد من قبل هيئة معتمدة.
فهم وضع الشركة المصنعة القانونية
يُعرّف اللائحة التنظيمية للأجهزة الطبية (MDR) الشركة المصنعة بأنها الكيان الذي يضع الجهاز في السوق تحت اسمه الخاص. هذا التعريف له آثار كبيرة على ترتيبات الملصقات الخاصة.
إذا أضفت علامتك التجارية ولكن احتفظت باسم الشركة المصنعة الأصلية على الملصقات والوثائق، فقد تعمل كموزع أو مستورد. تقتصر التزاماتك على التحقق من الامتثال، والحفاظ على التتبع، وضمان وضع العلامات الصحيحة.
إذا قدمت الجهاز تحت اسمك فقط، فأنت تصبح الشركة المصنعة القانونية. ترث جميع التزامات الشركة المصنعة بموجب اللائحة التنظيمية للأجهزة الطبية (MDR). يشمل ذلك الاحتفاظ بالملف الفني، وإجراء المراقبة ما بعد التسويق، والإبلاغ عن أحداث اليقظة، وضمان الامتثال المستمر.
السيناريوهات ومتطلبات الشهادات
| السيناريو | دورك | تأثير الشهادات | التوثيق المطلوب |
|---|---|---|---|
| الاحتفاظ باسم الشركة المصنعة الأصلية، إضافة علامة تجارية مشتركة | موزع/مستورد | لا حاجة لإعادة التصديق | التحقق من شهادة المطابقة الحالية، الاحتفاظ بسجلات المستورد |
| إزالة الاسم الأصلي، استخدام علامتك التجارية فقط | الشركة المصنعة القانونية | مطلوب إعادة تصديق كاملة | ملف فني جديد، شهادة نظام إدارة الجودة، تقييم هيئة معتمدة |
| تعديل ميزات الجهاز أو الاستخدام المقصود | منتج جديد | مطلوب إعادة تصديق كاملة | New clinical evaluation, updated risk analysis, new Notified Body certificate |
| Change only packaging and IFU languages | Distributor with modifications | May need Notified Body notification | Documentation of changes, impact assessment |
The Re-Labeling Pathway
MDR Article 16 addresses situations where an entity markets a device under their own name. The regulation treats such entities as manufacturers with full obligations.
You must implement a Quality Management System compliant with ISO 13485. You must appoint a Person Responsible for Regulatory Compliance. You must ensure the technical documentation meets all MDR requirements. You must engage a Notified Body for conformity assessment of your Class IIa device.
The original manufacturer may agree to transfer documentation and support your certification. Alternatively, you may need to generate your own technical file based on the device specifications. Either path requires significant investment.
العمل مع مورد الشركة المصنعة للمعدات الأصلية الخاص بك
At our facility, we support private label clients through the certification process. The key is structuring the relationship correctly from the start.
Ask your supplier if they will remain as legal manufacturer with your co-branding. This minimizes your regulatory burden. You act as importer, with corresponding obligations under Article 13 of the MDR.
If you want exclusive branding, discuss documentation transfer. The supplier should provide access to technical files, test reports, clinical evaluation data, and risk management files. You will need these to support your own certification.
Budget for the certification timeline. Notified Body assessments for Class IIa devices typically take 12-18 months. Plan your market entry accordingly.
ما هي الملفات الفنية التي يجب أن أطلبها من المورد الخاص بي لضمان اجتياز شحنتي جمارك الاتحاد الأوروبي؟
كل أسبوع، أتلقى مكالمات من مشترين عالقة شحناتهم في موانئ الاتحاد الأوروبي. طلبت الجمارك وثائق لم يعرفوا بوجودها أبدًا. البضائع تجلس في المستودعات، وتتكبد رسومًا. يتم إرجاع بعض الشحنات. يخبرك هذا القسم بالضبط بما يجب جمعه قبل الشحن.
اطلب إعلان المطابقة للاتحاد الأوروبي، وشهادة CE من الهيئة المُبلغة (للفئة IIa)، وملخص الوثائق الفنية، وشهادة ISO 13485، وتقارير اختبار السلامة الكهربائية والتوافق الكهرومغناطيسي، ووثائق تعيين UDI، وعينات الملصقات. قد تطلب سلطات الجمارك في الاتحاد الأوروبي أيًا من هذه المستندات للتحقق من الامتثال قبل الإفراج عن شحنات الأجهزة الطبية.
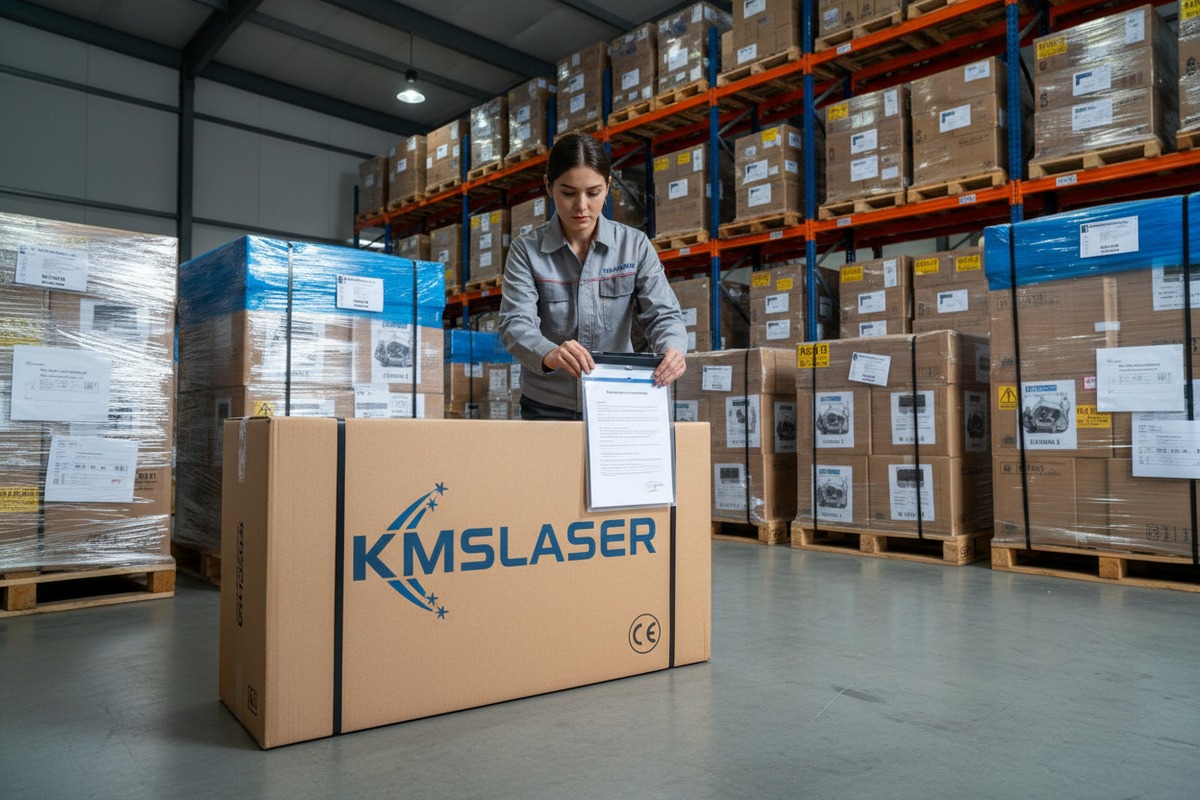
المستندات الأساسية للتخليص الجمركي
تتمتع سلطات الجمارك في الاتحاد الأوروبي بالحق في إيقاف وفحص أي شحنة من الأجهزة الطبية. يتحققون من أن المنتجات تحمل علامة CE المناسبة وأن الوثائق الداعمة موجودة. يجب على المستورد تقديم الوثائق عند الطلب.
ابدأ بجمع هذه المستندات الأساسية قبل مغادرة شحنتك للصين:
| وثيقة | الغرض | المحتويات الرئيسية للتحقق |
|---|---|---|
| إعلان المطابقة للاتحاد الأوروبي | إعلان قانوني بالامتثال | إشارة إلى MDR 2017/745، وتحديد الجهاز، وتوقيع الشركة المصنعة، والتاريخ |
| شهادة CE (الفئة IIa+) | شهادة الهيئة المُخَطَّرة | التواريخ الصالحة، ومعرف الهيئة المُخطر مطابق لـ NANDO، ونطاق الجهاز |
| شهادة ISO 13485 | الامتثال لنظام إدارة الجودة | هيئة الاعتماد المعتمدة، والتواريخ الصالحة، وعنوان موقع التصنيع |
| ملخص الوثائق الفنية | دليل الامتثال لمتطلبات السلامة والصحة الأساسية (GSPR) | إدارة المخاطر، والتقييم السريري، والتحقق والتصديق |
| تقارير الاختبار | دليل اختبار السلامة | السلامة الكهربائية، والتوافق الكهرومغناطيسي (EMC)، والتوافق الحيوي حسب الاقتضاء |
| وثائق UDI | الامتثال للتتبع | تأكيد تسجيل UDI-DI الأساسي، EUDAMED |
متطلبات التوثيق الفني بموجب MDR
تحدد MDR متطلبات التوثيق الفني في الملحق الثاني والملحق الثالث. يجب على المورد الخاص بك الاحتفاظ بملف فني كامل. تحتاج إلى الوصول إلى ملخص على الأقل لسجلاتك.
يغطي الملحق الثاني التوثيق الفني للجهاز: وصف الجهاز ومواصفاته، معلومات التصميم والتصنيع، الامتثال لمتطلبات السلامة والأداء العامة، تحليل الفائدة والمخاطر، التحقق من صحة المنتج والتحقق من صحته، والتقييم السريري.
يغطي الملحق الثالث توثيق المراقبة ما بعد التسويق: وصف نظام المراقبة ما بعد التسويق، تقارير تحديث السلامة الدورية، وخطط المتابعة السريرية ما بعد التسويق.
بالنسبة لآلات العلاج بالضغط، تشمل تقارير الاختبار الرئيسية ما يلي:
- اختبار السلامة الكهربائية وفقًا لـ IEC 60601-1
- اختبار التوافق الكهرومغناطيسي وفقًا لـ IEC 60601-1-2
- اختبار التوافق الحيوي للمواد الملامسة للمريض وفقًا لـ ISO 10993
- معايرة الضغط والتحقق من الدقة
- التحقق من صحة البرامج للأجهزة القابلة للبرمجة
متطلبات الملصقات لسوق الاتحاد الأوروبي
يجب أن تلبي الملصقات متطلبات الملحق الأول من MDR. تحقق من هذه العناصر قبل الشحن:
يجب أن يظهر علامة CE بالتنسيق الصحيح مع رقم الهيئة المُبلغ المجا لها لأجهزة الفئة IIa. يجب أن يظهر اسم وعنوان الشركة المصنعة بوضوح. إذا كانت الشركة المصنعة خارج الاتحاد الأوروبي، فيجب أيضًا أن يظهر اسم وعنوان الممثل المعتمد. اسم وعنوان المستورد مطلوب للأجهزة المستوردة.
يجب أن تكون التعليمات الخاصة بالاستخدام متاحة باللغات الرسمية للدول الأعضاء المستهدفة. يجب أن يظهر حامل UDI على الجهاز أو عبوته.
إنشاء حزمة وثائق الاستيراد الخاصة بك
بصفتك مستوردًا، لديك التزامات محددة بموجب المادة 13 من لائحة الأجهزة الطبية (MDR). وثّق امتثالك بملف منظم:
احتفظ بنسخة من إعلان المطابقة للاتحاد الأوروبي. إذا كان الجهاز من الفئة IIa أو أعلى، احتفظ بنسخة من شهادة CE. احتفظ بسجلات عملية التحقق من المورد الخاص بك. وثّق أنك تحققت من تسجيل الشركة المصنعة في EUDAMED.
قم بتخزين سجلات الشحنات الواردة بما في ذلك أرقام الدُفعات والكميات وبيانات UDI. قم بتطبيق نظام لتتبع الأجهزة إلى الأمام للموزعين وإلى الخلف إلى الشركة المصنعة.
إذا طلبت الجمارك وثائق، فاستجب في الإطار الزمني المحدد. قد يؤدي عدم تقديم الوثائق إلى مصادرة الشحنة، أو أوامر الإتلاف، أو متطلبات سحب المنتج من السوق.
الخاتمة
يتطلب الحصول على آلات العلاج بالضغط المتوافقة مع معايير CE للسوق الأوروبي فهم تصنيف لائحة الأجهزة الطبية (MDR)، والتحقق من الشهادات الأصلية من خلال قواعد البيانات الرسمية، والتعرف على الآثار المترتبة على العلامات الخاصة، وجمع الوثائق الفنية الكاملة. ابدأ عملية التحقق الخاصة بك مبكرًا، واعمل مع موردين شفافين، وقم ببناء حزمة الوثائق الخاصة بك قبل الشحن. يعتمد نجاحك في سوق الاتحاد الأوروبي على الحصول على الشهادات بشكل صحيح من البداية.
## ملاحظات سفلية

<span id="footnote-1">
1. النص الرسمي الموحد للائحة الأجهزة الطبية للاتحاد الأوروبي. <a href="#ref-1" class="footnote-backref">︎</a>
</span>

<span id="footnote-2">
2. معلومات رسمية حول نظام إدارة الجودة ISO 13485 للأجهزة الطبية من هيئة معايير معترف بها. <a href="#ref-2" class="footnote-backref">︎</a>
</span>

<span id="footnote-3">
3. النص الرسمي لتوجيه الاتحاد الأوروبي بشأن سلامة المعدات الكهربائية. <a href="#ref-3" class="footnote-backref">︎</a>
</span>

<span id="footnote-4">
4. يشرح معنى والغرض ومتطلبات علامة CE. <a href="#ref-4" class="footnote-backref">︎</a>
</span>

<span id="footnote-5">
5. يفصل المتطلبات الخاصة بالوثائق الفنية بموجب لائحة الأجهزة الطبية للاتحاد الأوروبي. <a href="#ref-5" class="footnote-backref">︎</a>
</span>

<span id="footnote-6">
6. يشرح دور ومتطلبات وعملية شهادة الهيئة المُخَطَّرَة بموجب لائحة الأجهزة الطبية للاتحاد الأوروبي. <a href="#ref-6" class="footnote-backref">︎</a>
</span>

<span id="footnote-7">
7. النص الرسمي لتوجيه الاتحاد الأوروبي بشأن التوافق الكهرومغناطيسي. <a href="#ref-7" class="footnote-backref">︎</a>
</span>

<span id="footnote-8">
8. يقدم معلومات مفصلة حول تصنيف الأجهزة الطبية بموجب لائحة الأجهزة الطبية للاتحاد الأوروبي. <a href="#ref-8" class="footnote-backref">︎</a>
</span>

<span id="footnote-9">
9. قاعدة بيانات الاتحاد الأوروبي الرسمية للعثور على الهيئات المُخَطَّرَة المعينة بموجب تشريعات الاتحاد الأوروبي. <a href="#ref-9" class="footnote-backref">︎</a>
</span>

<span id="footnote-10">
10. قاعدة بيانات الاتحاد الأوروبي الرسمية للأجهزة الطبية، مما يعزز الشفافية وتبادل المعلومات. <a href="#ref-10" class="footnote-backref">︎</a>
</span>

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
