

عندما ينتهي فريق الإنتاج لدينا من تجميع نظام العلاج بالضغط، غالبًا ما تكون الخطوة الأخيرة قبل التعبئة هي الأكثر إغفالًا: الدليل معلومات موافقة 510(k) 2. يركز العديد من المستوردين بشكل كبير على جودة الجهاز ولكنهم ينسون أن الدليل غير المتوافق يمكن أن يوقف شحنتهم في الجمارك الأمريكية. هذا يخلق ألمًا ماليًا حقيقيًا وتأخيرات تؤثر على سلسلة التوريد بأكملها.
لضمان توافق دليل جهاز العلاج بالضغط الخاص بك مع المتطلبات القانونية الأمريكية، تحقق من امتثاله للوائح الملصقات FDA 21 CFR Part 801، وتضمينه لمعلومات واضحة حول الموافقة 510(k)، وتقديم تحذيرات وموانع استعمال واضحة، وتضمين ترجمة احترافية باللغة الإنجليزية، واحتوائه على تعريف صحيح للشركة المصنعة بالإضافة إلى تعليمات الإبلاغ عن الأحداث السلبية.
المخاطر عالية. يمكن أن يؤدي الدليل المكتوب بشكل سيء إلى احتجاز إدارة الغذاء والدواء، وإصابات العملاء، ودعاوى قضائية مكلفة دعاوى المسؤولية عن المنتج 3. دعني أرشدك خلال ما تحتاج إلى معرفته بالضبط لحماية عملك.
ما هي متطلبات الملصقات المحددة من إدارة الغذاء والدواء (FDA) والسلامة التي يجب أن يتضمنها دليل جهاز العلاج بالضغط الخاص بي للسوق الأمريكية؟
من خلال سنوات عملنا مع المستوردين الأمريكيين، تعلمنا أن الامتثال لإدارة الغذاء والدواء ليس اختياريًا. يفترض العديد من المشترين أن منتجًا يحمل علامة CE من أوروبا أو دليلًا قياسيًا من الصين سيتم قبوله في أمريكا. هذا الافتراض خاطئ ويمكن أن يكلف آلاف الدولارات في الشحنات المحتجزة.
أجهزة العلاج بالضغط هي أجهزة طبية من الفئة الثانية تتطلب موافقة 510(k) بموجب لوائح إدارة الغذاء والدواء الأمريكية (FDA). يجب أن يتضمن دليلك اسم الجهاز، والاستخدام المقصود، وتعليمات التشغيل الآمن، والتحذيرات، وموانع الاستعمال، ومعلومات الشركة المصنعة، ومعرف جهاز فريد (UDI). هذه المتطلبات مفروضة بموجب 21 CFR الجزء 801.

فهم تصنيف إدارة الغذاء والدواء لأجهزة العلاج بالضغط
المصنعون أجهزة طبية من الفئة الثانية 4 يجب أن يحصلوا على موافقة 510(k) من إدارة الغذاء والدواء قبل أن يتم بيع منتجهم بشكل قانوني في الولايات المتحدة. عادةً ما تندرج آلات العلاج بالضغط ضمن رموز المنتجات مثل ILO (مدلك الأنبوب القابل للنفخ بالطاقة) أو تصنيفات مماثلة.
يتطلب 510(k) إثبات التكافؤ الجوهري 5 لجهاز آخر تم تسويقه بشكل قانوني في الولايات المتحدة. هذا يعني أنه يجب على المورد الخاص بك أن يكون قد حصل بالفعل على الموافقة، أو تحتاج إلى العمل مع مصنع لديه الوثائق المناسبة.
متطلبات المحتوى الأساسي للدليل بموجب 21 CFR 801
يتطلب إدارة الغذاء والدواء الأمريكية (FDA) أن تتضمن ملصقات الأجهزة الطبية معلومات الشركة المصنعة، والاستخدام المقصود، والتعليمات الكافية، والتحذيرات، ورقم التعريف الفريد للجهاز (UDI) (حيثما ينطبق)، ومتطلبات خاصة بالجهاز. إليك ما يجب أن يحتويه دليل العلاج بالضغط الخاص بك:
| العنصر المطلوب | الوصف | مرجع CFR |
|---|---|---|
| اسم الجهاز | الاسم الرسمي المطابق لتقديم 510(k) | 21 CFR 801.1 |
| معلومات الشركة المصنعة | الاسم، العنوان، المدينة، الولاية، الرمز البريدي | 21 CFR 801.1 |
| الاستخدام المقصود | بيان واضح للغرض العلاجي | 21 CFR 801.4 |
| تعليمات الاستخدام | تعليمات تشغيل خطوة بخطوة | 21 CFR 801.5 |
| تحذيرات | تنبيهات السلامة للمخاطر المحتملة | 21 CFR 801.109 |
| موانع الاستعمال | الظروف التي لا يُنصح فيها بالاستخدام | 21 CFR 801.109 |
| معلومات UDI | معرف فريد للتتبع | 21 CFR 801.20 |
يجب أن يحتوي كل جهاز على توجيهات كافية بعبارات يمكن لغير المتخصصين فهمها، مما يمكّنهم من استخدام الجهاز بشكل صحيح وآمن. هذا أمر بالغ الأهمية بشكل خاص لآلات العلاج بالضغط المستخدمة في المنتجعات والعيادات حيث قد يقوم موظفون غير طبيين بتشغيل المعدات.
تحذيرات وموانع الاستعمال الخاصة بالعلاج بالضغط
لـ أجهزة الضغط الهوائي 6, ، يجب أن يتناول دليلك المخاطر السريرية المحددة. وتشمل هذه:
- خطر تلف الأنسجة بسبب إعدادات الضغط المفرطة
- موانع الاستعمال للمرضى الذين يعانون من تجلط الأوردة العميقة
- تحذيرات للاستخدام على الجروح المفتوحة أو المناطق المصابة
- احتياطات للحمل والمرضى الذين لديهم أجهزة تنظيم ضربات القلب
- تنبيهات بشأن حالات الدورة الدموية
الملصقات غير الصحيحة هي أحد الأسباب الخمسة الأولى عالميًا لاستدعاء الأجهزة. لقد رأى فريق مراقبة الجودة لدينا رفض أدلة من قبل الجمارك الأمريكية لمجرد أنها تفتقر إلى بيانات موانع الاستعمال المناسبة.
متطلبات UDI
يجب أن يحمل ملصق كل جهاز طبي معرّف الجهاز الفريد (UDI) 7 الذي يلبي متطلبات هذا الجزء الفرعي و الجزء 830 من هذا الفصل 8. يجب أن يحمل كل عبوة جهاز معرّف جهاز فريد (UDI) يلبي متطلبات هذا الجزء الفرعي والجزء 830 من هذا الفصل.
إذا قام مُلصق بتغيير ملصق جهاز مطلوب أن يحمل معرّف جهاز فريد (UDI)، أو تعديله، بموجب 21 CFR 830.60، فيجب عليه الاحتفاظ بسجل يوضح العلاقة بين معرّف الجهاز الأصلي ومعرّف الجهاز الجديد. هذا أمر بالغ الأهمية عند إضافة علامة تجارية خاصة إلى الدليل.
كيف أضمن أن علامتي التجارية الخاصة على الدليل لا تعرض امتثاله القانوني للخطر؟
نرى هذا التحدي يوميًا في مصنعنا. يرغب المستوردون في بناء هويتهم التجارية، لكنهم قلقون بشأن تجاوز الخطوط القانونية. الخبر السار هو أن وضع العلامات الخاصة مسموح به بموجب لوائح إدارة الغذاء والدواء الأمريكية. التحدي هو القيام بذلك بشكل صحيح.
يُسمح قانونيًا بوضع العلامات التجارية الخاصة على أدلة العلاج بالضغط بموجب قواعد إدارة الغذاء والدواء الأمريكية إذا استخدمت عبارات تأهيل مناسبة مثل "تم التصنيع لـ" أو "تم التوزيع بواسطة" متبوعة بمعلومات شركتك. يجب عليك الحفاظ على إمكانية التتبع لحامل 510(k) الأصلي، والاحتفاظ بسجلات UDI التي توضح العلاقة بين المعرفات الأصلية والجديدة، والتأكد من بقاء جميع محتويات السلامة سليمة.
الإطار القانوني لوضع العلامات الخاصة
إذا لم تكن الشركة المدرجة على الملصق هي الشركة المصنعة، فيجب تأهيل معلومات الشركة بعبارة مناسبة مثل "تم التصنيع لـ..." أو "تم التوزيع بواسطة..." هذا ليس اختياريًا. قد يؤدي استخدام صياغة خاطئة إلى انتهاكات سوء وضع العلامات.
يوصي فريق التصميم لدينا دائمًا بالهيكل التالي لأدلة العلامات الخاصة:
| عنصر العلامة التجارية | تغيير مسموح به | المتطلب |
|---|---|---|
| شعار الشركة | نعم | لا يجوز حجب معلومات السلامة |
| اسم المنتج | محدود | يجب أن يتطابق مع 510(k) إذا تم تقديم ادعاءات طبية |
| معلومات الاتصال | نعم | يجب استخدام مؤهل "موزع بواسطة" |
| نظام الألوان | نعم | يجب أن تظل التحذيرات بارزة |
| محتوى السلامة | لا يوجد | يجب الاحتفاظ بجميع التحذيرات الأصلية |
الحفاظ على إمكانية التتبع
قد تكون الأجهزة المباعة بكميات كبيرة أو المعاد تعبئتها لمزيد من التوزيع معفاة من الملصقات القياسية، حيث سيتم إعادة تسميتها بواسطة الموزعين أو المستخدمين النهائيين. ومع ذلك، يجب الحفاظ على التعريف والتتبع.
عند إعادة تسمية أجهزة الضغط الهوائي الخاصة بنا، تحتاج إلى:
- طلب رقم 510(k) الأصلي من المورد الخاص بك
- توثيق العلاقة بين الملصقات الأصلية والجديدة
- الاحتفاظ بالسجلات متاحة لفحص إدارة الغذاء والدواء
- قم بتضمين رقم 510(k) في مكان ما في وثائقك
تجنب الأخطاء الشائعة في الملصقات الخاصة
تستشهد إدارة الغذاء والدواء (FDA) بشكل روتيني بالشركات لانتهاكات الملصقات في المواد الترويجية والمواقع الإلكترونية ووثائق التدريب التي تتعارض مع الملصقات المعتمدة. هذا يعني أن مطالبات التسويق الخاصة بك يجب أن تتطابق مع ما هو مكتوب في دليلك.
تشمل الأخطاء الشائعة التي نساعد العملاء على تجنبها:
- إضافة مطالبات علاجية غير مغطاة برقم 510(k)
- إزالة التحذيرات لجعل الدليل يبدو أكثر نظافة
- تغيير مواصفات الضغط دون التحقق
- استخدام لغة غامضة بدلاً من القياسات الدقيقة
يمكن أن يؤدي عدم الامتثال للوائح الملصقات إلى إجراءات إنفاذ، أو تأخير الوصول إلى السوق، أو إلحاق الأذى بالمرضى. في تجربتنا، غالبًا ما يواجه المستوردون الذين يتخطون مراجعة الدليل المناسبة الاحتجاز في الموانئ الأمريكية.
ما هي أفضل طريقة لمراجعة دليل المورد الخاص بي للتأكد من دقته الفنية وترجمته الإنجليزية الاحترافية؟
يقوم فريق الهندسة لدينا بمراجعة عدد لا يحصى من الأدلة التي تصل من مصادر مختلفة. فرق الجودة صارخ. الدليل المترجم بشكل سيء لا يبدو غير احترافي فحسب. إنه يخلق مسؤولية قانونية عندما يسيء المشغلون فهم تعليمات السلامة الهامة.
قم بمراجعة دليل المورد الخاص بك عن طريق التحقق من المواصفات الفنية مقابل أداء الجهاز الفعلي، والتحقق من اتساق 510(k)، ومراجعة جودة الترجمة لدقة المصطلحات الطبية، والتأكد من وجود جميع عناصر إدارة الغذاء والدواء المطلوبة، واختبار التعليمات مع المستخدمين الفعليين. اطلب وثائق إدارة الجودة الخاصة بالمورد بموجب ISO 13485 واختبر عينات الأجهزة مقابل مواصفات الدليل المذكورة.

إنشاء قائمة تدقيق منهجية
الملصقات الواضحة والدقيقة والشاملة للأجهزة ضرورية لسلامة وفعالية الأجهزة الطبية، كما هو موضح في لوائح إدارة الغذاء والدواء (FDA) بموجب 21 CFR الجزء 801. في نظر إدارة الغذاء والدواء (FDA)، الملصقات هي أكثر بكثير من مجرد ملصق على منتج - فهي تشمل مجموعة واسعة من المواد والاتصالات التي تخبر المستخدمين عن التشغيل والتخزين والمخاطر والاستخدام المقصود بشكل صحيح.
إليك إطار التدقيق الذي نوصي به لشركائنا في الولايات المتحدة:
| منطقة التدقيق | ما الذي يجب التحقق منه | علامات حمراء |
|---|---|---|
| المواصفات الفنية | نطاقات الضغط، التوقيت، متطلبات الطاقة | القيم التي لا تتطابق مع اختبار الجهاز |
| اتساق 510(k) | الاستخدام المقصود يتطابق مع التصريح | ادعاءات تتجاوز الجهاز السابق |
| جودة الترجمة | المصطلحات الطبية، القواعد النحوية، الوضوح | صياغة غير ملائمة، مصطلحات خاطئة |
| محتوى السلامة | التحذيرات، موانع الاستعمال، الاحتياطات | بيانات المخاطر المفقودة أو الغامضة |
| اختبار المستخدم | هل يمكن للمشغلين اتباع التعليمات؟ | الارتباك أثناء الإعداد أو التشغيل |
خطوات التحقق لشركاء التوريد
يجب أن يكون المصنع مستعدًا لتفتيش نظام الجودة الخاص بإدارة الغذاء والدواء (21 CFR 820) في أي وقت بعد الحصول على موافقة 510 (k). هذا يعني أنه يجب أن يكون لدى المورد الخاص بك بالفعل وثائق جاهزة. اطلب ما يلي:
- نسخة من خطاب موافقة 510 (k)
- ملف إدارة المخاطر الذي يوضح تحليل FMEA
- تقارير اختبار السلامة الكهربائية IEC 60601-1
- شهادة ISO 13485 9 لإدارة الجودة
- جهاز عينة للتحقق العملي
تقييم جودة الترجمة
يجب أن تكون جميع الملصقات باللغة الإنجليزية، باستثناء المنتجات الموزعة حصريًا داخل بورتوريكو أو الأقاليم الأمريكية حيث تكون اللغة السائدة غير الإنجليزية.
الترجمة السيئة أكثر من كونها محرجة. يمكن أن تكون خطيرة. ابحث عن هذه المشكلات المحددة:
- مصطلحات طبية غير صحيحة
- تعليمات سلامة غامضة
- أخطاء نحوية تغير المعنى
- مفردات فنية غير متناسقة
- وحدات قياس مفقودة
يوصي كتابنا التقنيون دائمًا بأن يقوم متحدث أصلي باللغة الإنجليزية لديه معرفة بالأجهزة الطبية بمراجعة المستند النهائي. تكمن المخاوف الرئيسية في أن المستخدم (أو الشخص العادي) للجهاز الطبي يجب أن يكون قادرًا على فهم الملصقات حتى يتمكن من تشغيل الجهاز بأمان وللأغراض المقصودة.
اختبار الدليل مقابل الجهاز الفعلي
الخطوة الأكثر أهمية هي التحقق المادي. قم بقياس خرج الضغط الفعلي لجهاز العينة الخاص بك. قارنه بما يذكره الدليل. تحقق من دقة التوقيت. تأكد من أن جميع الميزات تعمل كما هو موضح.
يجب أن يكون تقديم 510(k) مصحوبًا بوثائق كاملة ومفصلة ومنظمة جيدًا تدعم سلامة وفعالية الجهاز. يشمل ذلك، على سبيل المثال لا الحصر، بيانات حول تصميم الجهاز والمواد وعمليات التصنيع. إذا كان دليلك يتعارض مع أداء الجهاز الفعلي، فلديك مشكلة امتثال.
كيف يمكن لدليل متوافق قانونيًا حماية عملي من المسؤولية وشكاوى العملاء في الولايات المتحدة؟
في محادثاتنا مع المستوردين الأمريكيين، تظهر الحماية من المسؤولية دائمًا. البيئة القانونية الأمريكية مختلفة. يمكن لدعوى قضائية واحدة بسبب الإصابة أن تدمر شركة صغيرة. الدليل المتوافق هو خط دفاعك الأول.
دليل متوافق قانونيًا يحمي عملك من خلال إظهار العناية الواجبة في سلامة المنتج، وتوفير دليل موثق للتحذيرات والإرشادات الصحيحة، ودعم دفاعك في دعاوى المسؤولية عن المنتجات، وتمكين الإبلاغ السليم عن الأحداث السلبية إلى إدارة الغذاء والدواء، وتقليل خطر الاحتجاز في الجمارك. الملصقات المتوافقة تُظهر للمنظمين والمحاكم أنك أعطيت الأولوية لسلامة المستخدم.
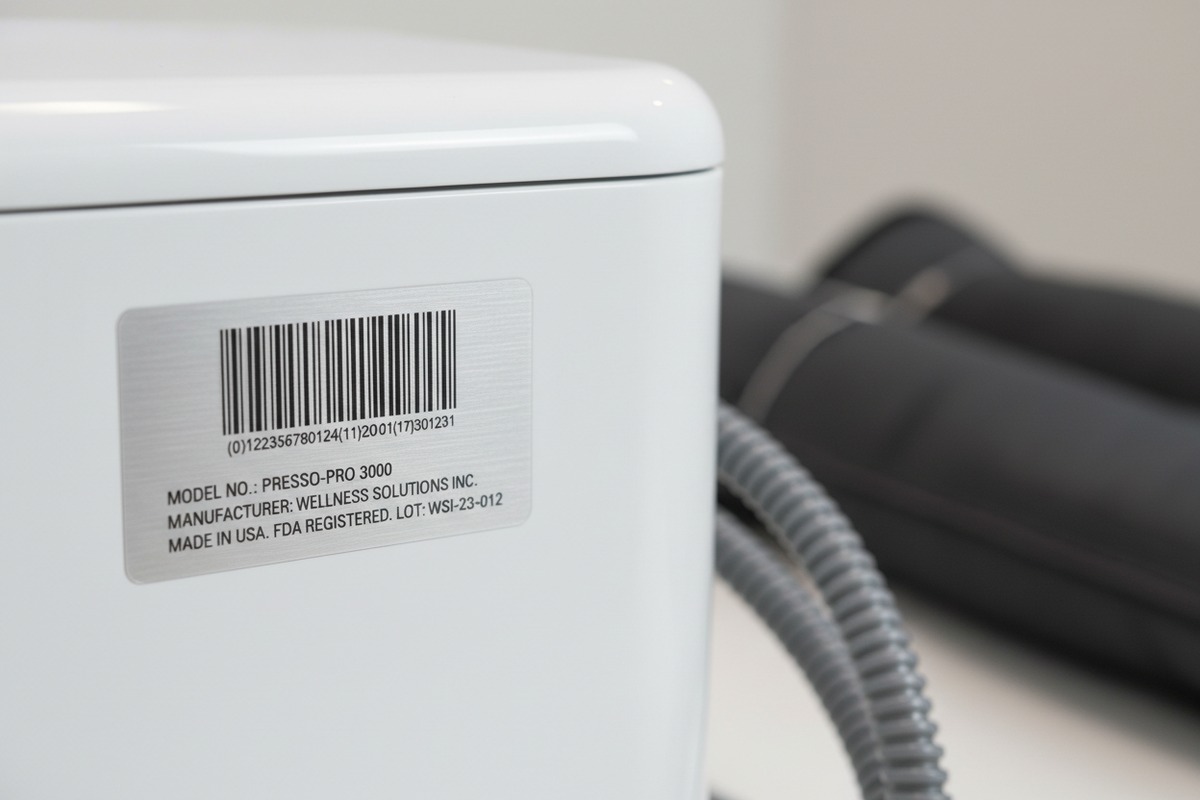
الدرع القانوني للتوثيق السليم
تحدث هذه العيوب عادة بسبب أخطاء التصنيع، أو التصميم السيئ، أو مستلزمات التصنيع أو المكونات المعيبة، أو الفشل في التحذير أو وضع علامات على الأجهزة. لاحظ أن "الفشل في التحذير" مدرج كسبب أساسي لمطالبات العيوب. دليلك يعالج هذا الخطر مباشرة.
عندما يواجه عملاؤنا شكاوى العملاء، فإن أول مستند تتم مراجعته هو دائمًا الدليل. يوضح الدليل الكامل:
| عنصر الحماية | الفائدة القانونية | المستندات المطلوبة |
|---|---|---|
| تحذيرات واضحة | يوضح واجب التحذير | بيانات المخاطر المكتوبة |
| موانع الاستعمال | يعرض تقييم المخاطر | الحالات المحظورة المدرجة |
| تعليمات صحيحة | يثبت إرشادات المستخدم | إجراءات خطوة بخطوة |
| إرشادات الصيانة | يدعم طول عمر المنتج | بروتوكولات التنظيف والخدمة |
| الإبلاغ عن الأحداث السلبية | يتيح الامتثال لإدارة الغذاء والدواء | معلومات الاتصال والإجراءات |
التزامات الإبلاغ عن الأجهزة الطبية
يحدد هذا الجزء متطلبات الإبلاغ عن الأجهزة الطبية لمرافق مستخدمي الأجهزة التزامات الإبلاغ عن الأجهزة الطبية 10, والمصنعين والمستوردين والموزعين. إذا كنت مرفقًا لمستخدمي الأجهزة، فيجب عليك الإبلاغ عن الوفيات والإصابات الخطيرة التي تسبب فيها جهاز أو قد يكون قد تسبب فيها أو ساهم فيها. إذا كنت مصنعًا أو مستوردًا، فيجب عليك الإبلاغ عن الوفيات والإصابات الخطيرة التي تسبب فيها جهازك أو قد يكون قد تسبب فيها أو ساهم فيها، ويجب عليك الإبلاغ عن أعطال معينة في الجهاز.
يجب أن تتضمن أدلتك تعليمات واضحة للمستخدمين للإبلاغ عن المشاكل. يجب على المستوردين الأوليين الاحتفاظ بملفات الشكاوى التي يمكن الوصول إليها في الولايات المتحدة ولديهم مسؤوليات محددة للإبلاغ عن MDR. يجب على المستوردين الأوليين التنسيق مع المصنعين الأجانب لإجراء تحقيق شامل والإبلاغ عن الأحداث السلبية.
تقليل مخاطر احتجاز الجمارك
قد يؤدي عدم الامتثال للمتطلبات إلى تأخيرات في دخول السوق، واحتجاز الشحنات من قبل الجمارك وحماية الحدود (CBP)، وإجراءات الإنفاذ، أو حتى عواقب قانونية.
لقد شهدنا احتجاز شحنات لأسابيع بسبب أوجه قصور يدوية. إذا وجدت إدارة الغذاء والدواء أن جهازًا طبيًا لا يلبي هذه المتطلبات، فقد يتم احتجاز المنتجات وفي النهاية رفض دخولها إلى الولايات المتحدة.
يشمل التأثير المالي:
- رسوم التخزين في الميناء
- خسارة المبيعات أثناء الاحتجاز
- تكاليف إعادة الملصقات إذا سمح بها
- التدمير المحتمل للبضائع غير المتوافقة
- ضرر السمعة مع العملاء النهائيين
بناء ثقة العملاء
بالنسبة للمصنعين، يعني هذا الإبلاغ إلى إدارة الغذاء والدواء عندما يعلمون أن أيًا من معداتهم قد تسبب في وفاة أو إصابة خطيرة أو ساهم فيها. يجب عليهم أيضًا الإبلاغ عندما يدركون أن جهازهم قد تعطل بطريقة قد تسبب إصابة أو وفاة إذا تعطل مرة أخرى. يجب على المستوردين أيضًا الإبلاغ إلى إدارة الغذاء والدواء عندما يعلمون أن أيًا من أجهزتهم قد تسبب في إصابة خطيرة أو وفاة أو ساهم فيها.
تشير الدلائل الاحترافية والمتوافقة إلى الجودة لعملائك. يلاحظ أصحاب صالونات التجميل ومديرو العيادات الفرق بين وثيقة مترجمة بشكل سيء وأخرى مُعدة بشكل احترافي. يؤثر هذا على قرارات الشراء الخاصة بهم وولائهم على المدى الطويل.
ستسمح إدارة الغذاء والدواء، في ظل ظروف معينة، للمستورد بإعادة تسمية أو إعادة تأهيل الجهاز المثير للجدل لجعله متوافقًا مع اللوائح. يمكن للمستورد طلب الإذن لتنفيذ مثل هذا الإجراء وإذا سمحت الوكالة بذلك، المضي قدمًا في نفس الإجراء. ومع ذلك، يجب على المستوردين أن يضعوا في اعتبارهم أن إعادة التأهيل مسموح بها مرة واحدة فقط - لذا من المهم القيام بذلك بشكل صحيح في المرة الأولى.
الخاتمة
Creating a compliant pressotherapy machine manual is not just paperwork. It is business protection. Work with suppliers who understand FDA requirements, verify 510(k) clearance, audit technical accuracy, and maintain proper private-label documentation. Your investment in compliance today prevents costly problems tomorrow.
## ملاحظات سفلية

<span id="footnote-1">
1. رابط مباشر للوائح إدارة الغذاء والدواء الأمريكية الرسمية لملصقات الأجهزة الطبية. <a href="#ref-1" class="footnote-backref">︎</a>
</span>

<span id="footnote-2">
2. صفحة إدارة الغذاء والدواء الأمريكية الرسمية التي توضح عملية الإخطار المسبق للأجهزة 510(k). <a href="#ref-2" class="footnote-backref">︎</a>
</span>

<span id="footnote-3">
3. مورد قانوني يشرح دعاوى المسؤولية عن المنتجات المتعلقة بالأجهزة الطبية المعيبة. <a href="#ref-3" class="footnote-backref">︎</a>
</span>

<span id="footnote-4">
4. نظام تصنيف إدارة الغذاء والدواء الأمريكية للأجهزة الطبية، الذي يحدد الأجهزة من الفئة الثانية. <a href="#ref-4" class="footnote-backref">︎</a>
</span>

<span id="footnote-5">
5. شرح إدارة الغذاء والدواء الأمريكية للمكافئة الجوهرية، وهو مفهوم رئيسي لموافقة 510(k). <a href="#ref-5" class="footnote-backref">︎</a>
</span>

<span id="footnote-6">
6. يصف أجهزة الضغط الهوائي وتطبيقاتها الطبية وتنظيم إدارة الغذاء والدواء الأمريكية لها. <a href="#ref-6" class="footnote-backref">︎</a>
</span>

<span id="footnote-7">
7. مورد إدارة الغذاء والدواء الأمريكية الرسمي الذي يشرح نظام التعريف الفريد للأجهزة (UDI). <a href="#ref-7" class="footnote-backref">︎</a>
</span>

<span id="footnote-8">
8. رابط مباشر إلى eCFR للجزء 21 من CFR الجزء 830، الذي يغطي التعريف الفريد للأجهزة. <a href="#ref-8" class="footnote-backref">︎</a>
</span>

<span id="footnote-9">
9. معلومات حول شهادة ISO 13485 لأنظمة إدارة جودة الأجهزة الطبية. <a href="#ref-9" class="footnote-backref">︎</a>
</span>

<span id="footnote-10">
10. صفحة إدارة الغذاء والدواء الأمريكية الرسمية التي توضح متطلبات الإبلاغ عن الأجهزة الطبية (MDR) للمصنعين والمستوردين. <a href="#ref-10" class="footnote-backref">︎</a>
</span>

 English
 Español de México
 Deutsch
 Français
 العربية
 Русский
